
羰基化合物的α-烷基化和催化烷基化反应
2.4 配位型的环内手性传递 配位型的手性烯醇体系,金属离子在固定原有的手性和烯醇部分之 间的立体化学关系至关重要。 2.4.1β-羟基酸 在烯醇化过程中这些底物可以形成E烯醇或者Z烯醇,对这两种烯醇 体系的任何一种而言,配位作用在确定烯醇对映面的选择中都可能 是决定性的。如图2.12所示,由于Re面进攻Z-或E-烯酵,结果都形 成了主要的组分。
从一些易得的环氧基硅烷基醚开始,合成α,α—二取代α—氨基酸衍 生物:
具有张力的氨基醇衍生的酮酯或酰胺与格氏试剂反应,制备对映体 纯叔-α -羟基酸 :
2.6 双内酰亚胺体系 甘氨酸和其它氨基酸经过二酮哌嗪,进行O—甲基化得到六元杂环产 物,水解以后以高对映体过量获得了α-甲基氨基酸。
2.7 用于羰基化合物的α-烷基化的手性辅剂一览表
三乙基铝化合物可从氢化铝和乙烯很经济地以工业规模制备,因此 这类化合物成功的烷基化反应肯定会开辟一个活跃的新研究领域。
一些新配体:
2.10 ZnR2对酮的催化不对称加成: 叔醇不对称中心的对映选择性形成 许多生物活性的天然产物含有季碳原子,通过碳亲核试剂对酮的加 成来不对称合成叔醇近来越来越受到关注(也参见2.5节)。 DAIB(142)催化二苯基锌对酮的对映选择性加成:
樟脑磺酰胺-钛醇盐衍生物催化二甲基锌和二乙基锌对潜手性酮的对 映选择性加成:
2.11 不对称氰醇化反应 光学活性的磺肟145和Ti(OPri)4生成手性钛试剂催化三甲基甲硅烷基 氰化物对醛的不对称加成。
假定的反应机理:
139(X=CN)催化三甲基甲硅烷基氰化物与醛的反应。手性的二氰 基络合物在原位生成,不对称氰硅烷化给出的e.e.值达到75%。
在同环桥键羟基氨基二茂铁(—)—130存在下,11种芳族和脂族醛与 Et2Zn进行烷基化反应。生成的醇具有67%一97%的e.e.值。这种 二茂铁催化剂成功地用于使芳族醛和直链或支链脂族醛的烷基化, 产生的仲醇e.e.值高达97%。即使用β—支链的脂族醛,得到的光 学产率也比用131所报道的要高。
H-用作亲核试剂:
TiCl4诱导的手性缩醛裂解用于制备β 肾上腺素能阻断剂99 :
2.9 手性催化剂诱导的醛的烷基化---不对称亲核加成 在手性配体存在下,烷基金属对碳基化合物的亲核加成是受到最广 泛研究的反应之一。具有C2对称性的各种类型的手性氨基醇和二胺 己发展为优良的手性配体,用于有机锌催化的醛的对映选择性烷基 化。虽然二烷基锌对于一般的碳基底物是惰性的,但其反应性可用 一些添加剂来提高。 质子性辅剂催化的不对称烷基化的可能历程:
Evans酰亚胺制备烷基酸或相应化合物:
Evans试剂有效合成:
2.4.4 手性烯胺的烷基化 手性环己酮亚胺26 能进行高非对映选择性的烷基化。
PhCH 2 H N 1. LDA OMe 2.RX O R H
26
RX Me 2SO4 C3H7I CH 2=CHCH 2Br
e.e. 82(R) 95(R) 90(R)
大部分工作是设计新的手性配体,主要是β-氨基醇,最成功的是 DBNE(114)和DAIB(115)。
烷基锌在醛和酮同时存在时选择性地与醛加成(多数有机金屑试剂 如烷基锂和格氏试剂是强亲核试剂。在醛和酮同时存在时一般难以 化学选择性地只与醛加成)。
93%e.e.
双环脯氨酸类似物衍生的光学活性β-氨基128,催化二乙基锌对醛的 对映选择性加成,光学产率高达100%。比(S)-脯氨酸衍生物(S)-129 效果好。
BINOL
为达到有效催化,Ti(OPri)4相对于BINOL大量过量,乙基锌对于醛过 量对于反应高产率也是必要的。Nakai提出,催化剂不是139本身而 是140。
5,6,7,8和5`,6`,7`,8`被氢化的BINOL即(S)或(R)141催化二 乙基锌对芳香醛的加成能给出更好的结果。大多定量转化,ee值超 过95%。
R O N O 1.LDA 2.R`X N O R O R`
OH
R
+
NH2
O HOOC
(S)-缬氨醇
1.LDA 2.R``X
γ-酮酸
R O N O R` R` `
双环内酰胺
O R`` H2SO4,BuOH (R=Ph) Ph R` CO 2Bu
硝基烯胺能与多种亲核试剂反应,生成加成—消除产物。
立体中心的自我再生(SRS)体系:为了在手性分子的单个手性中心 上置换一个取代基而不发生外消旋,首先非对映选择性地生成一个 暂时的手性中心,通过脱除一个取代基使原先的四面体中心变为三 角形,然后非对映选择性地引入一个新的配体。
存在羟基Z-烯醇是主要的,不存在羟基E-烯醇是主要的。
实例:
2.4.2 脯氨醇型 Evans型试剂:一种基于金属离子配位作用的,由脯氨醇型手性辅剂 衍生的两种形式的烯醇锂的非对映选择性烷基化,为合成α-取代羧 酸提供了一条有效的路线。对于烯醇体系16,烷基化反应优优先从 Si—面发生,而对于17,优先从Re—面发生。这个反应的特点是从 同一底物(16或17)开始,在烷基化产物酸水解以后,可以得到一对对 映体。
第二章 羰基化合物的α-烷基化和催化烷基化反应 2.1引言 酮或醛中的羰基在官能团的引入中有多种用途。把羰基用作亲电试 剂,反应可在羰基碳上发生;或通过摄取相邻碳上的酸性质子而形 成烯醇,与亲电试剂进行加成反应。羰基是构建C-C键的首要官能团。 它可表现亲电试剂的功能式(1),或通过它所衍生的烯醇表现亲核试 剂的功能式(2)和式(3)。
2.2 手性传递 手性烯醇:环内烯醇、环外烯醇和配位型环内烯醇
OM Z Y Z Y * R R * OM X * R Z X Y OM
X
环内烯醇
环外烯醇
2.2.1 环内手性传递 原有不对称中心通过环共价键连接到烯醇的两个点,烯醇的几何构 型保持不变并与不对称中心的诱导无直接关联。
2.2.2 环外手性传递 虽然形成的不对称中心通过共价链连接到烯醇上,但手性传递和烯 醇间的立体化学关系并非固定。因为就构象而言,原有的手性部分 并不是通过连接到发生取代作用的三角中心的共价键固定在两个或 多个接触点上的。由于构象可变性的结果,常难以预料这类反应的 立体选择性。
2.4.5 手性腙的烷基化
Enders腙试剂法:SAMP/RAMP,可分别由(S)-脯氨酸和(R)-谷氨 酸大量制备。
例,合成切叶蚁警戒信息素31 :
2.4.6 恶唑啉体系的烷基化 容易从2-氨基乙醇衍生物和羧酸制备,原料易得,使用于宽的反应温 度范围,对各种试剂稳定,用作合成羧酸的潜在前体。
2.8 手性缩醛的亲核取代 缩醛(酮)是最广泛使用的醛和酮的保护形式。中性条件下,缩醛 对于亲核试剂是惰性的的,然而,在Lewis酸的存在下,缩醛官能团 成为强亲电性的试剂,能与富电子的双键或亲核试剂发生反应。手 性从缩醛中的二醇传递到了新形成的不对称碳中心上。
以下辅剂和亲核试剂常用于这个目的:
脯氨醇手性辅剂不易回收,与水混溶,引入两个甲基形成叔醇18, 后处理容易回收。通过改变在酰基和烷基中的R`和R``先后反应顺序, 同样可获得羧酸的二个对映体。
C2对称性的吡咯烷21:
2.4.3 酰亚胺体系 酰亚胺化合物22、23( Evans试剂),不对称烷基化或醇醛缩合反应 的有效手性辅剂。
制备对映选择性纯的氨基酸:50用N-[二(甲硫基)次甲基]甘氨酸甲 酯酰化。
磺内酰胺50是优良的手性辅剂。例,氯化亚铜(I)催化的氯化烷基镁 对α,β—二取代E—烯磺内酰胺57的1,4—加成的不对称诱导。
2.5 季碳手性中心的形成 许多生物活性的天然产物含有季碳原子。Meyers发展了一种不对称 季碳原子的立体选择性引入的新方法。该方法基于γ-酮酸和(S)-颉 氨醇衍生的手性双环内酰胺的交替锂化和烷基化。
手性四齿磺酰胺配体132以优异的化学产率和对映选择性催化二乙基 锌对醛的对映选择性加成。
手性二醇配体催化,手性配体TADDOL133作为替代氨基醇的新型配 体。
氨化锌衍生物135-137催化,芳香醛效果好,脂肪醛效果不佳 。
BINOL-Ti(OPri)4催化体系 : 139容易由BINOL与Ti(OPri)4混合制得
2.3.3 五元环(环内型) 五元环内烯醇的非对映选择性烷基化反应中,1,3—和1,2—不对 称诱导都可能发生。在这种情况下,anti—诱导的烷基化过渡态主要 受空间位阻的控制方式所支配。
图2.10所示的反应是anti -1,3—不对称诱导的一个实例。
2.3.4 降冰片体系 许多烷基化反应的例子涉及降冰片环系,在此环系中烯醇可以是环 内的或是环外的。由于是刚性的环系,无论是环内的或环外的烯醇 都显现出高度的不对称诱导(图2.11)。
手性化合物如羧酸、酯、内酯和醇都可通过恶唑啉化学制备,手性 中心和其它官能团的位置可由制备的方式加以控制。恶唑啉方法学 在有机合成中提供了一种有用的工具。
例,合成欧洲松锯蜂性.7 酰基磺内酰胺体系 Oppolzer发展的酰基磺内酰胺50。合成α,α-二取代羧酸衍生物:
2.2.3 配位型的环内手性传递 环内手性传递和环外手性传递相结合而产生的一个概念性思想。本 章重点。
2.3 环内手性传递 2.3.1 六元环(环外型) 10E遭受烷基的空间张力R-X(OM),亲电试剂更有利于竖键进攻10A, 而不是平键进攻较不稳定的10E.
图2.6给出一些实例。
2.3.2 六元环(环内型) 亲电试剂进攻发生在烯醇的二个非对映面上,即,A进攻和E进攻, 产生酮产物13A和13E。通过假定的椅型过渡态得到的酮13A,可以 认为比酮13E优先形成,后者是由船型过渡态生成的。通过椅型过渡 态形成13A的“坚键烷基化”的能垒相对铰小。
包括酮、醛和羧酸衍生物的各种羰基化合物构成了一类具酸性质子 的羰基化合物,其酸性为pKa自25至35(在DMSO中)的范围。羰基化 合物的代表性pKa值列于表2.1。按照羰基化合物的pKa值可以采用不 同的方法产生烯醇。
第四章 手性药物的制备技术2

3.手性配体的来源及其与过渡金属的络合
不对称合成中使用的大量手性配体主要来自手性 库中的天然原料,典型的例子是酒石酸及其酯类和 金鸡纳生物碱,酒石酸在非均相镍催化的不对称氢 化和均相钛催化的不对称环氧化等反应中充当手性 配体,金鸡纳生物碱作为手性配体用于非均相钯催 化的不对称氢化和均相锇催化的烯烃的不对称二羟 基化。金鸡纳生物碱本身作为不对称催化剂,用于 一系列碱催化反应中。大部分手性二瞵配体是以相 对便宜的天然化合物原料合成的。
在不对称催化合成中,手性配体有两方面的作用, 一是加速反应,二是手性识别和对映体控制。
在不对称催化合成反应中,手性配体与过渡金属 的络合加快了反应速度,并提高了反应的立体选择性, 这种现象被称为配体促进的催化。换句话说,当过渡 金属配合物催化活性远远高于过渡金属本身时,才能 看到反应的高度立体选择性。
5.生物碱类 生物碱类分子量大、价格高。常用的金鸡纳生物
碱类仅作为拆分剂用于某些外消旋酸的拆分,结构见 图4-7。关于金鸡纳生物碱类作为不对称催化剂的手性 配体或不对称催化反应的碱性催化剂的研究很多,有 一定的应用前景。
三、手性药物合成实例
直接结晶法简单经济,但适用范围有限。 非对映体结晶法较通用,但需要大量的拆分剂和 溶剂,操作繁琐,还有非目标对映体的消旋化、拆分 剂回收套用等工序。 动力学拆分中非目标异构体的自发消旋化提高了 收率,并可通过调节转化率控制产物光学纯度,可与 不对称合成相媲美。 催化不对称合成所用的手性催化剂结构明确、种 类繁多;反应条件温和,生产效率高,已成为合成手 性药物的重要方法。
▪
树立质量法制观念、提高全员质量意 识。20.12.2020.12.20Sunday, December 20, 2020
▪
羰基化合物的α-烷基化和催化烷基化反应

从一些易得的环氧基硅烷基醚开始,合成α,α—二取代α—氨基酸衍 生物:
具有张力的氨基醇衍生的酮酯或酰胺与格氏试剂反应,制备对映体 纯叔-α -羟基酸 :
2.6 双内酰亚胺体系
甘氨酸和其它氨基酸经过二酮哌嗪,进行O—甲基化得到六元杂环产 物,水解以后以高对映体过量获得了α-甲基氨基酸。
2.7 用于羰基化合物的α-烷基化的手性辅剂一览表
2.4.1β-羟基酸
在烯醇化过程中这些底物可以形成E烯醇或者Z烯醇,对这两种烯醇 体系的任何一种而言,配位作用在确定烯醇对映面的选择中都可能 是决定性的。如图2.12所示,由于Re面进攻Z-或E-烯酵,结果都形 成了主要的组分。
存在羟基Z-烯醇是主要的,不存在羟基E-烯醇是主要的。
实例:
2.4.2 脯氨醇型
OH NH2
(S)-缬氨醇
1.LDA 2.R``X
R
+
O HOOC
R O
N O
1.LDA 2.R`X
R O
N
R`
O
γ-酮酸
R O
N
双环内酰胺
R` R` ` H2SO4,BuOH
(R=Ph)
O R`` R`
Ph
CO2Bu
O
硝基烯胺能与多种亲核试剂反应,生成加成—消除产物。
立体中心的自我再生(SRS)体系:为了在手性分子的单个手性中心 上置换一个取代基而不发生外消旋,首先非对映选择性地生成一个 暂时的手性中心,通过脱除一个取代基使原先的四面体中心变为三 角形,然后非对映选择性地引入一个新的配体。
三乙基铝化合物可从氢化铝和乙烯很经济地以工业规模制备,因此 这类化合物成功的烷基化反应肯定会开辟一个活跃的新研究领域。
一些新配体:
6 第六章 羰基化合物的反应

CH3CH2CH2CHO + CH2CHO -OH CH2CH3
OH
I2
CH3CH2CH2CHCHCHO
CH2CH3
CH3CH2CH2CH=CCHO CH2CH3
醛的自身缩合
酮的自身缩合
~ ~
~
O Soxhlex 提取器 Ba(OH)2
2CH3CCH3 O
-H2O I2
(CH3)2C=CH C CH=C(CH3)2
C2H5 H C
C6H5
O C
CH3
LiAlH4 乙醚
C2H5
OH
H
H
CC
+
C6H5
CH3
75%
H2O
C2H5 H CC
C6H5 25%
H OH
CH3
当羰基和一个手性中心连接时,反应符合 克莱姆规则一。
6.5 碳负离子
O R C CH3 -OH
}O
RC CH2
烯醇负离子
[O RC CH2
碳负离子
O (CH3)2C=CH C CH3
O CH3CCH3
H+
H
O H
CH3
CH2-H 1,4加成 HO
CH3 CH3
插烯系规则
CH3 互变异构 O
CH3 CH3
分子内缩合
CH3 CH3
CH3
*2 交叉羟醛缩合反应 两种不同的醛、酮之间发生的羟醛缩 合反应称为交叉的羟醛缩合反应。
有两种情况 (1)一种醛或酮有-H,另一种醛或酮无-H。 (2)两种醛酮都有-H。(在定向羟醛缩 合反应中讨论。)
A 甲醛的羟甲基化反应
-OH
CH2O + H-CH2CHO
第六章羰基化合物的--烷基化和亲核加成反应
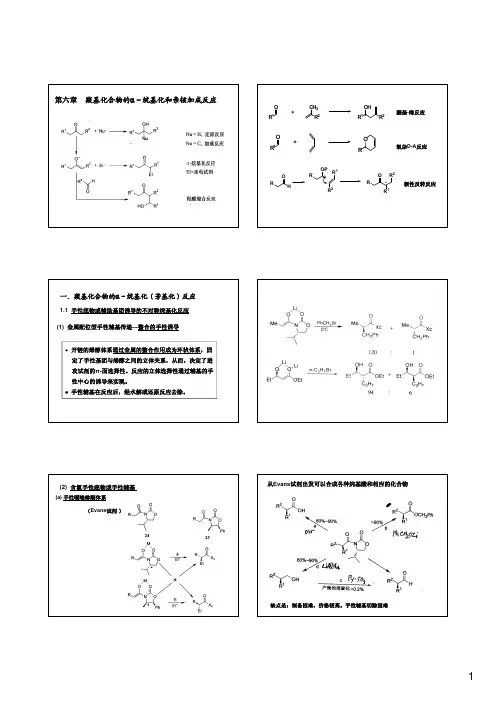
一.羰基化合物的α-烷基化(芳基化)反应1.1 手性底物或辅助基团诱导的不对称烷基化反应(1) 金属配位型手性辅基传递---螯合的手性诱导从Evans试剂出发可以合成各种烷基酸和相应的化合物试剂)缺点是:制备困难,价格较高。
手性辅基切除困难∙以手性肼为为辅助基,生成腙手性腙体系∙与手性胺辅基不同,没有生成金属-烯胺,而是直接金属化(d) 手性磺内酰胺体系亲电试剂从氮原子的孤对电子方向相反的Re MLn R”X(3)“手性记忆”又称:“手性中心的自我再生”手性季碳原子的构建是有机合成化学中的难点之一∙利用不对称烷基化反应构筑手性季碳中心Seebach, Angew , 1996,35,2708∙“手性记忆”策略的应用base: LiHMDSJACS ,2013,13294Up to 99%ee♣不对称α-芳基化反应(芳基重排)构筑手性季碳中心手性配体(L*)1.2. 试剂控制的不对称α-烷基化反应∙手性锂试剂及手性胺配体的应用添加剂无手性配体:产率:<1%, 86%回收原料20 mol% L*: 产率:1%,(52%ee )20 mol% L* + 乙二胺:产率:83%,92% eeF idi 会使催化剂中毒∙Ni 催化的吡啶鎓离子的芳基化反应Doyle Angew ,2013,9153∙Free pyridine 会使催化剂中毒。
∙选择4-methoxypyridine 是因为在低温下,可以与氯甲酸酯成盐。
∙在Nigishi 反应中,第一次以Ni 活化亚胺离子,并高对映选择性地生成C-C 键。
Proposed mechanismMX n2.2 手性辅基的Michael 加成反应举例:格氏试剂为亲核试剂(2) 有机硼试剂的共轭加成反应COOEt COOEtPh+PhB(OH)2Rh(acac)(C 2H 4)2(S)-BINAP100o C, 1,4-dioxane/H 2O>99%, 90% eeOORh(acac)(C 2H 4)2(S)-BINAP BINAP-Rh 催化剂(S)BINAP+∙手性sulfuro-olefin 配体-Rh 催化剂Du, OL ,2011, 3300Sulfer 和olefin 与Rh 的配位被1HNMR 和络合物单晶分析证明。
有机化学基础知识点整理烷基化反应与烷化反应机制
有机化学基础知识点整理烷基化反应与烷化反应机制【有机化学基础知识点整理】烷基化反应与烷化反应机制烷基化反应是有机化学中一类重要的反应,主要涉及底物中的氢原子被烷基基团取代的过程。
烷化反应机制则是指在此类反应中所形成的反应中间体和过渡态的详细变化过程。
本文将整理烷基化反应的几个基础知识点,并探讨其中常见的烷化反应机制。
一、烷基化反应的基本概念烷基化反应是有机化学中最为常见和广泛应用的一类反应,其中最常见的就是烷基磺酸盐的合成。
其原理是通过引入一个“烷基基团”,将底物中的氢原子取代。
烷基化反应可以形成新的碳-碳键或碳-氧键,产生新的有机化合物。
二、烷基化反应的分类烷基化反应根据反应过程的类型和反应底物的不同,可以分为以下几类:1.质子接受型烷基化反应:底物中的质子被烷基离子或烷基金属试剂取代。
2.质子捐赠型烷基化反应:底物中的烷基基团将质子给予另一分子,形成新的碳-碳键。
3.亲电取代型烷基化反应:底物中的亲电试剂与烷基基团发生亲电取代反应。
4.自由基烷基化反应:底物中的烷基离子与自由基试剂发生反应,形成新的碳-碳键。
三、常见的烷化反应机制1.质子接受型烷基化反应机制:在质子接受型烷基化反应中,底物中的质子被烷基离子或烷基金属试剂取代。
这类反应通常采用强碱作为反应试剂,如氢氧化钠(NaOH)。
反应机理如下:底物 + 烷基离子/烷基金属试剂→ 产物 + 相应的离子/金属盐该反应机制属于亲核取代反应,质子首先被碱中的氢氧根离子去质子化,然后进一步与烷基离子或金属离子发生亲核取代反应,最终形成新的碳-碳键。
2.自由基烷基化反应机制:在自由基烷基化反应中,底物中的烷基离子与自由基试剂发生反应,形成新的碳-碳键。
这类反应通常通过热、光或自由基引发剂来产生自由基,如过氧化氢(H2O2)或过氧化苯甲酰(Benzoyl peroxide)。
反应机理如下:底物 + 自由基试剂→ 产物该反应机制属于自由基取代反应,首先由自由基引发剂产生自由基,然后自由基与底物反应,形成新的碳-碳键。
[理学]第六章 羰基化合物的反应
sp3杂化 四面体
产物中基团拥挤程度增大。
R 越大,妨碍Nu:从背后进攻C原子。
6.2 羰基加成反应及产物
a. 与水加成
O
H+或OH-
OH R' + H2O R C OH R'
R
C
除甲醛、多卤代醛外,其它醛的水合反应平衡偏向 左边。
(2)与ROH的加成
H+
OCH2CH3 CH3CH OH
CH3CH=O + CH3CH2OH
H
O
C2H5
PhH
Ph H H C2H5 O
R H H Ph C2H5 OH
+
H
O
C2H5
1 RMgX 2 H2O
PhH
OH H H Ph C2H5 R
35oC R CH3 C6H5 (CH3)2CH (CH3)3C -70oC R (CH3)3C CH3
主 2.5 > 4 5 49
: : : :
H O O
L
R
S
Nu-
C2H5 H C6H5
O C C CH3
C 2 H5 H C6H5
LiAlH4 乙醚
OH H CH3
H2 O
C
C
+
C2H5 H C6H5
C
C
H OH CH3
75%
25%
当羰基和一个手性中心连接时,反应符合 克莱姆规则一。
6.5 碳负离子
O R C CH3
-
OH
O R C
CH2
第六章 羰基化合物的反应
6.1 羰基化合物的反应机理 6.2 羰基加成反应及产物 6.3 加成-消除反应 6.4 羰基化合物的反应活性和加成的立体选择性 6.5 碳负离子 6.6 各种重要的缩合反应 6.7 羰基与叶子立德的反应 6.8 羧酸衍生物的亲核加成 6.9 亲核性碳 6.10 分子内催化作用
不对称反应及其应用
⒉不对称性
2.2.2 DIP规则——以顺序规则为基础
(1)有较高原子序数的原子排在有较低原子序数原子的前面。对 同位素原子,有较高质量的同位素排在有较低质量的同位素 的前面
(2)如果两个或多个相同的原子直接连接在不对称原子上,按照 相同的顺序对侧链原子进行比较,如果在侧链中没有杂原子 ,则烷基的顺序是叔基>仲基>伯基。当两个基团有不同的取 代基时,先比较在每个基团仲具有最高原子序数的取代基, 依据这些取代基的顺序来觉得这些基团的循序,含有优先取 代基的基团有最高的优先权,对于含有杂原子的基团,可以 应用类似的规则
映体引起的可能的副作用。
第7页/共59页
⒉不对称性
? 不对称性的创立条件 ? 具有手性的化合物的命名
第8页/共59页
⒉不对称性
2.1 创立条件 (通过以下任何一个条件而创立)
(1)化合物带有不对称碳原子(然而,不对称碳原子的 存在对于光学活性既非必要条件也非充分条件) (2)化合物带有其他四价共价键联的不对称原子,四个 价键指向四面体的四个角,但四个基团不相同,它们 是:Si,Ge,N(在季胺盐或N-氧化物中),Mn,Cu,Bi和 Zn——形成四面体配位 (3)化合物带有三价的不对称原子,原子带有角锥键, 与三个不同的基团相连,未共享电子对类似于第四基 团——倒伞效应:(a)三元环;(b)三元杂环,杂 原子含未共用电子对;(c)桥头键
若xyzw为不同基团,且 x>y>z>w,则从C到w方向观 察,x→y → z为顺时针方 z 向,则为R构型,反之为S 构型
x
Cw y
第13页/共59页
(2)轴手性
沿轴向看,比较靠近观
察者的一对配体在优先顺序
中排在头两ቤተ መጻሕፍቲ ባይዱ,另一对配体
羰基的加成反应在有机合成中的应用
一、概述羰基的加成反应是有机化学中一种重要的反应类型,具有广泛的应用价值。
本文将探讨羰基的加成反应在有机合成中的应用。
二、羰基的加成反应基本原理1. 羰基的结构特点羰基是含有碳氧双键的有机化合物官能团,一般表示为“C=O”。
羰基通常分为醛、酮和羧酸三种类型,它们具有较强的电性,是有机合成中常见的反应物和产物。
2. 羰基的加成反应羰基的加成反应是指具有亲核试剂(如胺、醇等)与羰基发生亲核加成反应,形成加成产物的过程。
这种反应通常在碱性或酸性条件下进行,产物可以是醇、醛、酮、羧酸等化合物。
三、羰基的加成反应在有机合成中的应用1. 羰基的还原羰基的加成反应可用于醛酮的还原反应,常见的还原试剂有金属氢化物(如氢化钠、氢化铝锂等)和还原醇(如醇、胺等)等。
借助该反应,可以将醛酮还原为相应的醇,扩大有机合成的应用范围。
2. 羰基的羟化反应在羰基的加成反应中,羟胺(氨和水的混合物)可以与醛酮发生羟化反应,形成羟醇。
这种反应被广泛应用于药物合成和其他有机合成领域,具有重要的化学和生物活性。
3. 羰基的羟胺加成在温和的酸性条件下,羟胺可以与羰基形成加成产物。
该反应常用于合成β-羟基酮或β-羟基醛的过程中,产物可以进一步转化为药物分子或生物活性分子。
4. 羰基的羟胺甲酰化在适当的反应条件下,羰基与羟胺发生甲酰化反应,生成羰基甲酰胺。
这种反应在药物合成和有机合成中具有重要的应用价值,可以构建含氨基酰胺结构的化合物。
5. 羰基的醇加成在碱性条件下,醇可以与羰基形成加成产物。
这种反应常用于合成醛醇或酮醇的过程中,产物在有机合成中具有重要的应用价值。
6. 羰基的氧化反应在适当的氧化条件下,羰基可以与氧化剂发生氧化反应,形成羧酸。
这种反应在生物活性分子或有机合成中具有重要的应用价值。
7. 羰基的胺加成在适当的酸性条件下,胺可以与羰基形成加成产物。
这种反应在合成酰胺类化合物中具有重要的应用价值,是有机合成中一种有效的方法。
四、结论羰基的加成反应在有机合成中具有广泛的应用价值,可以用于合成各种类型的有机化合物,包括醇、醛、酮、羧酸等。
ZrO_(2)纳米颗粒催化借氢反应研究
ZrO_(2)纳米颗粒催化借氢反应研究
江杰;丁玉强
【期刊名称】《工业催化》
【年(卷),期】2023(31)2
【摘要】以醇为烷基化试剂,与羰基化合物反应实现羰基α位烷基化的C-烷基化
反应,或者与胺反应实现胺基烷基化的N-烷基化反应是一锅多步串联的借氢反应。
这种绿色的借氢反应近年来得到广泛关注,但目前报道的该反应的催化剂均为贵金
属基催化剂,开发廉价的非贵金属多相催化剂对于此类借氢反应的工业化应用具有
重要意义。
采用廉价易得的ZrO_(2)纳米颗粒催化剂催化这两种类型的借氢反应,
构建的C—N键形成借氢反应产率高达97.5%,C—C键形成借氢反应产率92.1%。
初步研究结果表明,金属氧化物纳米颗粒ZrO_(2)具有优良的催化借氢反应能力。
同时ZrO_(2)纳米颗粒表现出较大的底物适用性和很高的稳定性,在重复使用五次
后催化活性损失不大。
【总页数】6页(P46-51)
【作者】江杰;丁玉强
【作者单位】江南大学化学与材料工程学院
【正文语种】中文
【中图分类】TQ426.6;O643.36
【相关文献】
1.金/钯双金属纳米颗粒协同催化酰胺和醇间氢自转移反应中路易斯酸驱动反应路径
2.纳米Pt/TiO2催化剂上气相CH3OH光催化分解制氢反应的研究
3.化学共还原法制备Mo/Ni双金属纳米颗粒及其催化制氢性能研究
4.可持续固相合成高分散PdAg合金纳米颗粒用于电催化氢氧化和氢析出反应
5.NiSb纳米颗粒的热液路线制备及电催化析氢性能研究(英文)
因版权原因,仅展示原文概要,查看原文内容请购买。
化学制药工艺学知识点总结
1、药物合成工艺路线设计方法:类型反应法分子对称法追溯求源法模拟类推法2、类型反应法:指利用常见的典型有机化学与合成方法进行合成路线设计的方法。
分子对称法:具有分子对称性的化合物往往由两个相同的分子经化学合成反应制得,或可以在同一步反应中将分子的相同部分同时构建起来。
追溯求源法(倒推法、逆向合成分析):从药物分子的化学结构出发,将其化学合成过程一步一步逆向推导进行寻缘的思考方法。
模拟类推法:从初步的设想开始,通过文献调研,改进他人尚不完善的概念和方法来进行药物工艺路线设计。
3、平顶型反应:反应条件易于控制,可减轻操作人员的劳动强度。
P39 图2-1尖顶型反应:反应条件苛刻,条件稍有变化收率就会下降;与安全生产技术、三废防治、设备条件等密切相关。
4、一勺烩(一锅合成):在合成步骤改变中,若一个反应所用的溶剂和产生的副产物对下一步反应影响不大时,可将两步或几步反应按顺序,不经分离,在同一反应罐中进行,习称“一勺烩”5、常见的设备材质:铁、铸铁、搪玻璃、陶瓷、不锈钢6、①可逆反应:特点:正反应速率随时间逐渐减少,逆反应速率随时间逐渐增大,直到两个反应速率相等,反应物和生成物浓度不再随时间而发生变化。
可以用移动方法来破坏平衡,以利于正反应的进行,即设法改变某一物料的浓度来控制反应速率。
平行反应(竞争性反应):级数相同的平行反应,其反应速率之比为一定常数,与反应物浓度及时间无关。
即不论反应时间多长,各生成物的比例是一定的。
可通过改变温度、溶剂、催化剂等来调节生成物的比例。
②工业生产的合适配料比确定:A凡属可逆反应,可采取增加反应物之一的浓度(即增加其配料比),或从反应系统中不断除去生成物之一的办法,以提高反应速率和增加产物的收率。
B当反应生成物的生成量取决于反应液中某一反应物的浓度时,则增加其配料比。
C倘若反应中,有一反应物不稳定,则可增加其用量,以保证有足够量的反应物参与反应。
D当参与主、副反应的反应物浓度不尽相同时,利用这一差异,增加某一反应物的用量,以增加主反应的竞争能力。