
结合单酶切位点的融合PCR技术对SCN1A基因的定点诱变
・技术研究・结合单酶切位点的融合PCR 技术对SCN 1A 基因的定点诱变3龙跃生,蔡阳林,赵绮华,廖卫平3(广州医学院第二附属医院神经科学研究所,广东广州510260)摘 要:目的:利用结合单酶切位点的融合PCR 技术对癫痫相关基因SCN 1A 进行定点突变。
方法:首先设计两对引物PF1/PR1和PF2/PR2,PF1和PR2均位于突变位点最近的单酶切位点处,而突变位点设计在第一对反向引物(PR1)和第二对正向引物上(PF2)。
通过重叠延伸法两次PCR 扩增:第一次用PF1/PR1和PF2/PR2分开扩增,以扩增产物作模板,PF1/PR2作引物进行融合PCR,得到的扩增产物即含有所需要的突变位点,最后将扩增片段克隆入pMD182T 载体,经测序筛选阳性克隆。
结果:DNA 测序表明SCN 1A 基因所编码的第946位密码子由精氨酸(A rg )突变为组氨酸(H is ),再通过酶切和连接反应将重组质粒上的突变片段替换SCN 1A 表达质粒上的对应片段,成功构建了SCN 1A 突变载体。
结论:与现在常用的长距离PCR 定点诱导突变相比较,结合单酶切位点的融合PCR 定点突变技术具备扩增距离短的优点,大大降低了自发突变的概率,适合于大肠杆菌中易自发突变的较大载体的定点诱变。
关键词:融合PCR;定点诱变;SCN 1A ;癫痫中图分类号:R742文献标识码:A文章编号:100727146(2008)0620824205S ite 2d i rected M utagenesis of SCN 1A Gene in vitro Usi n gFusion PCR Coupli n g M onoclon i n g S itesLON G Yue 2sheng,CA I Yang 2lin,ZHAO Q i 2hua,L I AO W ei 2ping3(I nstitute of Neur oscience and the Second Affiliated Hos p ital,Guangzhou M edical College,Guangzhou 510260,Guangdong,China )Abstract:O bjecti ve :Fusi on PCR coup ling monocl oning sites is used t o make site 2directed mutagenesis of ep ilep sy 2re 2lated gene SCN 1A in vitro .M ethods :T wo sets of p ri m ers PF1/PR1and PF2/PR2were designed t o make mutati on:There were t w o monocl oning sites on p ri m er PF1and PR2and the mutati on site on p ri m er PR1and PF2.M utagenesis was perfor med in a t w o 2step PCR.The first step was perf or med in t w o reacti ons with PF1/PR1and PF2/PR2respective 2ly and the Fusi on PCR was perfor med with PF1/PR2using the first t w o PCR p r oducts as temp lates .The Fusi on PCR frag ment which contained the mutati on site was subcl oned int o the pMD182T vect or .The correct cl ones were screened by sequencing analyses .Results:The sequencing results showed R946H mutati on was obtained,and then,the frag ment fr om SCN1A 2exp ressing construct was rep laced by mutant frag ment by a series of enzy me 2digesting and ligati on reac 2第17卷第6期2008年12月 激 光 生 物 学 报ACT A LA SER B I O LO GY SI NI CAVol .17No .6Dec .20083收稿日期:2008208210基金项目:国家自然科学基金项目(30600198);广东省自然科学基金项目(06301101)作者简介:龙跃生(1972—),男,湖南东安人,讲师,博士。
主要从事神经分子生物学研究。
(电话)020*********;(电子邮箱)l ongys221@3通讯作者:(电话)020*********;(电子邮箱)wp liao@t ti ons.W e successfully constructed the vect or exp ressing SCN1A mutant R946H.Conclusi on:Comparing t o l ong dis2 tance PCR,Fusi on PCR coup ling monocl oning sites is suitable for site2directed mutagenesis of unstable and large p las2 m ids,because short frag ment amp lified by PCR will reduce efficiency of unexpected mutati ons.Key words:poly merase chain reacti on;site2directed mutagenesis;SCN1A;ep ilep sy 许多疾病的发生与基因突变有关,从患者体内找到基因突变位点后,通过体外诱变来研究其致病的机制已成为近些年来致病基因及其功能研究的中心课题。
癫痫是大脑神经元突发性异常放电,导致反复发作的大脑功能障碍的一种慢性疾病。
近年来研究发现,有70多个基因发生突变可引起癫痫,并能遗传给后代[1]。
其中编码I型电压门控型钠通道α亚基的SCN1A基因已成为癫痫患者基因筛查的重要对象。
目前已从临床上常见的全面性癫痫伴热性惊厥附加症(GEFS+)及婴儿重症癫痫(S ME I)患者筛查到150多个突变位点,但对于这些突变如何导致癫痫发生还未见报道[2]。
我们在对GEFS+患者基因筛查时,也发现了一个新的SCN1A基因突变: R946H。
为了研究该基因突变的性质及功能,我们将携带SCN1A基因cDNA的质粒pC MV2SCN1A进行体外诱变。
由于SCN1A基因cDNA序列较为复杂,具有较多的反向重复序列,PCR扩增及在大肠杆菌中克隆时易产生意外的突变,而且质粒的拷贝数极低[2],因此如果采用商业公司生产的试剂盒,对SCN1A基因cDNA进行定点诱变易产生其它不需要的突变。
本研究采用结合单酶切位点的融合PCR技术,通过重叠引物延伸法[3],成功构建了突变型SCN1A基因的真核表达载体,为下一步转染细胞,研究该突变对钠通道功能的影响奠定了基础。
1 材料与方法1.1 质粒、菌株及试剂含有正常人SCN1A基因全长编码区片段的真核细胞表达质粒(pC MV2SCN1A)美国Vunderbilt大学A lfred L.George教授惠赠[4]。
pMD182T质粒为TaKaRa公司产品,E.coli ST BL2菌株购自Invitrogen 公司, E.coli T OP10菌株为本室保种。
ExTaq DNA 聚合酶,T4DNA连接酶,52溴42氯32吲哚2β2D2乳糖苷(X2gal),异丙基2β2D硫代半乳糖苷(IPTG),各种限制性内切酶,PCR产物凝胶回收试剂盒,质粒抽提纯化试剂盒均为美国T AK ARA公司产品。
琼脂糖为B iowest公司产品;其余试剂均为国产分析纯。
1.2 引物设计采用引物设计软件Pri m er Prem ier5.0,根据质粒pC MV2SCN1A上SCN1A cDNA序列上所需突变的碱基及其两侧最近的单克隆酶切位点来设计两对引物如下:PF1:5’2tttctagaagatccttcccaaaggcaac23’X ba IPR1:5’2tatccactccccacacagcacgTggaac23’PF2:5’2ctccttcctgattgtgttccA cgtgcta23’PR2:5’2caagatctttcccaatttctgctgtatg23’B g l II其中第一对上游引物PF1设在具有X baⅠ限制性内切酶位点处;第一对下游引物PR1和第二对上游引物PF2位于突变位点处,都引入一个突变位点(引物大写字母示),即在将第946位密码子的点突变(cgc突变为cac);第二对下游引物PR2位于B glⅡ限制性内切酶位点处(图1)。
图1 PCR引物在SCN1A cDNA上的位置Fig.1 The sites of PCR p ri m ers on SCN1A cDNA1.3 突变型SCN1A真核表达载体的构建突变型SCN1A真核表达载体的构建策略如图2。
1.3.1 突变片段的PCR扩增 PCR扩增分两步进行,第一次PCR分别执行下列2个反应,反应体系为50μL,按次序加入39μL H2O,5μL ExTaq DNA Poly merase Buffer(10×),1μL10mmol/L4×dNTP,引物PF1、PR1各2μL(20μmol/L),0.5μL ExTaq DNA Poly merase(2.5U),0.5μL(约10ng)pC MV2 SCN1A。
反应条件为:94℃预变性5m in,然后94℃变性45s,50℃退火1m in,72℃延伸45s,30个循环,最后72℃保温10m in。
得到扩增片段Frag ment A。
引物PF2和PR2采用相同的反应体系,反应条件为:94℃预变性5m in,然后94℃变性45s,50℃退火45s,72℃延伸40s,30个循环,最后72℃保温10m in,得到扩增片段Frag ment B。
目的片段经割胶回收备用。
融合PCR反应体系为50μL,按次序加入37.5μL H2O,5μL ExTaq DNA Poly merase Buffer528第6期 龙跃生等:结合单酶切位点的融合PCR技术对SCN1A基因的定点诱变 (10×),1μL 10mmol/L 4×dNTP,引物PF1、PR2各2μL (20μmol/L ),0.5μL ExTaq DNA Poly merase (2.5U ),Frag ment A 和Frag ment B 回收产物各1μL (约50ng )。
基因工程题库版--名词解释

各种题型确定题目重要题目候补题目不确定答案的题目试卷与题库重复题目名词解释同裂酶(同切点酶):有一些来源不同的限制酶识别的是同样的核苷酸靶序列,这类酶称为同裂酶。
同尾酶:与同裂酶对应的一类限制性内切酶,它们来源各异,识别的靶序列也各不相同,但切割后都能产生相同的黏性末端,特称为同尾酶。
测序酶:是经修饰过的T7噬菌体DNA聚合酶,是采用缺失的方法,从外切核酸酶结构域中除去28个氨基酸,这样使得T7DNA聚合酶完全失去了3~-5~外切酶活性,只有5~-3~聚合酶活性,而且聚合能力很强,测序时常用此酶。
与klenow相比优点是:是双脱氧链终止法对长片段进行测序的理想用酶。
限制性核酸内切酶:是一类能识别和切割双链DNA分子中特定碱基系列的核酸水解酶。
限制-修饰系统中的限制和修饰作用:限制-修饰系统中的限制作用是指一定类型的细菌可以通过限制性酶的作用,破坏入侵的外源DNA(如噬菌体DNA等),使得外源DNA对生物细胞的入侵受到限制;而生物细胞(如宿主)自身的DNA分子合成后,通过修饰酶的作用,在碱基中特定的位置上发生了甲基化而得到了修饰,可免遭自身限制性酶的破坏,这就是限制-修饰系统中的修饰作用。
5. 限制性片段长度多态性(RFLP):当DNA序列的差异发生在限制性内切酶的识别位点时,或当DNA片段的插入、缺失或重复导致基因组DNA经限制性内切酶酶解后,其片段长度的改变可以经过凝胶电泳区分,出现的这种DNA多态性称为限制性片段长度多态性。
6. 星号活性:限制性内切核酸酶识别和切割特异性位点是在特定的条件下测定的。
当条件改变时,许多酶的识别位点会改变,导致识别与切割序列的非特异性,这种现象称为星号活性。
(“非最适的”反应条件例如高浓度的核酸内切限制酶、高浓度的甘油、低离子强度、用Mn2+取代Mg2+以及高pH值等。
)克服星号活性的方法:维持反应体系适当的离子强度、较低的温度或酶浓度,尽可能缩短反应时间或DNA 样品的重新处理等。
基因工程填空题
1.基因操作(Gene manipulation)的核心部分是基因克隆(gene cloning),gene cloning 的基本要点有克隆基因的类型,受体的选择和载体的选择。
2. 基因是遗传物质的基本单位,也是作为遗传物质的核酸分子上的一段片段。
它可以是连续的,也可以是连续;可以是dna,也可以是RNA;可以存在于染色体上,也可以存在于染色体之外3.基因操作并不是一个法律概念,除了包括基因克隆外,还包括基因的表达;调控;检测;改造等与基因研究相关的内容。
4.启动子(Promotor)是指(基因转录过程中控制起始的部位)。
通常一个Gene 是否表达,(转录起始)是关键的一步,是起决定作用的。
在转录过程中,Promoter还是(RNA 聚合酶)的结合位点。
5.原核生物的RNA polymerase 主要由两部分组成:(核心酶)和(σ因子),其中σ-因子并不参与RNA 的合成,它的作用主要是(识别要转录的起始位点)。
6.从(启动区)到(终止区)的这一段距离称为一个转录单位,或者一个转录产物,其中可包括一个或者多个Gene 。
7.转录终止子主要有两种,一种是(依赖ρ因子),另一种是(不依赖ρ因子)。
8.重叠基因(Overlapping gene)是指(一个基因的序列中,单个DNA 序列可编码一个以上的蛋白质),间隔基因(Interrupted gene)是指(在编码序列中间插入的一段无编码作用的碱基序列)1.基因操作(Gene manipulation)的核心部分是基因克隆(gene cloning),gene cloning 的基本要点有克隆基因的类型,受体的选择和载体的选择。
2. 基因是遗传物质的基本单位,也是作为遗传物质的核酸分子上的一段片段。
它可以是连续的,也可以是连续;可以是dna,也可以是RNA;可以存在于染色体上,也可以存在于染色体之外3.基因操作并不是一个法律概念,除了包括基因克隆外,还包括基因的表达;调控;检测;改造等与基因研究相关的内容。
定点突变
1.1.1基因定点突变简介(INTRODUCTION)定点突变(site-directed mutagenesis)是指通过聚合酶链式反应(PCR)等方法向目的DNA片段(可以是基因组,也可以是质粒)中引入所需变化,包括碱基的添加、删除、点突变(单点/多点)等。
定点突变能迅速、高效的提高DNA所表达的目的蛋白的性状及表征,是基因研究工作中一种非常有用的手段。
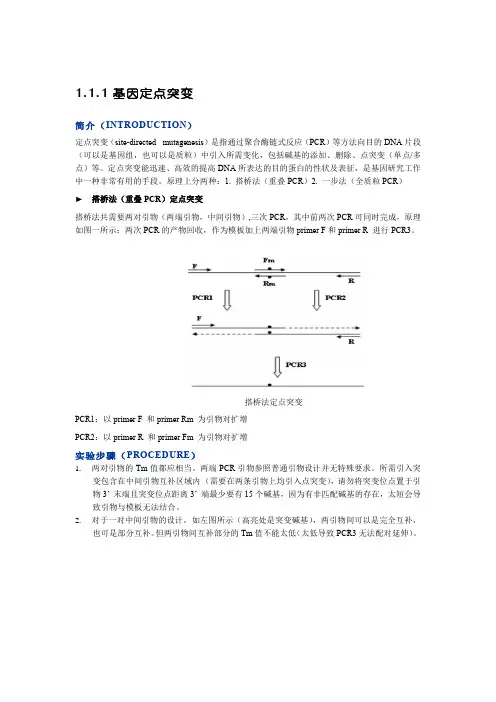
原理上分两种:1. 搭桥法(重叠PCR)2. 一步法(全质粒PCR)►搭桥法(重叠PCR)定点突变搭桥法共需要两对引物(两端引物,中间引物),三次PCR,其中前两次PCR可同时完成,原理如图一所示:两次PCR的产物回收,作为模板加上两端引物primer F和primer R 进行PCR3。
搭桥法定点突变PCR1:以primer F 和primer Rm 为引物对扩增PCR2:以primer R 和primer Fm 为引物对扩增实验步骤(PROCEDURE)1.两对引物的Tm值都应相当。
两端PCR引物参照普通引物设计并无特殊要求。
所需引入突变包含在中间引物互补区域内(需要在两条引物上均引入点突变),请勿将突变位点置于引物3’ 末端且突变位点距离3’ 端最少要有15个碱基,因为有非匹配碱基的存在,太短会导致引物与模板无法结合。
2.对于一对中间引物的设计,如左图所示(高亮处是突变碱基),两引物间可以是完全互补,也可是部分互补。
但两引物间互补部分的Tm值不能太低(太低导致PCR3无法配对延伸)。
5’-NNNNNNNNNNNNNNNANNNNNNNNNNNNNNNNN-3’3’-NNNNNNNNNNNNNNNTNNNNNNNNNNNNNNNNN-5’完全互补5’-NNNNNNANNNNNNNNNNNNNNNNN-3’3’-NNNNNNNNNNNNNNNTNNNNNNN-5’部分互补5’-NNNNNNANNNNNNNNNNNNNNNNN-3’3’-NNNNNNNNNNNNNNNT-5’部分互补一对中间位置的点突变引物设计3.PCR:PCR1:以primer F 和primer Rm 为引物对扩增;PCR2:以primer R 和primer Fm 为引物对扩增。
基因定点诱变技术与DNA与蛋白质互作及定点突变介绍

33
• EMSA • 还被
用于 研究 与蛋 白质 相结 合的 DNA • 序列 的特
异型。
34
四)DNaseI足迹试验 (DNase I foot printing)
• 主要步骤: ① 用32P标记DNA双链末端,并用RE切去一端; ② 加入细胞特定周期蛋白质提取物,温育; ③ 加入适量DNaseI或硫酸二甲酯-六氢吡啶,使 DNA链发生断裂。 这一反应中,DNaseI或硫酸二甲酯的用量非常关键, 要保证一条链只发生一次断裂! ④沉淀DNA(包括与DNA相结合的蛋白质); ⑤进行DNA凝胶分析。
23
24
酵母双杂交的基本原理示意图 25
二) 酵母单杂交系统
• 酵母单杂交系统是上世纪90年代中发展起来的研 究DNA-蛋白质之间相互作用的新技术,可识别稳 定结合于DNA上的蛋白质,在酵母细胞内研究真核 生物中DNA-
14
一)酵母双杂交系统 (yeast two-hybrid system)
1. 原理:
• 真核生物的转录因子大多是由两个结构上分开、 功能上独立的结构域组成的,即 DNA结合域(BD) 和转录激活域(AD)。
• 单独地BD能与特定基因地启动区结合,但不能激 活基因的转录,而由不同转录因子的BD和AD所形 成的杂合蛋白却能行使激活转录的功能。
20
4)一旦酵母细胞中表达的“诱饵”蛋白与“猎物” 载体中表达的某个蛋白质发生相互作用, 不同转录调控因子的AD和BD结构域就会 被牵引靠拢,激活报告基因表达。
5)分离有报告基因活性的酵母细胞,得到所 需要的“猎物”载体,获得与已知蛋白相互 作用的新基因。
21
22
AD:Activation domain DNA-BD:Binding domain
DNA定点突变实验

DNA 定点突变实验标签:DNA 定点突变DNA 定点突变可以:(1)研究蛋白质相互作用位点的结构、改造酶的不同活性或者动力学特性;(2)改造启动子或者DNA 作用元件;(3)提高蛋白的抗原性或者是稳定性、活性、研究蛋白的晶体结构,以及药物研发、基因治疗等等方面。
详细实验方法Dpn I 法定点突变是指通过聚合酶链式反应(PCR )等方法向目的DNA 片段(可以是基因组,也可以是质粒)中引入所需变化(通常是表征有利方向的变化),包括碱基的添加、删除、点突变等。
单点突变的原理是从常规E.coli 中经纯化试剂盒(Miniprep)或者氯化铯纯化抽提得到质粒。
设计一对包含突变位点的引物(正、反向),和模版质粒退火后用PfuTurbo 聚合酶“循环延伸”,(所谓的循环延伸是指聚合酶按照模版延伸引物,一圈后回到引物5'端终止,再经过反复加热褪火延伸的循环,这个反应区别于滚环扩增,不会形成多个串联拷贝。
)正反向引物的延伸产物退火后配对成为带缺刻的开环质粒。
DpnI 酶切延伸产物,由于原来的模版质粒来源于常规大肠杆菌,是经dam 甲基化修饰的,对DpnI 敏感而被切碎(DpnI 识别序列为甲基化的GATC ,GATC 在几乎各种质粒中都会出现,而且不止一次),而体外合成的带突变序列的质粒由于没有甲基化而实验方法原理不被切开,因此在随后的转化中得以成功转化,即可得到突变质粒的克隆。
多点突变的原理是准备多个带突变的引物(同方向,对同一单链模版),退火后全部突变引物(不超过5个)都结合在同一环状单链模版,PfuTurbo 聚合酶延伸,碰到下一个引物就停止,各片断经连接成环,和单链模版组成杂和环,Dpn I 消化双链模版,也消化杂和环中的模版,只留下新合成的带多个突变的单链环(mutant ssDNA ),得以转化E.coli ,形成双链质粒。
资料表明,引入3个定点突变的效率为60% ,5个定点突变的效率为30% 。
单碱基编辑技术和单碱基定点突变技术
单碱基编辑技术和单碱基定点突变技术单碱基编辑技术和单碱基定点突变技术是基因编辑领域的两项重要技术,它们在基因组中精确地改变单个碱基的序列,从而实现对特定基因的精确修饰和功能调控。
本文将详细介绍这两项技术的原理、应用和展望。
一、单碱基编辑技术1.原理:单碱基编辑技术是指在基因组中直接改变单个碱基的序列,通常是通过导入CRISPR/Cas9或其他相似的核酸酶来实现。
这些核酸酶能够在基因组中识别特定的DNA序列,并引导核酸酶对目标碱基进行剪切和修饰。
随后,细胞会通过自身DNA修复机制完成目标碱基的修复,从而实现单碱基的编辑。
2.应用:单碱基编辑技术具有广泛的应用前景,特别是在疾病研究和基因治疗领域。
例如,单碱基编辑技术可用于纠正一些遗传病的突变,如囊性纤维化、血友病等。
此外,该技术还可用于改变基因的表达水平,探究功能未知的基因以及开发新的基因治疗策略。
3.展望:单碱基编辑技术在基因编辑领域具有巨大的潜力,但目前仍面临一些挑战。
首先,编辑效率和精确性需要进一步提升,以确保编辑结果的准确性和稳定性。
此外,对于一些细胞类型和组织,如多能干细胞和神经系统细胞,编辑效率仍然相对较低。
因此,未来需要开发更多针对不同细胞和组织的编辑工具和方法,以满足各种研究和应用需求。
二、单碱基定点突变技术1.原理:单碱基定点突变技术是指在基因组中精确地改变某个特定碱基的序列,而不影响其他碱基的特定位置。
该技术通常使用特异性的核酸酶或DNA聚合酶来引导目标碱基的改变。
其中,最常用的技术包括酵素替代、引入引物和正交DNA复制。
2.应用:单碱基定点突变技术在基因组编辑和分子生物学研究中得到广泛应用。
例如,该技术可用于研究特定碱基的功能和作用机制,以及构建特定突变的模型组织和动物。
此外,单碱基定点突变技术还可用于改变特定基因的表达和功能,从而探究复杂疾病的发病机制。
3.展望:单碱基定点突变技术的发展为基因组编辑和分子生物学研究提供了强有力的工具。
环状定点诱变技术在单碱基定点诱变中的应用
环状定点诱变技术在单碱基定点诱变中的应用[摘要] 目的采用环状定点诱变技术将重组真核表达质粒pcDNA3.1-hTSHR中hTSHR cDNA序列上发生突变的单碱基诱变回正常的序列。
方法设计1对含预期突变的完全互补的诱变引物,以环状质粒为模板进行PCR扩增,得到带缺口的突变质粒,酶消化去除模板质粒,将PCR产物转化DH5α感受态细胞进行缺口修复和克隆。
结果DNA测序表明,在预期位点已成功发生诱变,且目的基因其他部位的碱基序列均未发生随机突变。
结论环状定点诱变技术是一种高效、简便、快捷的诱变方法,通过该方法成功实现了目的碱基的定点诱变,为后续研究奠定了基础。
[关键词] 环状定点突变;聚合酶链反应;质粒;人促甲状腺激素受体采用体外细胞生物法来检测自身免疫性甲状腺疾病(autoimmune thyroid diseases,AITD)患者体内的促甲状腺激素受体抗体(TSH receptor antibodies,TRAb)时,需要应用表达人促甲状腺激素受体(human thyroid stimulating hormone receptor,hTSHR)的细胞株。
国内目前尚没有此类细胞株供应,鉴于此,本课题组尝试进行了这方面的研究,前期在构建pcDNA3.1-hTSHR重组真核表达质粒时,通过DNA测序发现目的基因hTSHR cDNA序列上第256位碱基发生了突变,因此本实验拟采用环状诱变PCR法对该碱基进行诱变,以期获得序列完全正确的重组真核表达质粒。
1 材料与方法1.1 材料Muta-directTM定点突变试剂盒购自北京赛百盛生物工程公司,DH5α感受态细胞、DNA分子质量标准及质粒抽提纯化试剂盒购自天根生化科技(北京)有限公司,pcDNA3.1-hTSHR(-256 C)重组真核表达载体为本课题组前期所构建,限制性内切酶KpnⅠ和XbaⅠ为日本TaKaRa公司产品,胰蛋白胨、酵母提取物为英国Oxoid公司产品,引物由上海生工生物工程技术有限公司合成,其余为国产分析纯。
基因定点诱变技术与DNA与蛋白质互作及定点突变介绍
24
酵母双杂交的基本原理示意图 25
二) 酵母单杂交系统
? 酵母 单杂交系 统是上世 纪90年代中 发展起来的研 究DNA-蛋白质之间相互作用的新技 术,可识别稳 定结合于DNA 上的蛋白 质,在酵母 细胞内研究真核 生物中 DNA-蛋白 因。
14
一)酵母双 杂交系统 (yeast two-hybrid system)
1. 原理:
? 真核生物的 转录因子大多是由两个 结构上分开、 功能上独立的 结构域组成的,即 DNA结合域(BD) 和转录 激活域( AD)。
? 单独地BD能与特定基因地启 动区结合,但不能激 活基因的 转录 ,而由不同 转录 因子的 BD和AD所形 成的杂合蛋白却能行使激活 转录的功能。
– 1.盒式诱变 – 2.寡核苷酸引物诱变技术
? ㈡ PCR点突变技术
– 1.重组PCR定点诱变法 – 2.引物PCR定点诱变法
3
㈠寡核苷酸介 导的定点突 变技术
? 1.盒式诱变(casette mutagenesis) ? 利用一段人工合成的具有突变序列的
寡核苷酸片段,取代野生型基因中的相应 序列。
32
33
? EMSA ? 还被
用于 研究 与蛋 白质 相结 合的 DNA ? 序列 的特
异型。
34
四)DNaseI足迹试验 (DNase I foot printing)
? 主要步骤: ① 用32P标记DNA双链末端,并用 RE切去一端; ② 加入细胞特定周期蛋白 质提取物,温育; ③ 加入适量DNaseI或硫酸二甲 酯-六氢吡啶,使 DNA链发生断裂。 这一反应中,DNaseI或硫酸二甲 酯的用量非常关 键, 要保证一条链只发生一次断裂! ④沉淀 DNA(包括与 DNA 相结合的蛋白 质); ⑤进行DNA凝胶分析。
CRISPR/Cas9:一种新型的基因组定点编辑技术
CRISPR/Cas9:一种新型的基因组定点编辑技术摘要:CRISPR/Cas9系统是原核生物抵御病毒或质粒等外来遗传物质入侵的一种获得性免疫系统,主要由非特异性的Cas9核酸酶和起识别作用的crRNA所组成。
相较于传统的基因组编辑技术,基于CRISPR/Cas9系统的基因组定点编辑技术具有快速、简单、高效等优点,并且几乎可以用于任何物种的基因编辑。
尽管CRISPRJCas9系统的基因组特异性还有待进一步确认,但该系统在基因组编辑方面的简便性和有效性必将促进生物学的研究和人类疾病基因治疗方面的发展。
关键词:人工核酸内切酶:基因编辑:CRISPR/Cas9基因组定点编辑技术是研究基因功能的一种重要手段,同时也是许多基因相关疾病的潜在治疗方法。
早期主要依赖于基因同源重组及体细胞核移植技术来完成对特定基因的改造,然而自然情况下基因重组效率极低,且细胞核移植技术费时费力[1,2],严重制约了基础研究和临床应用。
因此,在不断寻求高效、简便的基因编辑方法过程中,人工核酸内切酶(engineered endonuclease.EEN)介导的基因定点编辑技术快速发展成为一种主流方法。
人工核酸内切酶进行基因编辑的第一步是在修饰位点诱导产生DNA双链断裂缺口(doublestrand breaks,DSB)。
核酸酶诱导产生的DSBs可借助非同源末端连接(non homologous end-join-ing,NHEJ)机制或同源重组(homologous recombi-nation,HR)机制进行修复。
NHEJ将断裂的双链末端直接连接起来,可有效地引起基因的插入/缺失突变,即inclel突变,从而使基因的功能遭到破坏。
当引入模板DNA序列时,可通过同源重组修复(HR),插入或删除特定的基因序列。
通过人工核酸内切酶介导的DSBs,基因突变的几率大于1010,有时甚至超过50%[3] ,因此,人工核酸内切酶被称为“DNA剪刀”。
2024届高考生物 通过“PCR技术应用”构建PCR类试题 热点解题思维模型 教学课件
பைடு நூலகம்
(4)基因工程的基本操作流程是:目的基因的筛选与获取→基因表达载体的构建 (基因工程的核心)→将目的基因导入受体细胞→目的基因的检测与鉴定,结合题 意,本基因工程的目的是获得大量的S蛋白,故具体流程为:获取S蛋白基因→ 构建S蛋白基因的表达载体→导入受体细胞→目的基因的检测与鉴定(检测受体 能否产生S蛋白)。
______________________________________________________________ _______。
解析:(1)分析题意可知,新冠病毒的遗传物质是RNA,而RT-PCR法需要先得 到cDNA,由RNA合成cDNA的过程属于逆转录过程,逆转录过程需要的酶是逆 转录酶。(2)PCR过程需要加入引物,设计引物时应有一段已知目的基因的核苷 酸序列,在该过程中为了确保新冠病毒核酸检测的准确性,在设计PCR引物时 必须依据新冠病毒RNA中的特异性核苷酸序列来进行;PCR过程每次循环分为 3步,分别为变性(温度超过90 ℃)、复性(50 ℃左右)、延伸(72 ℃左右),故其中 温度最低的一步是复性。(3)某人同时进行了新冠病毒核酸检测和抗体检测,若 核酸检测结果为阴性而抗体检测结果为阳性,说明该个体曾经感染过新冠病毒, 机体发生特异性免疫反应,产生抗体,将病毒消灭,则核酸检测为阴性,但由 于抗体有一定的时效性,能在体内存在一段时间,故抗体检测为阳性;若核酸 检测和抗体检测结果均为阳性,说明该个体体内仍含有病毒的核酸,机体仍进 行特异性免疫过程,能产生抗体,则说明该人已经感染新冠病毒,为患者。