
第三章 气相色谱常用进样技术
四.分流歧视问题 分流歧视问题 分流歧视:在一定分流比条件下, 分流歧视:在一定分流比条件下,不同样品组分的实 际分流比是不同的, 际分流比是不同的,这就会造成进入色谱柱的样品组 成不同于原来的样品组成, 成不同于原来的样品组成,从而影响定量分析的准确 度。
分流歧视的原因: 分流歧视的原因: 不均匀气化。由于样品中各组分的极性不同, ①不均匀气化。由于样品中各组分的极性不同,沸点 各异,因而汽化速度各不相同。 各异,因而汽化速度各不相同。这些导致沸点不同的 组分到达分流点时,汽化状态可能不完全相同。 组分到达分流点时,汽化状态可能不完全相同。气化 不太完全的组分被就比完全汽化的组分可能多分流掉 一些样品。 一些样品。 ②组分在载气中的扩散速度。 组分在载气中的扩散速度。 ③分流比的大小也会影响分流歧视。 分流比的大小也会影响分流进样 1.载气流速和衬管选择 载气流速和衬管选择 分流进样口可采用多种衬管。 分流进样口可采用多种衬管。用于分流进样的衬管大 都不是直通的,管内有缩径处或烧结板、 都不是直通的,管内有缩径处或烧结板、或者有玻璃 或者填充有玻璃毛。 珠,或者填充有玻璃毛。 注:衬管的上端常用“O”形硅胶环密封,用一段时间 衬管的上端常用“ 形硅胶环密封, 形硅胶环密封 后该环会老化而造成漏气,故要及时更换。 后该环会老化而造成漏气,故要及时更换。当进样口 温度超过400 oC,最好采用石墨密封环。 温度超过 ,最好采用石墨密封环。
◆缺点: 缺点: ①与分流/不分流进样相比,冷柱上进样的进样体积要 与分流/不分流进样相比, 小。大的进样量容易造成柱超载。 大的进样量容易造成柱超载。 ②操作较为复杂。对初始柱温、溶剂性质、进样速度 操作较为复杂。对初始柱温、溶剂性质、 等有较为严格的要求,且要用特殊的注射器。 等有较为严格的要求,且要用特殊的注射器。 ③毛细管柱容易被污染,样品记忆效应较为明显。 毛细管柱容易被污染,样品记忆效应较为明显。 ④在溶剂峰前面流出的组分很难实现聚焦,测定起来 在溶剂峰前面流出的组分很难实现聚焦, 较为困难。 较为困难。
71页图4-1
2. 样品的适用范围 对热不稳定的样品宜采用柱内直接进样; 对热不稳定的样品宜采用柱内直接进样;脏的样品 则采用普通直接进样, 则采用普通直接进样,利用衬管来保护色谱柱不被 污染。 污染。 3. 操作参数设置 ①进样口温度 一般应高于待测组分沸点10-25 oC. 一般应高于待测组分沸点 ②载气流速 ③进样量和进样速度 进样量一般不超过1 进样量一般不超过 µL。 。
注:确定一个瞬间不分流时间是分析成败的关键。 确定一个瞬间不分流时间是分析成败的关键。
2.衬管的容积小一些有利,可采用直通式衬管。 衬管的容积小一些有利,可采用直通式衬管。 衬管的容积小一些有利
瞬间不分流时间的确定 ①这一时间应足够长,让大部分样品进入色谱柱,避 这一时间应足够长,让大部分样品进入色谱柱, 免分流歧视的影响。 免分流歧视的影响。 ②又要尽可能短,以最大限度地消除溶剂拖尾,使早 又要尽可能短,以最大限度地消除溶剂拖尾, 流出峰的分析更为准确。 流出峰的分析更为准确。 ③一般情况下,这一时间值在30-80秒。文献报道多 一般情况下,这一时间值在30-80秒 30 采用0.75min 0.75min。 采用0.75min。
分流/不分流进样 第二节 分流 不分流进样 一. 进样口结构 分流/不分流进样口是毛细管 最常用的进样口, 分流 不分流进样口是毛细管GC最常用的进样口,它 不分流进样口是毛细管 最常用的进样口 既可作分流进样,也可用作不分流进样。 既可作分流进样,也可用作不分流进样。 分流/不分流进样口与填充柱进样口的区别:①前者 分流 不分流进样口与填充柱进样口的区别: 不分流进样口与填充柱进样口的区别 有分流气出口及其控制装置; ②前者在分流气路上还有一个柱前压调节阀; ③二者使用衬管结构不同。
分流歧视是难以消除的,但只要操作是重现的, 注 : 分流歧视是难以消除的 , 但只要操作是重现的 , 一定程度的歧视是重现的, 一定程度的歧视是重现的 , 就可以通过标准样品的校 准来消除歧视效应对定量精度的影响。 准来消除歧视效应对定量精度的影响。
三. 不分流进样 不分流进样: 不分流进样:不分流进样与分流进样采用同一个进 样口,也就是说, 样口,也就是说,不分流进样就是将分流气路的电 磁阀关闭,让样品全部进入色谱柱。 磁阀关闭,让样品全部进入色谱柱。 注:不分流进样应用范围很有限。原因有:操作条件 不分流进样应用范围很有限。原因有: 优化比较复杂,对操作技术的要求较高。 优化比较复杂,对操作技术的要求较高。样品初始谱 带较宽,溶剂峰严重拖尾,掩盖早流出组分的色谱峰。 带较宽,溶剂峰严重拖尾,掩盖早流出组分的色谱峰。 这一现象也叫溶剂效应。 这一现象也叫溶剂效应。
48页 图3-7
2. 样品的适用性 ◆分流进样适合于大部分可挥发样品,包括液体和气 分流进样适合于大部分可挥发样品, 分流进样适合于大部分可挥发样品 体样品,特别是对一些化学试剂(如溶剂)的分析。 体样品,特别是对一些化学试剂(如溶剂)的分析。 ◆分流进样的适用范围宽,灵活性大,分流比可调范 分流进样的适用范围宽,灵活性大, 围广,故成为毛细管GC首选的进样方式。 首选的进样方式。 围广,故成为毛细管 首选的进样方式 三. 操作参数设置 1. 温度 进样口温度等于或接近于样品中最重组分的沸点。 进样口温度等于或接近于样品中最重组分的沸点。 注:对于一个未知的新样品,可将进样口温度设置为 对于一个未知的新样品, 300 oC,进行试验。 ,进行试验。
注:对于高沸点样品,不分流时间长一些有利于提高 对于高沸点样品, 分析灵敏度,而不影响测定准确度;对于低沸点样品, 分析灵敏度,而不影响测定准确度;对于低沸点样品, 则要尽可能使不分流时间短一些, 则要尽可能使不分流时间短一些,最大限度地消除溶 剂拖尾峰,以保证准确度。 剂拖尾峰,以保证准确度。
4. 不分流进样口操作参数设置 ①进样口温度 进样口温度的设置可以比分流进样时稍低一些。 ②载气流速 不分流进样的载气流速应当高一些,其上限应以保 证分离度为准。 ③进样量和进样速度 进样量一般不超过2 ; 进样量一般不超过2µL; 进样速度应快一些。 进样速度应快一些。
二.大口径毛细管柱直接进样 大口径毛细管柱直接进样 1.柱连接 柱连接 ◆所谓直接进样:是指用大口径(≥0.53mm)毛细 所谓直接进样:是指用大口径( 0.53mm) 管柱接在填充柱进样口,像填充柱进样一样, 管柱接在填充柱进样口,像填充柱进样一样,所有 气化的样品全部进入色谱柱。 气化的样品全部进入色谱柱。 ◆将填充柱接头直接换成大口径毛细管柱专用接头就 将填充柱接头直接换成大口径毛细管柱专用接头就 可连接大口径柱。 可连接大口径柱。
2. 载气流速 所用柱内载气线流速为: ◆常用毛细管GC所用柱内载气线流速为:氦气 常用毛细管 所用柱内载气线流速为 氦气30-50 cm/s;氮气 20-40 cm/s;氢气 ; ;氢气40-60 cm/s。 。 ◆分流比20:1~200:1。 分流比 : : 。 3.进样量和进样速度 进样量和进样速度 ◆分流进样的进样量一般不超过2 µL,最好控制在 分流进样的进样量一般不超过 µL,最好控制在 以下。 0.5 µL以下。 以下 ◆进样速度越快越好;一是防止不均匀气化,二是 进样速度越快越好;一是防止不均匀气化, 保持窄的谱带。 保持窄的谱带。
77页图4-3
消除溶剂效应可采取的措施: 消除溶剂效应可采取的措施: 1.采用瞬间不分流技术。即进样开始时关闭分流电磁阀, 采用瞬间不分流技术。即进样开始时关闭分流电磁阀, 采用瞬间不分流技术
使系统处于不分流状态, 待大部分气化的样品进入色谱柱后, 使系统处于不分流状态 , 待大部分气化的样品进入色谱柱后 , 开启分流阀, 使系统处于分流状态直到分析结束, 开启分流阀 , 使系统处于分流状态直到分析结束 , 注射下一 个样品时再关闭分流阀。 这样, 气化室内残留的溶剂气体, 个样品时再关闭分流阀 。 这样 , 气化室内残留的溶剂气体 , 其中也包含一小部分样品组分就很快从分流出口放空, 其中也包含一小部分样品组分就很快从分流出口放空 , 从而 在很大程度上消除了溶剂拖尾。 在很大程度上消除了溶剂拖尾。
补充:怎样用实验方法来确定瞬间不分流时间? 补充:怎样用实验方法来确定瞬间不分流时间?
①首先,确定溶解样品的溶剂、衬管的容积、进样量、进样速 首先,确定溶解样品的溶剂、衬管的容积、进样量、 度及载气流速。 度及载气流速。 ②刚开始的时候,可将这一时间设置长一些(90-120s),以保 刚开始的时候,可将这一时间设置长一些(90-120s),以保 ), 证全部样品组分进入色谱柱。对样品进行分析之后, 证全部样品组分进入色谱柱。对样品进行分析之后,选择一个 待测组分的峰面积(该峰的k 值应大于 值应大于5 作为测定指标, 待测组分的峰面积(该峰的k’值应大于5)作为测定指标,该峰 面积就代表了100%的样品进入了色谱柱。 100%的样品进入了色谱柱 面积就代表了100%的样品进入了色谱柱。 ③然后逐步缩短不分流时间分别进样分析,计算同一组分在不 然后逐步缩短不分流时间分别进样分析, 同溶剂吹扫时间条件下的峰面积与第一次分析的峰面积之比, 同溶剂吹扫时间条件下的峰面积与第一次分析的峰面积之比, 直到此比值小于0.95 此时的不分流时间为最短时间。 0.95, 直到此比值小于0.95,此时的不分流时间为最短时间。 ④再进一步微调不分流时间,使同一组分的峰面积达到第一次 再进一步微调不分流时间, 分析时峰面积的95% 99%,此时的吹扫时间即位最佳条件。 95%分析时峰面积的95%-99%,此时的吹扫时间即位最佳条件。
消除分流歧视的措施: 消除分流歧视的措施: ①色谱柱的初始温度尽可能高一些。 色谱柱的初始温度尽可能高一些。 ②保证安装的色谱柱入口端超过了分流点 ③保证柱入口端处于气化室衬管的中央。(即气化室 保证柱入口端处于气化室衬管的中央。(即气化室 。( 内色谱柱与衬管是同轴的)。 内色谱柱与衬管是同轴的)。
3. 操作参数 ① 进样口温度 一般情况是进样口温度应接近或略高于样品中待测高沸点 组分的沸点。 组分的沸点。 ②载气流速 内径为2mm左右的填充柱,载气流速一般为30 mL/min(氦 内径为2mm左右的填充柱,载气流速一般为30 mL/min(氦 2mm左右的填充柱 气) 。 ③进样量和进样速度 进样量一般为1-5 µL。 进样量一般为 。 进样速度的快慢对结果的影响不大。 进样速度的快慢对结果的影响不大。
气相色谱进样模式

气相色谱进样模式
一、直接进样
直接进样是将样品直接注入色谱柱中,适用于样品浓度较高的情况。
该方法操作简单,但可能会受到样品中高浓度组分的影响,导致色谱峰变形或拖尾。
二、分流进样
分流进样是将样品通过分流阀分为两部分,一部分进入色谱柱进行分离,另一部分排出系统外。
该方法适用于样品浓度较低的情况,可以降低高浓度组分对色谱峰的影响。
三、不分流进样
不分流进样是将样品全部进入色谱柱进行分离。
该方法适用于样品中各组分浓度相差较大的情况,可以更好地分离各组分。
四、冷柱头进样
冷柱头进样是将样品在低温下注入色谱柱,以避免样品中的高沸点组分在高温下挥发。
该方法适用于分析高沸点化合物的情况。
五、程序升温进样
程序升温进样是在进样过程中逐渐升高色谱柱的温度,以更好地分离各组分。
该方法适用于分析复杂样品的情况。
六、定量环进样
定量环进样是通过定量环将样品注入色谱柱,可以精确
控制进样量。
该方法适用于需要精确测量样品浓度的分析。
七、穿透进样
穿透进样是通过穿透技术将样品注入色谱柱,可以避免样品在进样过程中的损失。
该方法适用于分析挥发性或半挥发性化合物的情况。
八、顶空进样
顶空进样是将样品在顶空条件下注入色谱柱,可以避免样品在进样过程中的损失和污染。
该方法适用于分析挥发性或半挥发性化合物的情况。
气相色谱进样
气相色谱的进样系统的作用是将样品直接或经过特殊处理后引入气相色谱仪的气化室或色谱柱进行分析,根据不同功能可划分为如下几种:1、手动进样系统微量注射器:使用微量注射器抽取一定量的气体或液体样品注入气相色谱仪进行分析的手动进样。
广泛适用于热稳定的气体和沸点一般在500℃以下的液体样品的分析。
用于气相色谱的微量注射器种类繁多,可根据样品性质选用不同的注射器。
固相微萃取(SPME)进样器:固相微萃取是九十年代发明的一种样品预处理技术,可用于萃取液体或气体基质中的有机物,萃取的样品可手动注入气相色谱仪的气化室进行热解析气化,然后进色谱柱分析。
这一技术特别适用于水中有机物的分析。
2、液体自动进样器液体自动进样器用于液体样品的进样,可以实现自动化操作,降低人为的进样误差,减少人工操作成本。
适用于批量样品的分析。
3、阀进样系统、气体进样阀气体样品采用阀进样不仅定量重复性好,而且可以与环境空气隔离,避免空气对样品的污染。
而采用注射器的手动进样很难做到上面这两点。
采用阀进样的系统可以进行多柱多阀的组合进行一些特殊分析。
气体进样阀的样品定量管体积一般在0.25毫升以上。
液体进样阀液体进样阀一般用于装置中液体样品的在线取样分析,其样品定量环一般是阀芯处体积约0.1-1.0微升的刻槽。
4、吹扫捕集系统用于固体、半固体、液体样品基质中挥发性有机化合物的富集和直接进气相色谱仪进行分析。
5、热解吸系统用于气体样品中挥发性有机化合物的捕集,然后热解吸进气相色谱仪进行分析。
6、顶空进样系统顶空进样器主要用于固体、半固体、液体样品基质中挥发性有机化合物的分析,如水中VOCs、茶叶中香气成分、合成高分子材料中残留单体的分析等。
7、热裂解器进样系统配备热裂解器的气相色谱称为热解气相色谱(pyrolysis gas chromatography PGC),理论上可适用于由于挥发性差依靠气相色谱还不能分离分析的任何有机物(在无氧条件下热分解,其热解产物或碎片一般与母体化合物的结构有关,通常比母体化合物的分子小,适于气相色谱分析),但目前主要应用于聚合物的分析。
气相色谱第3章 实时进样--操作步骤
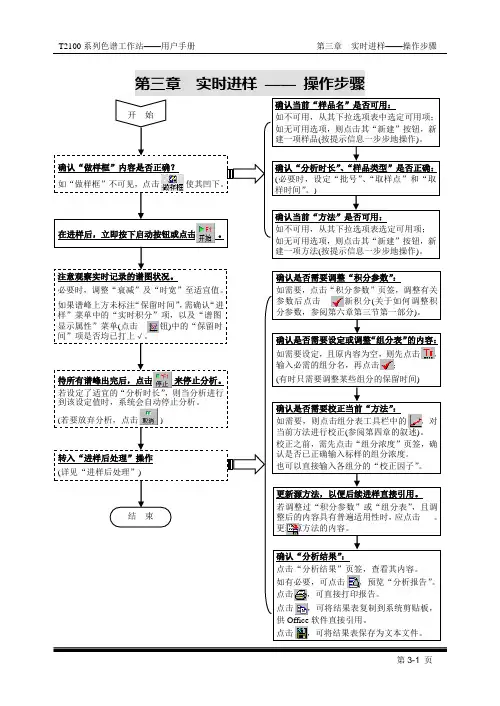
第三章实时进样——操作步骤在进样后,立即按下启动按钮或点击。
重新积分按钮间”项是否均已打上√。
,;待所有谱峰出完后,点击来停止分析。
若设定了适宜的“分析时长”,则当分析进行,对更新源方法的内容。
,预览“分析报告”,可直接打印报告。
,可将结果表复制到系统剪贴板,,可将结果表保存为文本文件。
第一节 归一法做样步骤运用“模拟进样”功能,采用“面积归一法”分析样品X ,共含a 、b 、c 、d 、e 、f 六个组分,其操作步骤如下:第一步、设置待分析样品确认“做样框”中当前“样品名”是否可用。
如不可用,从其下拉选项表中选定可用项。
如无可用选项,则请点击“做样框”中样品名选项框右边的“新建”按钮,或点击“样品设置”菜单中的“新建”项,弹出“新建样品”向导对话框:1、 给定样品名(假定为“X ”),设定(或确认)相关属性,点击“下一步”;2、 选定或新建方法:点击“新建”,然后(也可以从已有的方法列表中选择其一):1) 输入方法名为“X ”,点击“下一步”;【说明】“停止时间”是指样品完全流过色谱柱的预计时间。
需选定或新建一个报告风格;通常,只需选定“系统默认报告风格”。
关于如何设置报告风格的内容,请参阅第五章第四节的叙述。
2) 设定“定量参数”,点击“下一步”:3) 设定“组分表”,点击“下一步”:4) 设定“积分参数”(通常只需简单地点击“下一步”):5) 点击“完成”。
然后,再点击“下一步”。
【说明】“峰宽”及“噪声”是两个最重要的积分参数,通常只需设定为自动即可。
“最小面积”及“最小峰高”用于剔除小峰,0表示不剔除。
“起始时间”用于剔除起始阶段的进样扰动峰、空气峰和溶剂峰。
有负峰出现时,请选中“自动检测负峰”。
【说明】本例中,“定量参数”设定为面积归一法,不进行分组计算。
除当前样品外,如果该方法还可以被其它样品引用,则需要将“所有样品共享”选项打上√。
3、 设定样品X 的“常规信息”,点击“下一步”:4、 点击“完成”。
气相色谱进样方式——学习总结001B

气相色谱的五种进样方式1.直接进样通过一系列的前处理操作(提取、萃取、过滤等)后,用有机溶剂定容,进样针吸取极少量的液体样品进入进样口中被瞬间气化后,经分流或不分流进样方式,进入到色谱柱中。
自动进样器它快速而标准的进样动作也有效地降低了样品歧视,提高了进样的准确性和重复性。
直接进样适用范围:样品可溶于有机溶剂中进行检测,上机样品为液体,无水。
2.气体进样阀当要检测的对象在常温下本身就是气体的,比如天然气等,就可以用气体进样阀直接将样品引入色谱系统内。
气体进样阀一般是加热的六通阀或十通阀。
可以使用气体注射器,气体采样袋,样品钢瓶将待测气体注入到进样阀的样品环内。
然后阀切换,载气通过样品环,将样品带入系统。
气体进样阀的使用范围:待检测物质在常温下是气体的,比如天然气。
3.顶空进样器因为气相色谱的毛细管柱不能进入水相,所以很多水溶性的样品不能与水一并进入到色谱柱中,此时需要顶空进样。
比如土壤中的样品,水中溶解的样品等。
顶空进样是将样品放入顶空瓶的底部,在加热平衡后,待检测的物质会挥发出来,聚集在顶空瓶的上方,此时进样针吸取上层气体,送入气相色谱中。
顶空进样的适用范围:水溶性的样品,或者基体复杂与水密切的样品。
4.吹扫捕集进样顶空进样一般灵敏度相对较低,当样品中的有害物质极低(痕迹量)的时候,顶空进样达不到灵敏度要求时,此时使用吹扫捕集进样。
将样品放入吹扫管中,吹扫气体不断吹扫样品,样品中的待检测物质在出口处的捕集阱中被收集,捕集结束后,将捕集阱加热,并用载气吹扫,将收集到的样品吹出,以供检测。
吹扫捕集进样适用范围:和顶空进样一致,但待测物质含量极少的样品5.热脱附进样当检测气体中痕迹量的样品时,或测定某一空间内微量的有害物质时,用气体进样阀进样满足不了灵敏度的需求,此时使用热脱附进样,先将对应的捕集阱放置于待测空间中一段时间,再将捕集阱放入热脱附进样器,由载气将样品送入色谱系统中。
热脱附进样适用范围:空气中有害气体检测,特定空间内痕迹量气体样品检测。
气相色谱仪的进样技术

气相色谱仪的进样技术在气相色谱仪分析中,我们通常采用微型注射器或六通阀(十通阀)定量进样,当然在条件允许的情况下使用自动进样器可以取得更好的重复性;在考虑气相色谱分析进样技术的时候,主要还是以通用的微型注射器进样为对象。
1、分析进样量进样量首先是我们需要着重控制掌握的。
因为在气相色谱分析中气化温度、柱容量和仪器的线性响应范围等因素与之有关,即进样量应控制在能瞬间气化,达到规定分离要求和线性响应的允许范围之内,填充柱冲洗法的瞬间进样量,液体样品或固体样品溶液一般为0.01~10微升,气体样品一般为0.1~10毫升,在定量分析中,应注意进样量读数准确。
(1)排除注射器里所有的空气用微量注射器抽取液体样品时,只要重复地把液体抽到注射器又迅速把其排回到样品瓶,就可做到排除掉空气。
还有一种更好的方法,可以排除注射器里所有的空气那就是用计划注射进样量的约2倍的样品置换注射器3~5次,抽取到2倍样品后迅速提起并针尖朝上,推进注射器柱塞,这样就可以把残留在注射器针管顶部的空气排掉。
(2)保证进样量的准确用清洗过的注射器取约计划进样量2倍左右的样品,针尖朝上推进注射器柱塞,用纱布或试纸吸收从针尖排出的液体,直到读出所需要进样量的数值用纱布擦干针尖,至此准确的液体体积已经测得。
需要再抽若干空气到注射器里,如果不慎推动柱塞,空气可以保护液体使之不被排走。
当然,对于部分特殊样品分析的气相色谱仪进样,则需要注射器的定量器来控制进样量,如变压器油色谱仪、天然气分析色谱仪、高纯气体分析色谱仪等分析。
2、进样方法进针时要对准进样器的孔中心,避免在进针过程中碰到气相色谱仪进样器的导向管;一般用右手拿住左手轻扶注射器把针插入垫片,压住柱塞,同时每次进样针插如进样器的高度相同,迅速压下柱塞停留1~2秒钟,然后尽可能快而稳地抽出针尖(继续压住柱塞)。
3、进样时间进样时间长短对柱效率影响很大,若进样时间过长,使色谱区域加宽而降低柱效率,因此、对于冲洗法色谱而言,进样时间越短越好,快进快出,但是一定要稳!一般必须小于1秒钟。
气相色谱 分流进样法

气相色谱分流进样法分流进样(split injection)对于很多分析问题是最简单的进样方法。
不管样品溶剂是什么,进样温度多高,都可以用它进样。
相对来说溶剂对色谱峰的效应较少,因为样品从进样器向色谱柱转移过慢造成的问题也较小。
可是事实上除了最简单的样品之外,用分流进样这种看来简单的方法进样也会出现很多问题。
分流进样(图3—9)是一种汽化进样方法。
样品汽化后和载气混合,然后气流分为两路,分别进入柱内和排人大气,后者由流量控制阀控制。
通常控制注射的样品量为O.1~2μl。
分流比(进入柱内的流量与排空流量的比)为1:10到1:1000之间。
常用的分流比范围为1:20到1:20O之间。
分流比是在进样之前就设定的,但是样品的真实分流比与预先设定的分流比并不相符,两者之间的相关关系随很多参数的变化而变化。
这些参数包括样品挥发度的范围、样品量、溶剂、注射的技术、进样器温度及其内部体积。
Grob等通过对进样器中载气以及填充物(如果在进样器的衬管中填充了玻璃棉时)的热容量的计算,发现这些热量不足以蒸发所进样品,也就是说在分流进样过程中所谓的闪蒸是不可能的。
为了弄清蒸发过程,他们做了一个石英的模拟分流进样器,采用硅油加热,透过这些透明的介质用紫外光照射进样器的内部。
当把芘的溶液注射到这个进样器里时,由于这种溶液能够发射出荧光,这样就可以观察所注射的溶液形成的小滴在热的进样器内的行为。
根据他们的研究结果,可以对样品液滴的经历做如下的描绘:?一部分特小的液滴完全汽化;?一些液滴没怎么汽化就直接进入色谱柱;?另一些在高温的进样器表面上四溅(类似一滴水落到热的铁板上后发生的现象),一些液滴可以跳到进样器的胶垫这样的高处,或沾到了注射器的针尖上,并随后被针尖带到胶垫上,在那里样品蒸发的速度将是很慢的;?部分汽化后被载气带到色谱柱入口的下游。
第一种情况的样品会按分流比进入柱内,第二种情况的样品将以高于分流比的比率进入柱内,遭遇后两种情况的样品将不能进入柱内,或者至少是样品中难挥发的组分将以比分流比低的比率进入柱内。
气相色谱可调样量进样技术
a cr e c u at.
微 机辅助 优化色谱 分 离操作条 件
林辉祥 黎凌云
( 湖南大学化学化工系,长沙)
在气相色谱分析中,选择操作条件的经常工作 是根据分析对象,确定适宜的柱温和载气流速。我
后流出组分的保留时间 。
程的拟合程度作了方差分析,计算其相关系数R并
对回归方程作F检验。以上数据处 理,通过计算机 完成很方便 。 实验结果表 明, 过计算机预报的最 通
次。第四次抽空,进入气样, 通过调控气样 压力
P,便 可 达 到 调 控气 样 量 俊
色谱分析结果证明,上述可调样量进样技术原
理简单合理,操作易行 , 量分析验证结果准确。 定
A ehi e Ajsn Sm l S e G s T cn u o d t g a p q f u i e i i a z n
由式 ( ) 1 可见 , V, 若 T恒定 ,则 P 与 n成 正
比,改变P 值即可改变气样量。
气相色谱 可调样量进样装置如图 1 所示 。
12a 0 ,由色谱载气 ( p 见图1 位)导入色谱热导 池检测器进行定量分析。色谱分析气样浓度可用色 谱峰高h 表示。一系列不同 Po值气样, c 经色谱定 量分析,得到一系列色谱峰高h Pc和 h 。 o 实测结
经验交流
气 相 色谱 可 调 样 量 进 样 技 术
赵平亚 王鸿道
( 大连铁道学院 应用化 学系 环境化学研究室)
( 一)气相色谱可调样量进样装置
气样在较低压力 ( 验为 1 本实 大气压)时 ,其 样品数量关系可用气体状态方 程描述: P =n V RT () 1
气相色谱进样方法概述
气相色谱进样方法概述气相色谱的进样系统的作用是将样品直接或经过特殊处理后引入气相色谱仪的气化室或色谱柱进行分析,根据不同功能可划分为如下几种:1、手动进样系统微量注射器:使用微量注射器抽取一定量的气体或液体样品注入气相色谱仪进行分析的手动进样。
广泛适用于热稳定的气体和沸点一般在500℃以下的液体样品的分析。
用于气相色谱的微量注射器种类繁多,可根据样品性质选用不同的注射器。
固相微萃取(SPME)进样器:固相微萃取是九十年代发明的一种样品预处理技术,可用于萃取液体或气体基质中的有机物,萃取的样品可手动注入气相色谱仪的气化室进行热解析气化,然后进色谱柱分析。
这一技术特别适用于水中有机物的分析。
2、液体自动进样器液体自动进样器用于液体样品的进样,可以实现自动化操作,降低人为的进样误差,减少人工操作成本。
适用于批量样品的分析。
3、阀进样系统、气体进样阀气体样品采用阀进样不仅定量重复性好,而且可以与环境空气隔离,避免空气对样品的污染。
而采用注射器的手动进样很难做到上面这两点。
采用阀进样的系统可以进行多柱多阀的组合进行一些特殊分析。
气体进样阀的样品定量管体积一般在0.25毫升以上。
液体进样阀液体进样阀一般用于装置中液体样品的在线取样分析,其样品定量环一般是阀芯处体积约0.1-1.0微升的刻槽。
4、吹扫捕集系统用于固体、半固体、液体样品基质中挥发性有机化合物的富集和直接进气相色谱仪进行分析。
5、热解吸系统用于气体样品中挥发性有机化合物的捕集,然后热解吸进气相色谱仪进行分析。
6、顶空进样系统顶空进样器主要用于固体、半固体、液体样品基质中挥发性有机化合物的分析,如水中VOCs、茶叶中香气成分、合成高分子材料中残留单体的分析等。
7、热裂解器进样系统配备热裂解器的气相色谱称为热解气相色谱(pyrolysis gas chromatography PGC),理论上可适用于由于挥发性差依靠气相色谱还不能分离分析的任何有机物(在无氧条件下热分解,其热解产物或碎片一般与母体化合物的结构有关,通常比母体化合物的分子小,适于气相色谱分析),但目前主要应用于聚合物的分析。
常用进样技术
气相色谱常用进样技术1.填充柱进样口填充柱进样口是目前最为常用、也是最简单、最容易操作的GC进样口,其基本结构如下图图1.1填充柱进样该进样口的作用就是提供一个样品气化室,所有气化的样品都被载气带入色谱柱进行分离。
进样口可以配置也可以不配置隔垫吹扫装置。
这种进样口可连接玻璃或不锈钢填充柱,还可连接大口径毛细管柱做直接进样分析。
1.1 柱连接采用玻璃柱或不锈钢柱时,连接方法有所不同,需使用不同的插件。
玻璃柱可直接插入气化室,由一个固定螺母加石墨垫密封。
此时插入气化室的色谱柱部分不应有填料在其中,否则会在高温下分解而干扰分析。
这段空的色谱柱又起到了玻璃衬管的作用(相当于填充柱柱上进样),防止了样品与气化室不锈钢表面接触。
当采用不锈钢柱时,柱端接在气化室出口处,用螺母和金属压环密封。
这时应在气化室安装玻璃衬管,以避免极性组分的分解和吸附。
1.2 样品适用范围只要柱的分离能力可满足要求,填充柱进样口适用于各种可挥发性样品。
由于所有气化的样品都进入色谱柱,且填充柱的柱容量大,故定量分析准确度高。
如果色谱柱能完全分离所测组分,则灵敏度一般也无问题。
1.3 操作参数的设置1.3.1进样口温度该温度接近于或略高于样品中待测高沸点组分的沸点。
温度太高可能引起某些热不稳定组分的分解,或当进样量最大时,造成样品倒灌。
如果温度太低,晚流出的峰会变形。
1.3.2 载气流速内径为2mm左右的填充柱,载气流速一般为30mL/min(氦气)。
用氢气作载气时流速可更高一些,用氮气时则稍低一些。
实际样品要依据具体分离情况进行载气流速的优化。
1.3.3 进样量和进样速度填充柱的柱容量大,进样量一般为1-5μL,甚至更高。
由于填充柱分离效率有限,进样速度的快慢对结果影响不大,只要进样量和进样速度重现,手动进样和自动进样所得结果的分析精度没有太大的差别。
2 分流/不分流进样2.1 载气流路和衬管选择分流不分流进样口如下图:图2.1 HP5890仪器分流/不分流进样口原理示意图1-总流量控制阀;2-进样口;3-隔垫吹扫气调节阀;4-隔垫吹扫气出口;5-分流器;6-分流/分流电磁阀;7-柱前压调节阀;8-柱前压表;9-分流出口;10-色谱柱;11-接检测器进入进样口的载气总流量由一个总流量阀控制,而后载气分成两部分:一是隔垫吹扫气(1-3mL/min);二是进入气化室的载气。
气相色谱仪的常见进样方式
气相色谱仪的常见进样方式气相色谱仪是一种常用的分离和分析技术,广泛应用于生命科学、化学、环保等领域。
在分析前,样品必须被引入气相色谱仪中进行分离和分析。
样品引入气相色谱仪的方式被称为进样方式。
本文将介绍气相色谱仪的常见进样方式。
1. 手动进样手动进样通常使用注射器,通过旋钮控制进样量。
注射器配有一个钢针作为进样口,使样品在具有一定压力的载气流中被引入气相色谱仪中。
这种方法精度较差且受操作者技能的影响较大,但仍然用于不强求分析精度的分析工作中。
2. 自动气体进样自动气体进样按照所需的样品量自动注入气相色谱仪中。
该方法通常用于分析稀有样品、需要大量样品或需要高精度的分析。
自动气体进样器通常由两部分组成:进样器和注射器。
样品在进样器中被吸入,然后通过注射器将样品引入气相色谱仪。
3. 固相微萃取(Solid-phase microextraction,SPME)SPME是从固体材料(毛细管、膜)、小滴、小颗粒等上选择性地吸附和萃取目标化合物或成分的技术。
这种方法可用于稀有、有毒或挥发性样品的分析。
SPME通过将吸附相纤维暴露于被分析的样品中来完成样品的进样。
当吸附相饱和时,将其插入气相色谱仪中进行分析。
4. 液体进样液体进样是用于较少挥发性的物质分析的一种整体技术。
该方法允许采用不同的进样装置,如自动液体取样器、溶液注射器和总气体取样器。
内部进样贴膜、内部PFTE肌肉和气泡探针等进样复杂手段已经成为标准设备。
5. 双壁针进样(Split needle injection)该方法的基本原理是:使用带双壁针的手动气相色谱仪进样器进行气相色谱仪进样。
双壁针进样技术依靠气体流调制样品质量,因此,在存在低挥发性样品的情况下,该技术有很大的优势。
6. 玻璃毛细管进样玻璃毛细管进样是一种传统的进样技术,适用于无需进样技术的一次性模拟器、连续进样器需要时的样品进入,它的精度和可重复性都较差。
该技术采用玻璃毛细管取样得到的样品进入气相色谱仪中进行分析。