
第五章 反应机理
反位效应顺序
H2O < OH− < F− ≈ RNH2 ≈ py ≈ NH3 < Cl− < Br− < SCN− ≈ I− ≈ NO2− ≈ C6H5− < SC(NH2)2 ≈ CH3− < NO ≈ H− ≈ PR3 < C2H4 ≈ CN− ≈ CO
反 位 效 应 的 应 用一
( )
反 位 效 应 的 应 用二
N
C
N
N
N N
N C
N
S
and some heterocyclic ligands………….
Heterocyclic bridging ligands:
M
N
N
M
pyrazine
M
N
N
M
4,4'-bipyridine
Inner-sphere mechanism
The steps are: 1 Bridge formation 2 Electron transfer across the bridge 3 Bridge cleavage
第五章 配合物的反应机理
Reaction Mechanisms of Coordination Compounds
5.1 取代反应 Substitution reactions 5.2 氧化还原反应 Redox reactions
异构化 加成/消除 配体反应 (配位催化)
5.1 取代反应(Substitution Reaction)
过渡态
Ea
反应物 H 产物 反应坐标
经验规则
注意:Cr3+, Co3+多数惰性, Cr2+(HS), Co2+, Ni2+ 多数活性
平面四方形配合物的取代反应
An illustration of the importance of solvent on the substitution pathways for square planar reaction centres
ligand
Low value: poor bridging ligand
Inner-sphere mechanism
Thiocyanate as the bridging ligand: NCS- can bond through N or S to metal [Co(NH3)5(NCS-S)]2+ + [Cr(H2O)6]2+ 70% [Cr(H2O)5(NCS-N)]2+ 30% [Cr(H2O)5(NCS-S)]2+
summary points:
• If the redox reaction is faster than the ligand substitution, then the reaction has an outer-sphere mechanism • When the reaction involves ligand transfer, the mechanism will be an inner-sphere mechanism • When the products and reactants are labile, it is difficult to determine if inner- or outer-sphere mechanism
Second order rate constants for:
[Co(NH3)X]2+ + [Cr(H2O)6]2+ + 5[H3O]+ [Co(H2O)6]2+ + [Cr(H2O)5X]2+ + 5[NH4]+
with different bridging X ligands
X FClBrI[N3][OH]H 2O k / dm3 mol-1 s-1 2.5 x 10⁵ Increase for halides 5 6.0 x 10 1.4 x 10⁶ I- is the best bridging 3.0 x 10⁶ 3.0 x 10⁵ 1.5 x 10⁶ 0.1
Henry Taube
The Nobel Prize in Chemistry 1983
"for his work on the mechanisms of electron transfer reactions, especially in metal complexes"
http://www.nobel.se/chemistry/laureates/1983/index.html
• The rate-determining step can be any of bridge formation, electron transfer, or bridge breaking • It is common for electron transfer to be the ratedetermining step
[PtBrCl(Py)(NH3)] 三种异构体的制备
( )
Py
与电负性有关
5.2 氧化还原反应 (Oxidation/Reduction, Redox)
• 外界机理 outer-sphere mechanism
– The oxidizing and reducing centres can react with or without a change in their coordination spheres – ONLY transfer of electrons
Why?
Two different bridge structures form during the reaction:
(H3N)5Co
Break old bond
SCN
Cr(OH2)5
4+
(H3N)5Co
Break old bond
Make new bond 4+
S C N
Cr(OH2)5
Make new bond
Inner-sphere electron transfer
内层电子转移 ( inner –sphere electron transfer)
这类过程的特征是,氧化值发生 变化的原子周围的配位层发生变化. 有代表性的例子是在放射性氯离子 *Cl–存在条件下以 Cr(Ⅱ) 还原 Co(Ⅲ) 的配合物
从产物分析推测反应机理
[CoAX(en)2]+离解机理的两种中间体
A = NO2-, X = Cl-
A = OHnert)配合物
配体可被快速取代的配合物,称为活性配合物;配体取代缓慢的配合物, 称为惰性配合物 活性与惰性是动力学上的概念,不可与稳定性混为一谈。
Outer-sphere electron transfer
外层电子转移 (outer – sphere electron trasfer)
这类过程的特点,氧化值 发生变化的原子周围的配位 层大体不变. Fe(Ⅱ) 配合物分 子与 Ir(Ⅳ) 配合物分子彼此接 近到一定程度后电子由 Fe(Ⅱ) 跳至 Ir(Ⅳ),并伴随 M-L 键 长的微小变化.
The Outer Sphere Mechanism
When both the species in the redox reaction are kinetically inert (non-labile ligands), ligand substitution cannot take place on the very short time scale of the redox reaction. Non-labile: e.g. Low-spin d6 metal ion such as Co(III)
• 内界机理 inner-sphere mechanism
– In some reactions, the electron transfer can only occur by the transfer of a ligand from reducing agent to the oxidizing agent
The electron transfer must proceed by a mechanism involving transfer between the two complex ions in outersphere contact Electron transfer is by tunnelling / outer sphere mechanism
Inner-sphere electron transfer
The reaction :
[Co(NH3)5Cl]
2+
+
[Cr(H2O)6]
2+
H3O+ [Cr(H2O)5Cl]2+ + 5[NH4]+
[Co(H2O)6]2+ +
was one of the first (in 1953 by Taube) to be identified as an inner-sphere process. Tracer experiments showed that all Cl in the product had come from the Cl in the reactant - excess unlabelled Cl- present in solution was not taken into the product
一般指配体取代反应,偶见金属取代反应 L5M-X + Y L5M-Y + X
X: 离去配体 (leaving ligand) Y: 进入配体 (incoming ligand) L: 不变配体 (unchanged ligand)
药物合成反应 第五章 缩合反应
(CH3)2CHCH2 CH C COCH3 H
含α -活 泼氢的醛、 酮的交错缩合
H2O 30
(CH3)2CHCH2 CH
C COCH3 H
甲醛与含α -活泼氢 的醛、酮交错缩合
(CH3)2C CHO + H C H H
O
K2CO3 14 ~ 20
(CH3)2C
CHO (50%)
CH2OH
COOR
Na
+ X
NaX
第四节 其他缩合 达参反应
1.催化剂
2.α -卤代酸酯的结构 3.羰基化合物的结构
第四节 其他缩合 达参反应
i C4H9
CH3COCl/AlCl3 20 ,3~3.5h
CH3 i C4H9 C O
(95%)
CH3 i C4H9 C O C H COOCH(CH3)2 NaOH/H2O i C4H9
O
H + C2H5O
CH3 C
OC6H5+ H
H (2) HCl O (1)NaNH2 CH3 C C COOC2H5
(2)H
C
OC2H5 (1) EtONa, COOC2H5 回流10h 85 ~ 90 C O C6 H5CH C O H
OC2H5 C O
O C COOC2H5 + C6H5OH
C6H5
反应机 理
O H OO H H RCH2 C C COOC2H5 + C2H5O (1)C H ONa RCH2 C C COOC2H5 + C2H5OH 2 5 RCH2 C OC2H RCH2 C RC COOC2H5+C2H5OH R5 + H C COOC2H5
05第五章 烃化反应

-H OR
H R' C O H
CH2
δ H R' C
R'
H C HO 仲醇 H C
COOEt C C OTl H R'I /CH3CN 60℃, 20 h H R'O
COOEt C C OR' H
COOEt
COOEt
COOEt
d.溶剂的影响
常用过量醇作(质子)溶剂,也兼作反应剂;质子溶剂有利 于RCH2-X的解离,但易于R’O-发生溶剂化,使R’O- 亲核性下 降,应当使用非质子溶剂,如:苯、甲苯、二甲苯、液氨或 DMF、DMSO等,同时需在无水条件下反应.
CH2 OR
CH2 HOR Oδ H
亲核试剂优先与取代 较多的环碳原子结合
CH2
OR OH 伯醇
Ph-CH-CH2 + EtOH
O
NaOH
CH3CHCH2OEt OH 80%
O
CH3OH/H △
+
OH OCH3 80%
OMe OH
H2SO4 ,5 h Ph CH O ,6 h CH3ONa CH2 + MeOH
O2N Cl EtOH/NaOH (95.6%) O2N OEt
非那西汀中间体
非那西汀(N-乙酰-4-乙氧基苯胺)有良好的解热镇痛作用。常用于治疗发热、头 痛、神精痛等。毒性低,作用缓慢而持久。
iv)对芳香氮杂环卤化物来说,卤原子在N原子的邻或/和对位, 其活性会增大,易于发生与醇的烃化反应,如下例:
第五章碳正离子型延伸碳链反应

3、生产实例
烷基化反应 (RX)
Cl
CH2Cl +
ZnCl2 85-90oC
Cl
CH2
对氯二苯甲烷
Cl
2
+ CCl4
AlCl3 10 oC,3 h
C
Cl
+ 2HCl
二氯二苯甲烷
14
烷基化反应 (烯烃) ㈡ 用 烯烃 作烷化剂的 F-C 烷化反应
1、反应历程
CH2=CH + H+
C H 2-C H 3
(1)DDT滴滴涕(1,1,1-三氯-2,2’-双(对氯苯基)乙烷)
O C l3C -C -H
三氯乙醛
+2
Cl
浓 H 2SO4 15-30oC
Cl
(2)双酚A(2,2’-双(4-羟基苯基)丙烷)
O CH3-C-CH3 + 2
OH
酸 性催 化剂 脱 水缩 合
HO
过量
H
C
Cl
C C l3
CH3
C
OH
CH3
本章主要介绍:亲电试剂首先与催化剂作用 生成碳正离子,然后再与亲核体之间进行缩 合反应。 包括F-C烷基化反应、 F-C酰基化反应、醛酮 的缩合反应等。
碳正离子的主要来源:
一、形成碳正离子的催化剂
二、形成碳正离子的途径
3
一、形成碳正离子的催化剂
(1) 质子酸( β-酸)——凡能给出质子的分子 或离子叫质子酸。 例如:HCl、H2SO4、CH3COOH、HCO3-、 NH4+等。
CH3(CH2)4 C
OH
O
2,4-二羟基苯基戊基 甲酮(医药中间体) 33
④ 溶剂的影响
第五章烃化反应
丙二酸酯、丙二腈、氰乙酸酯、乙酰乙酸乙酯、苄腈等
Eg. CH2(COOEt)2
Cl
(EtOOC)2HC
EtONa
(61%)
主要影响因素 a.催化剂 常用RONa b.溶剂 以RONa为催化剂时,多选用醇类作溶剂。 c.被烃化物的结构 当活泼亚甲基上有两个活性H时,若有足够量的碱 和烃化剂存在,可发生双烃化反应。
O
C OEt H2C
C OEt O
(CH3)2CHCH2CH2Br EtONa, EtOH
O
C OEt
CH (H3C)2HCH2CH2C C OEt
O
O
CH3CH2Br EtONa, EtOH
C2H5
C OEt
C (H3C)2HCH2CH2C C OEt
O
三、硫酸酯和芳磺酸酯类烃化剂
(CH3)2SO4 , (C2H5)2SO4 ,
⑵ 活泼亚甲基化合物的C-烃化
活性亚甲基:亚甲基上连有吸电子基团时,其上氢原子的
活性增大。 X
B:-
H2C
+R
Y
X
X R HC Y
吸e基使亚甲基活性增大的能力按大小次序排列:
X H2C Y
X, Y为吸电子基
O
-NO2 > -CR> RSO2-> -CN> -COOR> Ph
常见的活性亚甲基的化合物:β-二酮、β-羰基酸酯、
OHO N H
(CH3)2SO4,NaOH
△
O
O OCH3
(酚羟基形成氢链
N
O 用RX难烃化)
CH3
抗肿瘤药阿克罗宁(Acronine)
⑵ 氮原子上的烃化反应
亲核活性 氨基氮 > 羟基氧 , 用(CH3)2SO4更易烃化. Eg.
第五章缩合反应

1. 含α–活泼氢的醛或酮的自身缩合
影响因素及反应条件
①反应物结构。
只含一个α -H醛进行自身缩合时,得到单一的β -羟基醛加成 产物。含二个以上α -H醛进行自身缩合时,得α ,β -不饱和醛
稀碱溶液和 较低温度下
酸催化或 高温度下
1. 含α–活泼氢的醛或酮的自身缩合
酮分子间的自身缩合,反应活性低,缩 合的速度慢,平衡偏向左边
第一节 醛酮化合物之间的缩合
一、自身缩合
1. 含α–活泼氢的醛或酮的自身缩合—羟醛缩合反应(Aldol Condensation) 含α–活泼氢的醛或酮在一定条件下发生反应生成β–羟基醛或酮, 或经脱水生成α,β–不饱和醛或酮的反应
1. 含α–活泼氢的醛或酮的自身缩合
反应机理
碱作催化剂
Perkin反应需在无水条件下进行。
三、雷福尔马茨基反应 (Reformatsky)
醛或酮与α -卤代酸酯和锌在惰性溶剂中反应,经水解后 得到β –羟基酸酯(或脱水得α ,β -不饱和酸酯)的反应 叫Reformatsky反应。其通式为:
影响因素及反应条件
1、反应物结构
①α–卤代酸酯的结构。α–溴代酸酯使用最多。
①亚甲基组分的结构 乙酰乙酸及其酯、丙二酸及其酯、丙二腈、 丙二酰胺、苄酮、脂肪族硝基化合物等。 ②羰基组分的结构 芳醛和脂肪醛均可顺利地进行反应,其中芳醛
的收率高一些。
酮类如 何反应?
1.影响因素及反应条件
反应条件
①催化剂 常用的催化剂有:醋酸铵、吡啶、丁胺、哌啶、甘氨酸、氨-乙醇、 氢氧化钠、碳酸钠等,并可使用微波加速反应 若用TiCl4-吡啶作催化剂,则用于位阻较大的酮类化合物,收率较 高。
第五章自由基反应
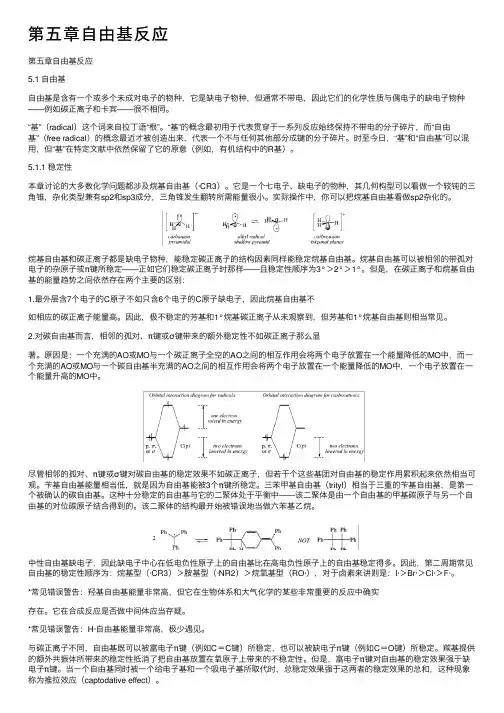
第五章⾃由基反应第五章⾃由基反应5.1 ⾃由基⾃由基是含有⼀个或多个未成对电⼦的物种,它是缺电⼦物种,但通常不带电,因此它们的化学性质与偶电⼦的缺电⼦物种——例如碳正离⼦和卡宾——很不相同。
“基”(radical)这个词来⾃拉丁语“根”。
“基”的概念最初⽤于代表贯穿于⼀系列反应始终保持不带电的分⼦碎⽚,⽽“⾃由基”(free radical)的概念最近才被创造出来,代表⼀个不与任何其他部分成键的分⼦碎⽚。
时⾄今⽇,“基”和“⾃由基”可以混⽤,但“基”在特定⽂献中依然保留了它的原意(例如,有机结构中的R基)。
5.1.1 稳定性本章讨论的⼤多数化学问题都涉及烷基⾃由基(·CR3)。
它是⼀个七电⼦、缺电⼦的物种,其⼏何构型可以看做⼀个较钝的三⾓锥,杂化类型兼有sp2和sp3成分,三⾓锥发⽣翻转所需能量很⼩。
实际操作中,你可以把烷基⾃由基看做sp2杂化的。
烷基⾃由基和碳正离⼦都是缺电⼦物种,能稳定碳正离⼦的结构因素同样能稳定烷基⾃由基。
烷基⾃由基可以被相邻的带孤对电⼦的杂原⼦或π键所稳定——正如它们稳定碳正离⼦时那样——且稳定性顺序为3°>2°>1°。
但是,在碳正离⼦和烷基⾃由基的能量趋势之间依然存在两个主要的区别:1.最外层含7个电⼦的C原⼦不如只含6个电⼦的C原⼦缺电⼦,因此烷基⾃由基不如相应的碳正离⼦能量⾼。
因此,极不稳定的芳基和1°烷基碳正离⼦从未观察到,但芳基和1°烷基⾃由基则相当常见。
2.对碳⾃由基⽽⾔,相邻的孤对、π键或σ键带来的额外稳定性不如碳正离⼦那么显著。
原因是:⼀个充满的AO或MO与⼀个碳正离⼦全空的AO之间的相互作⽤会将两个电⼦放置在⼀个能量降低的MO中,⽽⼀个充满的AO或MO与⼀个碳⾃由基半充满的AO之间的相互作⽤会将两个电⼦放置在⼀个能量降低的MO中,⼀个电⼦放置在⼀个能量升⾼的MO中。
尽管相邻的孤对、π键或σ键对碳⾃由基的稳定效果不如碳正离⼦,但若⼲个这些基团对⾃由基的稳定作⽤累积起来依然相当可观。
药物合成反应_第五章_重排反应
重 排
1
(CH3)3C-CH2OH
③烯烃+氢离子
-H2O H+
(CH3)3C-CH2
Wagner-Meerwein
(CH3)3C-CH=CH 2 +
Ag
(CH3)3C-CH-CH3
OCH3
H3C
Cl
④重氮盐放氮 H3C C CH2Cl (CH3)3 C-CH 3NH2 CH 3
重排的顺序:
∨
∨
CH3 CH3
CH2 CH2
莰烯
CH2
TsOH C6H6 H3C
CH3
CH3
CH3
CH2
CH3
CH3
反应机理:
重 排
1
Pinacol
邻二醇类化合物在酸催化下,失去一分子水重排生成醛或酮的反应,称为Pinacol重排。
反应机理:
R1
R2 R3 H C C R4 OHOH
R1
R2 R3 R3 1,2-迁移 C C R4 R1 C C R4 - H OH OHR2
O O OR Br Br Br Br O O O OR
重 排
4
Wolff/Arndt-Eistert
α-重氮酮在银、银盐或铜存在条件下,或用光照射或热分解都消除氮分子而重排为烯酮,
生成的烯酮进一步与羟基或胺类化合物作用得到酯类、酰胺或羧酸的反应称为Wolff重排。
反应机理:
R' C C N N O R
Ph CH3 Ph
Ph CH3 Ph C C CH3
Ac2O/ZnCl2
CH3 C O C Ph
CH3 Ph C O C Ph CH3
C
C
CH3
第五章 配合物反应机理和动力学
[Co(NH3)4(NH2)Cl] = k1[Co(NH3)5Cl][OH]/(k-1[H2O]+k2)
反应速率: d[Co(NH3)5(OH)]/dt = k2[Co(NH3)4(NH2)Cl] = k1k2[Co(NH3)5Cl][OH]/(k-1[H2O]+k2) = K[Co(NH3)5Cl][OH] K=k1k2/(k-1[H2O]+k2)
Co2+(aq) 6.0 Ni2+(aq) 4.3
结论:配体交换反应的速率与进入基团无关,排 除缔合机理
配体场理论在动力学上的应用
反应物 过渡态
SN1(D机理) 八面体----- 四方锥或三角双锥(CN=5) SN2(A机理) 八面体-----五角双锥或八面体锲型结构(CN=7) 络合物的反应活性 晶体场稳定化能CFAE=CFSE(过渡态)— CFSE(反应物) 若CFAE≤0,活性;反应较快 CFAE >0,惰性;反应较慢
相反,Ni(CN)42-的稳定性很高,
[Ni(CN)4]2- == Ni2++4CN快,是一般测量技术所无法测量的。 显然,热力学稳定性与动力学活性之间没有必然联系。 K~10-22 但是配位界内的CN-离子与加到溶液中的示踪CN-的交换速度很
三. 取代反应的机理
四种可能的机理:
M─X M + X → M─Y
Cl
-
Cl Pt H3N
NH3 Cl
NH3 Cl
Cl Cl
Cl Pt Cl
NH3
Cl Cl
Pt
NH3 Cl
NO2-
Cl Cl
NH3 Pt NO2
Cl Cl
Cl Pt Cl
利用反位效应 Cl NO2
第五章 加成与消除反应
*2
+ CH2I2 + Zn(Cu)
*3
O CH2=CH-C-CH3 =
Zn/Cu CH2I2
5.1.9 烯烃的复分解反应
+ cat. +
CH3
[M]
H
H
H H3C H H H3C C C H H H
H H
H3C
[M]
C CH3
H H
C C H
[M]
C CH3 H H
“舞伴交换”
[M]
H3C
H3C
(CH3)2CHCH=CH2
HBr
+
+
(CH3)2C-CH2CH3
(CH3)2CHCHBrCH3 + (CH3)2CBr-CH2CH3
次要产物
主要产物
(3) 速率问题 *1 HI > HBr > HCl
*2 双键上电子云密度越高,反应速率越快。
CH3 2C C CH3 2 > CH3 2C CHCH3 > CH3 2C CH2
5.1.3 烯的酸催化水合反应
例1
CH2=C(CH3)2 + H+
慢
CH3C+(CH3)2
H2O
CH3C(CH3)2
+
-H+
CH3C(CH3)2
OH
CH3 H CH3
H 2O
OH2
CH3 CH3 + H 2O
例2
H+
OH CH3 CH3 + H
CH3 OH CH3 H
5.1.4 卤素与烯键的加成
E
C
反应特点:
C
C
高等有机化学 第五章 芳环讲解
2019/6/4
26
• 取代基中与苯环相连接的原子带有孤电子
对。
Z
由于Z有未公用电子对,通过共轭作用可以 把电子部分地转移到环中,使得环中的电子
云密度增大,有利于亲电试剂的进攻,生成
σ络合物后,正电荷可以转到Z上。
2019/6/4
27
上面结论还可以用共轭效应来分析定位问题: Z
Óë Y+ ¿É ÒÔ ÐÎ ³É ÒÔ Ï s Âç ºÏ Îï
2019/6/4
28
2019/6/4
12
13
29
☛ o-,p-比m-多一个Lewis 结构式(12或13), 且12和13对共振体的贡献又最大(除H外的 每一个原子都是8隅体),因为o-和p-比m中间体要稳定得多。
☛ 因此这样的Z是邻位、对位定位基。 ☛ 结论:在与环相连的原子上有未公用电子
对的基团是致活基团,且是邻、对位定位基。
2019/6/4
34
这是因为: ① 量子力学计算σ络合物的正电荷在各个C点
上的分布如下:
HH
0.25
0.25
0.1
0.1
0.3
2019/6/4
35
② 邻位有位阻效应,特别是对于大的基团这 个效应更加明显。如:
Br HNO3
Br +
Br NO2
NO2
90% 以上
2019/6/4
36
(3)Orientation in Benzene Rings with More than One Substituent
L
slowly
Y
L
L
Y
Y
1
L Y
fast 2