
分子生物学常用实验技术及方法
第二章 常用实验技术及方法一、聚合酶链反应(Polymerase Chain Reaction, PCR)反应总体积为50 µl ,其中含有:模板DNA 0.5 µlPCR 缓冲液(不含MgCl 2) 5 µl10×MgCl 2 溶液 5 µldNTP (2.5 mmol/L) 0.5 µl引物1 (50 umol/L) 0.5 µl引物2 (50 umol/L) 0.5 µlTaq DNA 聚合酶 0.5 µl无菌去离子水加至 50 µl上层用25 µl 液体石蜡油覆盖。
循环参数为: 94 ℃变性10 min94 ℃变性1 min56 ℃退火1 min72 ℃延伸2 min共30个循取环,PCR 结束后,取2 µl PCR 扩增产物,经1 %琼脂糖凝胶电泳,在紫外检测仪上观察并拍照。
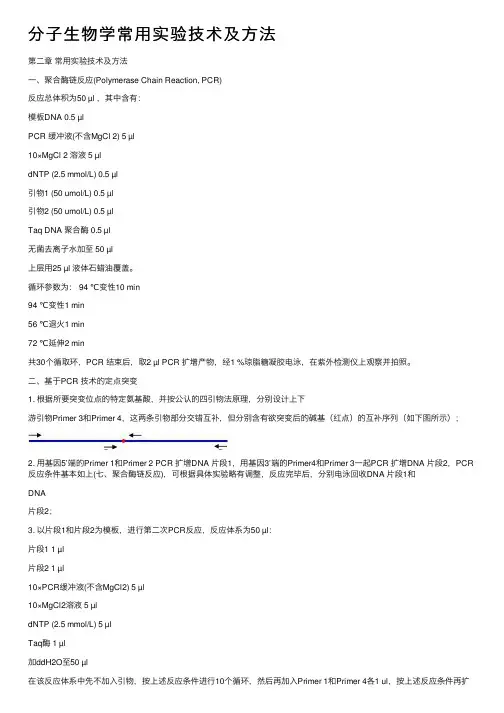
二、基于PCR 技术的定点突变1. 根据所要突变位点的特定氨基酸,并按公认的四引物法原理,分别设计上下游引物Primer 3和Primer 4,这两条引物部分交错互补,但分别含有欲突变后的碱基(红点)的互补序列(如下图所示);2. 用基因5’端的Primer 1和Primer 2 PCR 扩增DNA 片段1,用基因3’端的Primer4和Primer 3一起PCR 扩增DNA 片段2,PCR 反应条件基本如上(七、聚合酶链反应),可根据具体实验略有调整,反应完毕后,分别电泳回收DNA 片段1和DNA片段2;3. 以片段1和片段2为模板,进行第二次PCR反应,反应体系为50 µl:片段1 1 µl片段2 1 µl10×PCR缓冲液(不含MgCl2) 5 µl10×MgCl2溶液 5 µldNTP (2.5 mmol/L) 5 µlTaq酶 1 µl加ddH2O至50 µl在该反应体系中先不加入引物,按上述反应条件进行10个循环,然后再加入Primer 1和Primer 4各1 ul,按上述反应条件再扩增30个循环;4. PCR产物经电泳检查,然后连接到相应的载体中,进行测序以确定定点突变的正确性。
三、Total RNA的提取(Catrimox-14TM RNA Isolation Kit Ver. 2.11)1. 吸弃培养细胞中的旧培养基,用PBS洗涤1-2次后,加入1 ml的Catrimox-14TM溶液,然后充分混匀;2. 收集细胞裂解液,按以下条件进行离心:细胞数<5×10⁵ :9500 rpm (约5 000×g) 5 min细胞数5×10⁵ - 1×10⁷:3000 rpm (约450×g) 5 min细胞数>1×10⁷ :1500 rpm (约112.5×g) 5 min3. 除去上层溶液,加入1 ml的DEPC处理的H2O,上下颠倒混合数次后,12000rpm离心2 min;4. 吸弃上层溶液,激烈振荡使沉淀松动;5. 向Microtube中加入1 ml的2 M LiCl溶液;6. 激烈振荡后,室温下12000 rpm离心5 min,除去溶液;7. 沉淀用70 %冷乙醇清洗一次;8. 沉淀经过简单的真空干燥后,溶于适当的缓冲液中。
四、RT-PCR (TaKaRa One Step RNA PCR Kit)1. 按Takara Kit中所提供的标准步骤配制PCR 体系;2. 按以下条件进行RT-PCR反应(1) 50 ℃ 30 min(2) 94 ℃ 2 min(3) 94 ℃ 1 min(4) 56 ℃ 1 min(5) 72 ℃ 2 min3. 重复步骤(3)-(4)-(5),共30个循环;4. 反应结束后,取3-5 µl进行琼脂糖凝胶电泳检测,并将PCR产物冷冻保存。
五、DNA 样品的琼脂糖凝胶电泳50×TAE: 242 g Tris 碱57.1 ml 冰乙酸100 ml 0.5 M EDTA (pH 8.0)1. 称取0.5 g agarose,置于250 ml 锥形瓶中,加入50 ml 1×TAE(含EB 0.5ug/ml),加热使其全部溶解;2. 封口、安放梳子;3. 待凝胶稍凉后铺板;4. 胶凝固后,放入电泳槽中,倒入1×TAE,淹没胶面,拔去梳子;5. 将DNA 样品与6×的上样缓冲液混合,加于加样孔中;6. 80-100V 恒压电泳,待溴酚蓝走至凝胶适当位置时,停止电泳,紫外灯下观察或拍照。
六、从琼脂糖凝胶上回收DNA 片段(Vitagene DNA 片段回收Kit)1. 用一灭菌刀片割下含目的DNA 片段的琼脂糖凝胶块,放入Eppendorf管中;2. 用Vitagene DNA 片段回收Kit,并按照试剂盒提供的步骤回收所要的DNA片段。
七、DNA 片段的连接反应1. 总体系为10-20 µl,外源DNA插入片段和载体片段按一定摩尔比混合;2. 加入1-2 ul 10×Buffer,2 ul T4DNA连接酶,混匀;3. 12-16 ℃反应过夜。
八、大肠杆菌感受态细胞的制备1. 挑取单菌落接种于3-5 ml LB 液体培养基中,37 ℃振荡培养过夜;2. 取0.5 ml培养物转接种于50 ml LB 液体培养基中,37 ℃振荡培养约3 h至对数生长期(OD600 = 0.4-0.6);3. 将细菌转移至50 ml 离心管中,冰浴20 min;4. 于4℃,4200 rpm 离心10 min,弃上清;5. 用5 ml 冰预冷的0.1 M CaCl2悬浮菌体,冰浴30 min;6. 于4 ℃,4200 rpm 离心10 min,弃上清;7. 用3 ml 0.1 M CaCl2/15%甘油悬浮菌体(动作要轻),每管分装100 µl,立即使用或置于-70 ℃冰箱保存。
九、大肠杆菌感受态细胞的转化1. 感受态细胞若保存于-70 ℃冰箱,取出后先在冰上复苏5-10 min;2. 加入适量DNA 样品,混匀,冰浴30 min;3. 42 ℃水浴1 min,立即放入冰上冷却2 min;4. 加入0.5 ml LB 液体培养基,37 ℃振荡培养45 min;5. 取适量转化的菌体,涂布于含抗生素的LB 平板上,等平板表面的液体被吸收后,倒置放入37 ℃温箱,培养过夜。
十、大肠杆菌质粒DNA 的小规模制备(一)、材料:1. Solution I 葡萄糖50 mMTris-HCl (pH8.0) 25 mMEDTA (pH8.0) 10 mM2. Solution II NaOH 0.2 MSDS 1%3. Solution III 5 M 乙酸钾60 ml冰乙酸11.5 ml去离子水28.5 ml4. TE Buffer (pH8.0) Tris-HCl (pH8.0) 10 mMEDTA (pH8.0) 1 mM(二)、方法:1. 在2 ml含相应抗生素的LB液体培养基中接种单菌落,37 ℃剧烈振摇培养过夜;2. 取细菌培养物置于Eppendorf管中,13000 rpm离心30 sec,弃上清;3. 用100 µl SolutionⅠ重悬菌体沉淀,冰浴2-3 min;4. 加200 µl新鲜配制的SolutionⅡ,颠倒Epp管数次以充分混匀,室温放置2min;5. 加150 µl用冰预冷的Solution Ⅲ,温和振荡数次,冰浴3-5 min;6. 13000 rpm离心5 min,将上清转移至一新Epp管中;7. 加等体积异丙醇振荡混匀,室温5 min;8. 13000 rpm离心5 min,弃上清,并用200 ul去离子水溶解沉淀;9. 加100 ul 7.5 M (NH4)2Ac混匀,冰浴5 min;10. 13000 rpm离心2 min;11. 转移上清至一新Epp管;12. 加2倍体积的乙醇,振荡混匀,于室温放置5 min,13000 rpm离心5 min;13. 用1 ml 70 %乙醇洗涤双链DNA沉淀,13000 rpm离心5 min,弃上清,在空气中使核酸沉淀干燥10分钟;14. 用20 µl TE buffer重新溶解核酸沉淀,贮存于-20 ℃备用。
十一、蛋白质诱导表达(一)、材料1. 氨苄青霉素(用去离子水配成60 mg/ml,用0.22 µm 滤器过滤除菌,-20 ℃避光保存)2. IPTG(用去离子水配成200 mM,用0.22 µm 滤器过滤除菌,-20 ℃保存)3. PMSF(用异丙醇配成10 mM,-20 ℃保存)(二)、方法1. 挑取单克隆接种于含有氨苄青霉素(100 µg/ml)的小量LB 培养液中,37 ℃振荡培养过夜;2. 将过夜培养物按1∶100 的比例接种到含氨苄青霉素(100 µg/ml)的LB 液体培养基中,37 ℃振荡培养至OD600约为0.5;3. 加入IPTG 至终浓度为0.1-1 mM,每隔一小时取一次样;4. 在诱导了3 小时的菌液中取适量(如10 ml),离心,去上清,加入1ml PBS重悬,再加入PMSF 至终浓度为0.1 M,冰上预冷10 min;5. 进行超声破碎10 min(10-20 sec /次),至菌液较为澄清,离心,取上清;6. 用相同体积的PBS 重悬沉淀,将诱导前及诱导后所取的样品,以及超声破碎后的上清和沉淀分别进行蛋白电泳检测,染色、脱色;7. 根据脱色结果,可确定是否有表达出目的蛋白,选择合适的诱导时间以及表达量较高的克隆,并且判断所表达的蛋白是可溶性的还是以包涵体形式存在。
十二、GST 融合蛋白的表达和纯化1. 按上述蛋白质诱导表达的方法表达出GST 融合蛋白,此时GST 融合蛋白是溶于PBS 中的;2. 取适量Glutathione Sepharose TM 4B beads(Amersham Biosciences,Sweden),用PBS 洗3 遍;3. 将beads 加入GST 融合蛋白的上清液中,4℃ Rotation 4-6 h;4. 4℃最高速离心3-5 sec,小心吸弃上清;并用PBS 洗3 遍;5. 藕联了GST 融合蛋白的beads 备用于后面的实验。
十三、蛋白质的SDS-聚丙烯酰胺凝胶电泳(一)、材料1. 30%丙烯酰胺储存液:丙烯酰胺29.2 g亚甲双丙烯酰胺0.8 g加蒸馏水溶解后,补加蒸馏水至终体积为100ml。
分子生物学常用实验技术及方法
分⼦⽣物学常⽤实验技术及⽅法第⼆章常⽤实验技术及⽅法⼀、聚合酶链反应(Polymerase Chain Reaction, PCR)反应总体积为50 µl ,其中含有:模板DNA 0.5 µlPCR 缓冲液(不含MgCl 2) 5 µl10×MgCl 2 溶液 5 µldNTP (2.5 mmol/L) 0.5 µl引物1 (50 umol/L) 0.5 µl引物2 (50 umol/L) 0.5 µlTaq DNA 聚合酶 0.5 µl⽆菌去离⼦⽔加⾄ 50 µl上层⽤25 µl 液体⽯蜡油覆盖。
循环参数为: 94 ℃变性10 min94 ℃变性1 min56 ℃退⽕1 min72 ℃延伸2 min共30个循取环,PCR 结束后,取2 µl PCR 扩增产物,经1 %琼脂糖凝胶电泳,在紫外检测仪上观察并拍照。
⼆、基于PCR 技术的定点突变1. 根据所要突变位点的特定氨基酸,并按公认的四引物法原理,分别设计上下游引物Primer 3和Primer 4,这两条引物部分交错互补,但分别含有欲突变后的碱基(红点)的互补序列(如下图所⽰);2. ⽤基因5’端的Primer 1和Primer 2 PCR 扩增DNA ⽚段1,⽤基因3’端的Primer4和Primer 3⼀起PCR 扩增DNA ⽚段2,PCR 反应条件基本如上(七、聚合酶链反应),可根据具体实验略有调整,反应完毕后,分别电泳回收DNA ⽚段1和DNA⽚段2;3. 以⽚段1和⽚段2为模板,进⾏第⼆次PCR反应,反应体系为50 µl:⽚段1 1 µl⽚段2 1 µl10×PCR缓冲液(不含MgCl2) 5 µl10×MgCl2溶液 5 µldNTP (2.5 mmol/L) 5 µlTaq酶 1 µl加ddH2O⾄50 µl在该反应体系中先不加⼊引物,按上述反应条件进⾏10个循环,然后再加⼊Primer 1和Primer 4各1 ul,按上述反应条件再扩4. PCR产物经电泳检查,然后连接到相应的载体中,进⾏测序以确定定点突变的正确性。
分子生物学实验方法

分子生物学实验方法1.DNA提取与纯化DNA提取是分子生物学实验中最常用的技术之一,用于从不同种类样本中提取纯化DNA。
常见的提取样本包括细菌、动植物组织以及人体样本。
提取过程通常包括细胞破碎、蛋白质除去、DNA溶解和纯化等步骤。
常用的提取方法包括酚/氯仿提取法、CTAB提取法和商业化提取试剂盒。
2.PCR(聚合酶链反应)PCR是一种高效扩增DNA的技术,可将一小段目标DNA序列扩增成数百万个拷贝。
PCR反应通常包括DNA模板、两个引物、dNTPs(四种核苷酸单元)和DNA聚合酶等成分。
反应的核心步骤是多个高温循环,包括变性(解开DNA的双链)、退火(引物结合到目标序列)和延伸(DNA聚合酶合成新链)等步骤。
PCR广泛应用于分子克隆、基因表达研究、疾病诊断等领域。
3.转染和转化转染和转化是将外源DNA导入宿主细胞中的技术。
转染是指将DNA导入非真核细胞(如细菌)或真核无性细胞中,常用的方法包括电穿孔法、化学法和病毒载体介导等。
转化是指将外源DNA导入真核多细胞直至整个个体范围内,常见的方法包括冷冻转化、冲击转化和基因枪法等。
4.蛋白质表达和纯化蛋白质表达和纯化是研究蛋白质结构和功能的关键步骤。
常见的表达系统包括细菌系统(如大肠杆菌)、酵母系统(如酵母菌)和哺乳动物细胞系统(如CHO细胞)。
表达后,蛋白质需要经过多个步骤进行富集和纯化,如离心、柱层析和亲和层析等。
以上仅是分子生物学实验方法中的一部分,随着技术的发展,分子生物学实验方法也在不断更新和扩展。
这些实验方法在疾病诊断、基因工程、生物学研究等领域发挥了重要作用。
分子生物学实验技术

分子生物学实验技术分子生物学实验技术是分子生物学研究领域中使用的一系列实验技术的总称,它们主要用于分析和操作生物体内分子水平的结构和功能。
这些技术的发展与进步,在分子生物学研究中具有重要意义,为科学家们提供了更加高效、准确和精细的实验方法和手段。
本文将着重介绍分子生物学实验技术的一些常用方法和原理。
一、聚合酶链式反应(PCR)PCR是一种通过DNA扩增技术在体外合成目标DNA的方法。
它通过引物与待扩增DNA片段的互补配对,在DNA复制酶(如Taq聚合酶)的催化下,经过一系列的温度循环(包括解链、退火和扩增)反复进行,从而使得目标DNA不断扩增,达到检测和分析的目的。
PCR技术广泛应用于基因检测、疾病诊断、犯罪分析等领域。
二、DNA测序技术DNA测序是指通过测定DNA的碱基序列,以获取基因信息的一种手段。
传统的DNA测序技术包括Sanger测序和Maxam-Gilbert测序。
随着高通量测序技术(NGS)的发展,如Illumina测序、Ion Torrent测序等,使得大规模、快速、低成本的DNA测序成为可能。
DNA测序技术在基因组学和遗传学研究中扮演着关键角色。
三、蛋白质分析技术蛋白质是生物体内功能最为重要的分子之一,研究蛋白质的组成、结构和功能对于理解生物体的生理过程具有重要的意义。
蛋白质分析技术主要包括SDS-PAGE凝胶电泳、Western Blotting、质谱分析等。
SDS-PAGE凝胶电泳可用于蛋白质的分子量测定和纯化,Western Blotting则可以用来检测特定蛋白质的存在及其相对量,质谱分析则可以用来确定蛋白质的氨基酸序列。
四、基因克隆技术基因克隆是指将DNA片段插入到载体DNA(如质粒)中,并利用细胞的自我复制机制,将其复制并表达出来的技术。
这个技术广泛应用于基因工程、药物研发、植物育种等领域。
基因克隆技术的核心是DNA片段的连接和转化。
连接可通过限制性内切酶切割DNA片段,并使用DNA连接酶进行连接;转化则是将重组质粒转入宿主细胞中,使其进行复制和表达。
分子生物学的实验技巧
分子生物学的实验技巧分子生物学作为生物科学的重要分支,主要研究生物分子的结构、功能及其相互作用关系。
合理的实验技巧对于分子生物学的研究至关重要。
下面将介绍几种常用的实验技巧及其操作方法。
一、PCR技术PCR(聚合酶链反应)是分子生物学研究中最常用的技术之一,它能够高效地扩增目标DNA序列。
PCR反应的关键步骤包括:DNA变性(Denaturation)、引物结合(Annealing)和DNA合成(Elongation)。
实验中,我们需要准备好所需的试剂和设备,确保实验台和试管清洁,以避免污染。
同时,掌握好反应温度、时间和引物浓度等重要参数的选择,能够确保PCR反应的成功。
二、凝胶电泳技术凝胶电泳是常用的DNA分子大小分析方法,能够通过电场作用将DNA样品分离出来。
在实验中,我们首先需要准备好凝胶,常用的有琼脂糖凝胶和聚丙烯酰胺凝胶。
然后,根据需要选择合适的电泳缓冲液,并将待测样品与DNA标记物一同加入凝胶槽中。
接下来,通过给电极施加电压,使DNA在凝胶中迁移。
最后,通过染色或荧光检测等方法,可可视化目标DNA条带。
当我们操作凝胶电泳时,要注意电流的选择、运行时间和电泳条件的控制,以确保分离结果的准确性。
三、蛋白质SDS-PAGE技术蛋白质的分离与鉴定也是分子生物学研究中的重要内容之一。
其中,SDS-PAGE(聚丙烯酰胺凝胶电泳)是最常用的方法之一。
在进行SDS-PAGE实验时,首先需要准备好聚丙烯酰胺凝胶,根据需要选择合适的凝胶浓度和电泳缓冲液。
接着,将蛋白样品与还原剂和SDS缓冲液混合,然后进行样品沸腾变性。
之后,将样品加载到凝胶孔中,施加电压进行电泳。
最后,可以通过染色或Western blot等方法对蛋白进行检测与分析。
四、基因克隆技术基因克隆技术是分子生物学研究中常用的技术之一,它可用于构建重组DNA分子。
在进行基因克隆实验时,需要首先将目标基因进行PCR扩增,然后进行限制性内切酶切割,得到目标基因的载体和酶切后的DNA片段。
分子生物学基本实验操作
分子生物学基本实验操作1.DNA提取:DNA提取是分子生物学中的基础实验操作,目的是从生物组织或细胞中提取出纯净的DNA样品。
常用的DNA提取方法包括酚氯仿法、盐法和商业化提取试剂盒。
该实验操作通常包括细胞破碎、蛋白质去除、DNA沉淀和洗涤等步骤。
2.PCR:聚合酶链反应(PCR)是分子生物学中常用的方法,用于扩增特定的DNA片段。
PCR通过加入DNA模板、引物、碱基和聚合酶,利用循环反应的方式在体外合成特定序列的DNA。
PCR通常包括三个步骤:变性、退火和延伸。
3.凝胶电泳:凝胶电泳是一种分离和分析DNA、RNA和蛋白质的常用方法。
通过将待测样品加载到凝胶中,然后通过电场使DNA、RNA或蛋白质在凝胶中迁移,可以根据迁移速度和分子大小进行分离和定性。
4. Western blot:Western blot是一种用于检测特定蛋白质的方法。
该方法通过将待测样品进行电泳分离,然后将蛋白质转移到膜上,并用特异性抗体与目标蛋白质结合,最后再用染色剂或化学发光来检测目标蛋白质的存在。
5.DNA克隆:DNA克隆是将DNA片段插入到载体DNA中的过程,用于研究和重组DNA。
常用的DNA克隆方法包括限制性内切酶切割、连接酶反应和转化。
通过将DNA片段插入载体中并转化至宿主细胞,可以大量复制目标DNA并随后进行研究。
6.基因测序:基因测序是确定DNA或RNA序列的方法,用于分析基因组、转录组和序列变异。
常用的基因测序方法包括链终止法(Sanger测序)和下一代测序(NGS)。
通过测序,可以获取DNA或RNA的序列信息,并进一步研究基因功能和变异。
7.基因表达分析:基因表达分析通过检测RNA水平来研究基因的表达情况。
常用的方法包括实时定量PCR、Northern blot和转录组测序。
这些方法可以定性和定量地研究基因的表达水平,并帮助解析基因调控和信号通路。
这些是分子生物学的一些基本实验操作。
当然,随着技术和方法的不断发展,分子生物学领域中还有许多其他的实验操作,用于研究生物分子结构和功能。
分子生物学实验技术

分子生物学实验技术分子生物学实验技术专注于研究生物分子的结构、功能和相互作用。
通过分析和操作不同的生物分子,分子生物学实验技术可以为生物学研究提供有力的工具和方法。
本文将介绍分子生物学实验技术的一些常见方法和应用。
第一部分:DNA和RNA的分析与操作方法(1000字)在分子生物学研究中,DNA和RNA是最常见的研究对象之一。
了解DNA和RNA的序列、结构和相互作用对于我们理解生物基因组、遗传变异和蛋白质合成等过程至关重要。
以下是一些常见的DNA和RNA的分析与操作方法:1. PCR(聚合酶链式反应):PCR是一种通过DNA的放大,使其达到可以检测的程度的技术。
它可以扩增DNA片段并产生大量的复制品。
PCR的优点是速度快、灵敏度高、操作简便。
这使得它在基因检测、基因组测序和遗传变异研究等领域得到广泛应用。
2. 基因克隆:基因克隆是指将感兴趣的DNA片段插入到载体DNA 中,形成重组DNA分子的过程。
通过克隆,可以研究和操纵特定的DNA 序列,以确定其功能、表达和调控。
常用的克隆方法包括限制性内切酶消化和连接技术,例如使用DNA连接酶将DNA片段连接到载体上。
3. DNA测序:DNA测序是指确定DNA序列的过程。
它是研究基因组、疾病突变和基因功能的重要工具。
常见的DNA测序方法包括链终止法和碱基测序法。
链终止法使用有标记的二进制探针和DNA聚合酶,通过测量信号强度来确定DNA序列。
碱基测序法则通过测量不同碱基释放的荧光信号来确定DNA序列。
4. RNA干扰(RNAi):RNA干扰是一种通过干扰RNA分子的转录和翻译过程来沉默特定基因表达的技术。
通过使用双链RNA或小分子RNA(siRNA)来介导干扰,可以选择性地抑制或沉默特定的基因,从而研究其功能和相互作用。
第二部分:蛋白质的分析与操作方法(1000字)蛋白质是生物体内最重要的功能分子之一。
了解蛋白质的结构、功能和相互作用对于研究生物学和疾病机制至关重要。
分子生物学实验技术使用指南
分子生物学实验技术使用指南背景随着生物科技的飞速发展,分子生物学实验技术变得日益重要。
无论是基础研究还是应用研究,分子生物学实验技术都扮演着关键角色。
本文将深入探讨几种常用的分子生物学实验技术,并提供使用指南。
1. DNA提取技术DNA提取是分子生物学实验中的第一步。
合理高效的DNA提取可以确保后续实验的顺利进行。
常用的DNA提取方法包括Phenol/Chloroform法、Qiagen柱法等。
对于不同的样品类型,选择合适的方法非常关键。
例如,对于植物样品,除了常规提取方法外,还可以使用植物基因组DNA提取试剂盒进行快速提取。
2. PCR技术PCR(聚合酶链式反应)是分子生物学实验中的常用技术。
它使得我们能够在实验室中迅速扩增DNA片段。
在PCR过程中,引物的设计非常重要。
合理严谨的引物设计能够提高扩增效率,并避免非特异扩增。
此外,选择适当的扩增条件和酶的浓度也是成功PCR实验的关键。
3. 限制性内切酶消化限制性内切酶消化可以用于DNA片段的切割和鉴定。
合理选择适合的限制酶是至关重要的。
在消化反应中,反应的时间和温度是需要特别注意的因素。
此外,对于限制性内切酶的消化产物的鉴定,可以使用琼脂糖凝胶电泳或PCR扩增来进行。
4. 基因克隆技术基因克隆是分子生物学实验中常用的技术手段。
在基因克隆过程中,选择合适的酶切位点和载体是至关重要的。
克隆之前,需要仔细设计引物以扩增目标基因。
成功克隆后,还需要验证所克隆基因的准确性。
这可以通过测序和进一步的功能检测来完成。
5. 蛋白质免疫印迹技术蛋白质免疫印迹技术是研究蛋白质表达和相互作用的重要技术。
在进行免疫印迹实验前,需要制备合适的细胞裂解液来提取蛋白质。
之后,需要将蛋白质样品进行分离,并转移到膜上。
此外,合适的抗体选择和浓度优化也对实验结果有重要影响。
6. 基因组测序技术基因组测序是分子生物学研究中不可或缺的技术。
高通量测序技术的发展使得基因组测序变得更加快速和准确。
分子生物学基本技术
分子生物学基本技术一、引言分子生物学是研究生物体的分子结构、功能和相互关系的学科。
分子生物学基本技术是指在分子水平上进行研究的实验技术和方法。
本文将介绍几种常用的分子生物学基本技术。
二、聚合酶链反应(PCR)聚合酶链反应是一种用于扩增DNA片段的技术。
它可以从少量DNA样本中扩增出大量的目标DNA片段。
PCR的原理是通过不断重复DNA的变性、引物结合和DNA合成的过程,使目标DNA序列扩增到可检测的水平。
PCR广泛应用于基因克隆、基因检测、遗传学研究等领域。
三、DNA电泳DNA电泳是一种通过电场作用使DNA分子在凝胶中迁移的技术。
DNA的迁移速度与其分子大小成反比,因此可以根据DNA片段的大小进行分离和检测。
在DNA电泳中,DNA样品首先经过限制性内切酶切割,然后在凝胶电泳中进行分离。
最后,通过染色剂染色,可观察到DNA片段的分离结果。
四、基因克隆基因克隆是指将感兴趣的DNA片段插入到载体DNA中,形成重组DNA分子的过程。
常用的克隆载体包括质粒、噬菌体等。
基因克隆技术可以用于基因的定位、表达和功能研究。
克隆的基本步骤包括DNA片段的切割、载体与DNA片段的连接、转化等。
五、蛋白质表达与纯化蛋白质表达与纯化是研究蛋白质结构和功能的重要手段。
常用的表达系统包括原核表达系统(如大肠杆菌)和真核表达系统(如哺乳动物细胞)。
表达蛋白质的基本步骤包括构建表达载体、转化表达宿主细胞、诱导表达、蛋白质纯化等。
六、核酸杂交核酸杂交是一种通过DNA或RNA的互补碱基配对形成双链结构的技术。
核酸杂交可用于检测目标DNA或RNA的存在、定位和表达水平。
常用的核酸杂交技术包括Southern blotting、Northern blotting和in situ杂交等。
七、蛋白质相互作用研究蛋白质相互作用是细胞内发生的重要生物学过程。
研究蛋白质相互作用可以揭示蛋白质的功能和信号转导机制。
常用的蛋白质相互作用研究技术包括酵母双杂交、共免疫沉淀、荧光共振能量转移等。
分子生物学的实验技术
分子生物学的实验技术【分子生物学的实验技术】分子生物学作为现代生物科学领域的重要组成部分,以其独特的实验技术为研究人员提供了许多强有力的工具。
本文将对分子生物学中常见的实验技术进行介绍,包括DNA提取、PCR扩增、凝胶电泳、克隆和测序等。
一、DNA提取DNA提取是分子生物学研究的第一步,也是最基本的实验技术之一。
DNA提取的目的是从生物样本中分离出DNA,并纯化得到高质量的DNA溶液,以便后续实验使用。
常用的DNA提取方法有酚/氯仿法、离心柱法和磁珠法等。
酚/氯仿法是一种传统的DNA提取方法,它利用酚和氯仿的不同密度分离DNA。
首先,将生物样本与裂解缓冲液混合并加入酚/氯仿混合液,通过离心分离出DNA在上层的细胞碎片,然后进行酚/氯仿再萃取和乙醇沉淀,最后得到纯化的DNA。
离心柱法是一种高效的DNA提取方法,它利用离心柱上的纤维素膜或硅胶膜对DNA进行捕获和纯化。
在这种方法中,生物样本与裂解缓冲液混合后,加入离心柱进行离心,DNA能够通过纤维素膜或硅胶膜的作用被固定,而其他杂质则被洗脱掉,最后用纯化缓冲液洗脱得到高质量的DNA。
磁珠法是一种快速、高通量的DNA提取方法,它利用表面修饰的磁珠对DNA进行特异性捕获。
在这种方法中,生物样本与裂解缓冲液混合后,加入磁珠混悬液,并利用磁力使磁珠与DNA结合,然后用磁力将磁珠与DNA一起沉淀到管壁上,洗脱杂质后得到纯化的DNA。
二、PCR扩增PCR(聚合酶链式反应)是一种用于体外扩增DNA的技术,通过反复的循环性温度变化,可以扩增特定的DNA片段。
PCR由于其高度敏感和高效性,被广泛应用于基因分型、基因定量、基因突变分析等领域。
PCR反应的基本组成包括DNA模板、引物、聚合酶、四种脱氧核苷酸和缓冲液。
首先,将DNA模板与引物、脱氧核苷酸和缓冲液混合,并添加聚合酶,然后进行多次温度循环,包括变性、退火和延伸等步骤,从而使DNA模板经过反复扩增,最后得到目标DNA片段的数量大幅增加。
分子生物学实验
分子生物学实验引言分子生物学实验是研究生物体分子层面的结构和功能的实验方法。
通过在分子水平上研究细胞中的基因表达、蛋白质合成和代谢等过程,可以全面了解生物体的生理机制和疾病发生的分子基础。
本文将介绍常见的分子生物学实验方法和技术。
1. DNA提取实验DNA提取是分子生物学实验中的基础步骤,它的目的是从细胞中分离出DNA。
常用的DNA提取方法有酚/氯仿法、CTAB法和商业试剂盒法等。
以下是酚/氯仿法的步骤:1.收集样本组织或细胞:可以使用动植物组织、细菌、真菌等样本。
2.细胞破碎:使用细胞破碎缓冲液将样本破碎,释放出内部的细胞和胞浆。
3.蛋白质沉淀:加入酚/氯仿缓冲液,使蛋白质从细胞裂解物中沉淀。
4.DNA沉淀:将上一步的上清液加入异丙醇中沉淀DNA。
5.洗涤和溶解:用乙醇洗涤并净化DNA沉淀,最后用缓冲液溶解DNA。
2. PCR实验PCR(聚合酶链反应)是分子生物学中的一种重要技术,用于扩增特定的DNA片段。
PCR实验一般包括以下步骤:1.DNA模板准备:提取好的DNA作为PCR反应的模板。
2.反应组分配置:配置PCR反应体系,包括引物、脱氧核苷酸(dNTPs)、聚合酶和缓冲液等。
3.反应条件设定:设置PCR反应的温度和时间参数,包括变性、退火和延伸步骤。
4.PCR扩增反应:将PCR反应体系放入热循环仪中进行循环扩增。
5.PCR产物分析:使用凝胶电泳等方法对PCR产物进行分析和检测。
3. 克隆实验克隆实验是将DNA片段插入到载体DNA中,并通过细胞转化和筛选得到含有目标DNA的克隆。
以下是常见的克隆实验步骤:1.DNA片段选择:根据需要选择目标DNA片段,并通过酶切或PCR方法制备。
2.载体准备:选择适当的载体,如质粒或噬菌体,并进行酶切或PCR扩增。
3.构建重组体:将目标DNA片段和载体DNA连接,形成重组DNA。
4.细胞转化:将重组DNA引入宿主细胞中。
5.筛选克隆:通过筛选方法(如抗生素筛选)获得含有目标DNA的克隆。