
电解质钾钠氯钙检测试剂盒注册技术审查指导原则征求意见稿盛恩医药
钾/钠/氯/检测试剂(盒)(酶法)注册技术审查指导原则钙检测试剂(盒)注册技术审查指导原则本指导原则旨在指导注册申请人对电解质钾/钠/氯/钙四种检测试剂(盒)注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。
本指导原则是对电解质钾/钠/氯/钙检测试剂(盒)的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供申请人和审查人员使用的指导文件,不涉及注册审批等行政事项,亦不作为法规强制执行,如有能够满足法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。
一、适用范围电解质钾/钠/钙检测试剂(盒)用于体外定量检测人体样本中钾离子/钠离子/钙离子的含量,临床上主要用于钾/钠/钙代谢紊乱的辅助诊断。
电解质氯检测试剂(盒)用于体外定量检测人体样本中氯的含量,临床上主要用于高氯血症或低氯血症的辅助诊断。
从方法学考虑,本指导原则中钾/钠/氯检测试剂(盒)主要指采用酶法原理,钙检测试剂(盒)主要指采用偶氮砷Ⅲ法、邻甲酚酞络合铜法、甲基麝香草酚蓝法原理。
利用全自动、半自动生化分析仪或分光光度计,在医学实验室进行钾离子/钠离子/氯/钙离子定量检验所使用的临床化学体外诊断试剂。
本文不适用于干式电解质钾/钠/氯/钙检测试剂(盒)。
依据《体外诊断试剂注册管理办法》(国家食品药品监督管理总局令第5号)、《食品药品监管总局关于印发体外诊断试剂分类子目录的通知》(食药监械管〔2013〕242号),电解质钾、钠、氯、钙检测试剂(盒)管理类别为Ⅱ类,分类代码为6840。
钾浓度的测定方法目前主要为火焰光度法、离子选择电极法和酶法测定。
从方法学考虑,本指导原则仅适用酶法测定,反应原理为利用钾离子依赖性丙酮酸激酶催化底物磷酸烯醇式丙酮酸(PEP)与二磷酸腺苷(ADP)反应生成丙酮酸,丙酮酸在乳酸脱氢酶的催化下与NADH偶联生成NAD+,通过在340nm处吸光度的变化,计算钾离子浓度。
钠浓度的测定方法目前主要为火焰光度法、离子选择电极测定法和酶法测定。
从方法学考虑,本指导原则仅适用酶法测定。
反应原理为利用钠离子依赖的β-半乳糖苷酶催化邻硝基苯β-D-半乳吡喃糖苷(ONPG)底物生成产物邻硝基酚(ONP)和半乳糖。
其中生成的ONP在405nm的吸光度值上升与钠离子浓度成正比,从而根据吸光度值的变化计算钠离子的浓度。
氯浓度的测定方法目前主要为放射性核素稀释法、硝酸汞滴定法、离子选择电极法和酶法测定。
从方法学考虑,本指导原则仅适用酶法测定,反应原理为α-淀粉酶在氯离子的激活下,催化其底物如2-氯-4-硝基苯-半乳糖-a-D麦芽三糖苷(CNP-G3)(或其他α-淀粉酶的底物生产其相应的产物),生成2-氯-4-硝基酚(CNP)2-氯-4-硝基酚在405nm附近有吸收峰,通过在405nm处吸光度的变化,计算氯离子浓度。
总钙的测定方法有比色法(最常用的是邻甲酚酞络合酮法、甲基麝香草酚蓝法、偶氮砷Ⅲ法)、火焰光度法、原子吸收分光光度法、滴定法(氧化还原滴定法、络合滴定法)、放射性核素稀释质谱法等。
本指导原则适用于使用偶氮砷Ⅲ法、邻甲酚酞络合酮法、甲基麝香草酚蓝法的比色法测定,反应原理如下:1.偶氮砷Ⅲ法碱性条件下在含有8-羟基喹啉-5-磺酸的反应体系中,镁离子被掩蔽,偶氮砷Ⅲ与钙离子反应形成紫色络合物,在波长为580nm处有一吸收峰,反应液580nm处的吸光度与钙离子浓度在一定范围内成正比。
2.邻甲酚酞络合酮法邻甲酚酞络合酮是金属络合指示剂,同时也是酸碱指示剂,在碱性溶液中与钙及镁鳌合,生成紫红色鳌合物。
作钙测定时,在试剂中加入8-羟基喹啉以消除标本中镁离子的干扰。
3.甲基麝香草酚蓝法血清中钙离子在碱性溶液中与甲基麝香草酚蓝结合,生成蓝色的络合物。
加入适量的8-羟基喹啉,可消除镁离子对测定的干扰,与同样处理的钙标准液进行比较,以求得血清总钙的含量。
本指导原则不适用于:(一)酶法原理之外的其他钾/钠/氯检测试剂(盒)。
(二)偶氮砷Ⅲ法、邻甲酚酞络合铜法、甲基麝香草酚蓝法原理之外的其他钙检测试剂(盒)。
二、注册申报材料要求(一)综述资料综述资料主要包括产品预期用途、产品描述、方法学特征、生物安全性评价、研究结果总结以及同类产品上市情况介绍等内容,应符合《体外诊断试剂注册管理办法》(国家食品药品监督管理总局令第5号)和《关于公布体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(国家食品药品监督管理总局公告2014年第44号)的相关要求。
相关描述应至少包含如下内容:1.产品预期用途及辅助诊断的临床适应症背景情况(1)电解质钾/钠/氯/钙的生物学特征、结构与功能、在体内正常和病理状态下的代谢途径和存在形式。
(2)与预期用途相关的临床适应症背景情况,如临床相关疾病的发生、实验室诊断方法等。
2.产品描述包括产品所采用的技术原理、主要原材料的来源、质量控制及制备方法、主要生产工艺过程及关键控制点,质控品、校准品的制备方法及溯源情况。
3.有关生物安全性方面的说明如果体外诊断试剂中的主要原材料采用各种动物、病原体、人源的组织和体液等生物材料经处理或添加某些物质制备而成,为保证产品在运输、使用过程中对使用者和环境的安全,研究者应提供对上述原材料所采用的灭活等试验方法的说明。
人源性材料须对有关传染病(HIV、HBV、HCV等)病原体检测予以说明,并提供相关的证明文件。
4.有关产品主要研究结果的总结和评价5.参考文献6.其他包括同类产品在国内外批准上市的情况,相关产品所采用的技术方法及临床应用情况,申请注册产品与国内外同类产品的异同等。
(二)主要原材料的研究资料(如需提供)主要原材料的选择、制备、质量标准及实验验证研究资料;质控品(如产品包含)、校准品(如产品包含)的原料选择、制备、定值过程及试验资料;校准品的溯源性文件,包括具体溯源链、实验方法、数据及统计分析等详细资料。
(三)主要生产工艺及反应体系的研究资料(如需提供)应包含产品的工艺流程图和关键控制点、反应原理介绍、确定反应温度、时间、缓冲体系比较等条件的研究资料、确定反应所需物质用量的研究资料等。
(四)分析性能评估资料应至少包括具体的研究方法、试验数据、统计方法、研究结论等。
性能评估时应将试剂和所选用的校准品、质控品作为一个整体进行评价,评估整个系统的性能是否符合要求。
性能评估应至少包括准确度、精密度、线性范围、分析特异性(抗干扰能力)、其他影响检测的因素等。
1.试剂空白试剂空白包括试剂空白吸光度与试剂空白吸光度变化率(如适用)。
在特定温度、波长、光径条件下,记录测试启动时的吸光度(A1)或约5min(t)后的吸光度(A2);计算出吸光度变化值(|A2-A1|/t)(t为测量时间间隔)即为试剂空白吸光度变化率。
2.准确度对测量准确度的评价方法依次包括:相对偏差、回收试验、比对试验等方法。
该研究项目已有相应国家(国际)参考物质,优先使用国家(国际)参考物质进行验证。
2.1相对偏差使用参考物质或有证参考物质(CRM)作为样本进行测试,重复测定3次,计算平均值与标示值的相对偏差。
或用由参考方法定值的高、低2个浓度的待测样本对试剂盒进行测试,每个浓度样本重复测定3次,分别取测试结果均值,计算相对偏差。
2.2回收试验在待测样本中加入一定量的标准品、校准品或纯品,每个浓度重复测定3次,计算回收率。
回收试验注意事项:2.2.1加入的溶液体积与待测样本体积比应不大于1:20或其体积比不会产生基质的变化;2.2.2加入溶液后样本总浓度应在试剂盒测定线性范围内;2.2.3标准品或校准品应有溯源性;2.3方法学比对采用参考方法或国内/国际普遍认为质量较好的已上市同类试剂作为参比方法,与拟申报试剂同时检测一批待测样本(至少40例样本),从测定结果间的差异了解拟申报试剂与参比方法间的偏倚。
如偏倚很小或在允许的误差范围内,说明两检测系统对样本测定结果基本相符,对同一份临床样本的医学解释,拟申报试剂与参比方法相比不会产生差异结果。
在实施方法学比对前,应分别对拟申报试剂和参比试剂进行初步评估,只有在确认两者都分别符合各自相关的质量标准后方可进行比对试验。
方法学比对时应注意质量控制、样本类型、浓度分布范围并对结果进行合理的统计学分析。
其中,浓度分布应覆盖产品的可报告范围。
3.精密度测量精密度的评估应至少包括正常范围和病理范围两个浓度水平的样本进行。
测量精密度的评价方法并无统一的标准可依,可根据不同的试剂特征或申请人的研究习惯进行,建议参考相关的美国临床实验室标准化协会批准指南(CLSI-EP)或国内有关体外诊断产品性能评估的文件进行。
4.线性范围建立试剂线性范围所用的样本基质应尽可能与临床实际检测的样本相似,理想的样本为分析物浓度接近预期测定上限的混合人血清/血浆,且应充分考虑多倍稀释对样本基质的影响。
超出线性范围的样本如需稀释后测定,应作相关研究,明确稀释液类型及最大可稀释倍数,研究过程应注意基质效应影响,必要时应提供基质效应研究有关的资料。
5.分析特异性应明确已知干扰因素对测定结果的影响:可采用回收实验对不同浓度的溶血、黄疸、脂血、维生素C对检测结果的影响进行评价,干扰物浓度的分布应覆盖人体生理及病理状态下可能出现的物质浓度,明确干扰物质影响的最大浓度。
药物干扰的研究可根据需要由申请人选择是否进行或选择何种药物及其浓度进行。
6.分析灵敏度用已知浓度的样本进行测试,记录在试剂(盒)规定参数下产生的吸光度改变。
换算为n单位吸光度差值(ΔA)或吸光度变化(ΔA/min)即为本产品的分析灵敏度。
7.其他需注意问题7.1不同适用机型的反应条件如果有差异应分别评估,不同样本类型、不同包装规格应分别进行分析性能评估。
如不同包装规格之间不存在性能差异,需要提交包装规格之间不存在性能差异的详细说明,具体说明不同包装规格之间的差别及可能产生的影响。
分析性能评估报告应明确所用仪器设备型号、试剂、校准品、质控品等的产品名称、生产企业名称、产品批号等信息。
7.2校准品溯源及质控品赋值应参照GB/T 21415—2008《体外诊断医疗器械生物样品中量的测量校准品和控制物质赋值的计量学溯源性》的要求,提供企业(工作)校准品及试剂盒配套校准品定值及不确定度的研究资料,提供质控品赋值及其靶值范围确定的研究资料。
(五)参考区间确定资料提供参考区间确定所采用的样本来源、确定方法及详细的试验资料, 如可参考WS/T404.3-2012《临床常用生化检验项目参考区间第3部分:血清钾、钠、氯》。
2016最新医疗器械注册技术审查指导原则目录汇编

文件编号 2016年第6号通告
2016年第7号通告
2016年第21号通告
2016年第22号通告
2016年第27号通告
电子血压计(示波法)注册技术审查指导原则(2016年修订版) X射线诊断设备(第二类)注册技术审查指导原则(2016年修订版) 尿液分析仪注册技术审查指导原则(2016年修订版) 半自动化学发光免疫分析仪注册技术审查指导原则(2016年修订版) 凝血分析仪注册技术审查指导原则(2016年修订版) 生化分析仪注册技术审查指导原则(2016年修订版)
血糖仪注册技术审查指导原则(2016年修订版) 血液透析用制水设备注册技术审查指导原则(2016年修订版) 牙科综合治疗机注册技术审查指导原则(2016年修订版) 医用雾化器注册技术审查指导原则(2016年修订版) 助听器注册技术审查指导原则(2016年修订版) 自动尿液有形成分分析仪注册技术审查指导原则(2016年修订版) 医学图像存储传输软件(PACS)注册技术审查指导原则 正压通气治疗机注册技术审查指导原则 大型蒸汽灭菌器注册技术审查指导原则 腹膜透析机注册技术审查指导原则 医用内窥镜冷光源注册技术审查指导原则 振动叩击排痰机注册技术审查指导原则 碱性磷酸酶测定试剂盒注册技术审查指导原则(2016年修订版) 人绒毛膜促性腺激素检测试剂(胶体金免疫层析法)注册技术审查指导原则(2016修订版)
β2-微球蛋白检测试剂盒(胶乳增强免疫比浊法)注册技术审查指导原则
发布日期 2016年1月14日
2016年1月18日
电解质(ISE)检测试剂盒(离子选择电极法)产品技术要求中山标佳
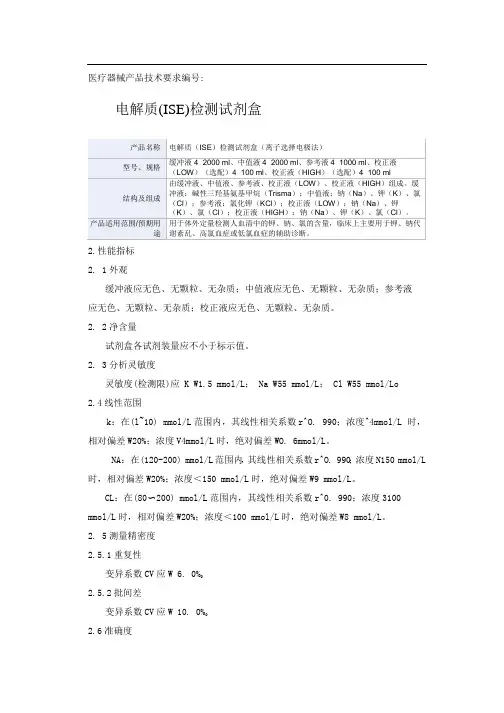
医疗器械产品技术要求编号:电解质(ISE)检测试剂盒2.性能指标2. 1外观缓冲液应无色、无颗粒、无杂质;中值液应无色、无颗粒、无杂质;参考液应无色、无颗粒、无杂质;校正液应无色、无颗粒、无杂质。
2. 2净含量试剂盒各试剂装量应不小于标示值。
2. 3分析灵敏度灵敏度(检测限)应 K W1.5 mmol/L; Na W55 mmol/L; Cl W55 mmol/Lo2.4线性范围k:在(l~10) mmol/L范围内,其线性相关系数r^O. 990;浓度^4mmol/L 时,相对偏差W20%;浓度V4mmol/L时,绝对偏差WO. 6mmol/L。
NA:在(120-200) mmol/L范围内,其线性相关系数r^O. 990;浓度N150 mmol/L 时,相对偏差W20%;浓度<150 mmol/L时,绝对偏差W9 mmol/L。
CL:在(80〜200) mmol/L范围内,其线性相关系数r^0. 990;浓度3100 mmol/L时,相对偏差W20%;浓度<100 mmol/L时,绝对偏差W8 mmol/L。
2. 5测量精密度2.5.1重复性变异系数CV应W 6. 0%02.5.2批间差变异系数CV应W 10. 0%02.6准确度用国家标准品作为样本进行检测,其相对偏差应在±8. 0%范围内。
2.7分析特异性当样品中乳糜W5 mmol/L,胆红素W425 Wnol/L,血红蛋白W5.0 g/L,测试结果的干扰偏差应在± 10%范围内。
2. 8校正液2. 8. 1准确度相对偏差<10%;2. 8. 2均一性重复性变异系数CV应W6. 0%0。
医用x射线诊断设备(第三类)产品注册技术审查指导原则)-盛恩医药
附件1:医用X射线诊断设备(第三类)产品注册技术审查指导原则(征求意见稿)二零一五年十月一、前言本指导原则是对医用X射线诊断设备的一般要求,申请人/制造商应依据具体产品的特性对注册申报资料的内容进行充实和细化。
申请人/制造商还应依据具体产品的特性确定其中的具体内容是否适用,若不适用,需具体阐述其理由及相应的科学依据。
本指导原则是对申请人/制造商和审查人员的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,如果有能够满足相关法规要求的其它方法,也可以采用,但是需要提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制定的,随着法规和标准的不断完善,以及科学技术的不断发展,本指导原则相关内容也将进行适时的调整。
二、适用范围本指导原则适用于医用血管造影X射线机,X射线透视摄影系统(第三类)和移动式C型臂X射线机(第三类)。
三、申报资料要求及说明(一)综述资料1、概述产品的管理类别应符合国家食品药品监督管理总局《医疗器械分类规则》要求。
产品的分类编码为6830。
产品名称应符合国家食品药品监督管理总局《医疗器械命名规则》要求或与国家标准/行业标准一致。
2、产品描述(1)工作原理的描述应提供X射线设备工作原理描述和工作原理图。
(2)结构组成和主要功能应当包括对设备及其部件进行全面评价所需的基本信息,包含但不限于以下内容:①整机总体构造的详细描述。
应提供系统布置图、系统实物图及系统框图。
系统布置图至少应包含产品的基本组成及选件,并应清楚地标识关键部件,并包含充分的解释来方便理解这些图示。
不同配置产品,应提供图示描述差异(如适用)。
②对所有部件的全面描述,提供部件实物图及功能描述,核心部件提供结构设计示意图,必要时图示中应清楚地标识关键组件,并包含充分的解释来方便理解这些图示。
核心部件应至少包括数字探测器,高压发生器,X射线管组件。
特殊医学用途电解质配方食品注册指南.docx
特殊医学用途电解质配方食品注册指南申请特殊医学用途电解质配方食品(以下简称电解质配方)注册的,申请人应当落实食品安全主体责任,严格根据《特殊医学用途配方食品注册管理办法》及有关规定开展研发相关工作,并按照注册申请材料项目与要求等有关规定提交申请。
对于符合本指南中所列情形的,可优化提交相应申请材料。
一、产品配方及其设计依据(一)配方设计依据1.电解质配方的临床主要使用目的是补充电解质,应以碳水化合物为基础、添加适量电解质。
2.电解质配方适用人群为“因腹泻等原因导致轻至中度脱水需要补充水和电解质人群”的,配方组成可参考以下要求:碳水化合物来源一般可选择果糖、葡萄糖、麦芽糊精等,应在配方中添加钠、钾、氯,含量可参考世界卫生组织与联合国儿童基金会等联合发布的《腹泻临床管理新推荐实施指南》。
同时满足上述要求的,申请注册时仅需提交产品配方的符合性说明,可不提交产品配方设计依据。
(二)其他1.同一申请人申请注册同一类别产品的,应在产品配方特点、临床使用场景或产品形态等方面具有差异性,并提交相应的材料。
2.配方中使用既是食品添加剂乂是营养强化剂化合物来源的配料,应明确其加入的目的。
二、生产工艺设计材料同一生产线已有特殊医学用途配方食品批准注册的,申请电解质配方注册时仅需提交关于工艺设计、形态选择、工艺过程等情况的一致性说明,可不提交生产工艺设计依据•、文献资料等。
三、稳定性研究材料申请电解质配方注册时,仅需提交稳定性研究的开展时间及相关情况的说明,可不提交研究报告。
但中请人应参照《特殊医学用途配方食品稳定性研究要求(试行)(2017修订版)》要求组织开展稳定性研究,并保留记录备查。
四' 研发能力和生产能力材料已有特殊医学用途配方食品批准注册的同一申请人、同一生产线的,申请电解质配方注册时仅需提交关于研发机构、生产场所主要设施设备、生产质量管理体系等情况的一致性说明,可不提交研发能力和生产能力材料的原始文件及证明材料。
测试剂盒注册技术审查指导原则征求意见...

C反应蛋白定量检测试剂盒注册技术审查指导原则(征求意见稿)目录一、前言.......................................................................................... 错误!未定义书签。
二、适用范围 ................................................................................... 错误!未定义书签。
三、注册申报资料要求 (2)(一)综述资料 (2)(二)产品说明书..................................................................... 错误!未定义书签。
(三)拟定产品标准及编制说明 (8)(四)注册检验 (8)(五)主要原材料研究资料.................................................... 错误!未定义书签。
(六)主要生产工艺及反应体系的研究资料......................... 错误!未定义书签。
(七)分析性能评估资料 . (10)(八)参考值(参考范围)确定资料...................................... 错误!未定义书签。
(九)稳定性研究资料 ............................................................ 错误!未定义书签。
(十)临床试验资料................................................................. 错误!未定义书签。
四、名词解释 ................................................................................... 错误!未定义书签。
超声骨密度仪注册技术审查指导原则征求意见稿盛恩医药 副本

超声骨密度仪注册技术审查指导原则(征求意见稿)本指导原则旨在指导注册申请人对超声骨密度仪设备注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。
本指导原则是对超声骨密度仪设备的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供申请人和审查人员使用的指导文件,不涉及注册审批等行政事项,亦不作为法规强制执行,如有能够满足法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。
一、适用范围本指导原则适用于超声骨密度仪,根据《医疗器械分类目录》管理类代号为6823。
本指导原则仅适用于测量跟骨、胫骨和/或桡骨骨密度值的超声骨密度仪。
二、技术审查要点(一)产品名称要求产品的名称应为通用名称,并符合《医疗器械命名规则》、《医疗器械分类目录》、标准等相关法规、规范性文件的要求,如:“超声骨密度仪”或者“超声骨强度仪”。
(二)产品的结构和组成目前超声骨密度仪通常包括跟骨超声骨密度仪、胫骨和/或桡骨超声骨密度仪两大类。
跟骨超声骨密度仪通常由主机和配件组成,主机通常包括超声探头、主控信号板、电源单元、内部传动机构、电脑(如适用)、显示器(如适用)、打印机(如适用)等;配件包括足部辅助垫块,校准模块,接口电缆,软件光盘(如适用),脚踏开关(如适用)等。
图1中给出了跟骨超声骨密度仪典型的产品的图示举例。
图1 跟骨超声骨密度仪图示举例胫骨和/或桡骨超声骨密度仪通常由主机,超声探头,电脑设备(如适用)等。
配件包括电源适配器(如适用),校准模块,接口电缆,软件光盘(如适用),脚踏开关(如适用)等。
图2中给出了胫骨和/或桡骨超声骨密度仪典型产品的图示举例。
历年注册技术指导原则目录(更新至2016.11.02)
4.手术电极产品注册技术审查指导原则
5.超声多普勒胎儿监护仪产品注册技术审查指导原则
6.助听器产品注册技术审查指导原则
7.超声洁牙设备产品注册技术审查指导原则
8.手术动力设备产品注册技术审查指导原则
9.医用分子筛制氧设备产品注册技术审查指导原则
10.吻(缝)合器产品注册技术审查指导原则
2015年第112号通告
1.质子/碳离子治疗系统技术审查指导原则
2.离心式血液成分分离设备技术审查指导原则
3.影像型超声诊断设备(第三类)技术审查指导原则(2015年修订版)
2015年第93号通告
1.丙型肝炎病毒核糖核酸测定试剂技术审查指导原则
2.过敏原特异性IgE抗体检测试剂技术审查指导原则
3.人乳头瘤病毒(HPV)核酸检测及基因分型试剂技术审查指导原则
4.可吸收性外科缝线注册技术审查指导原则
5.脊柱后路内固定系统注册技术审查指导原则
6.椎间融合器注册技术审查指导原则
2016年第29号通告
1.白蛋白测定试剂(盒)注册技术审查指导原则
2.糖化血红蛋白测定试剂盒(酶法)注册技术审查指导原则
3.乳酸脱氢酶测定试剂盒注册技术审查指导原则
4.促甲状腺素检测试剂注册技术审查指导原则
5.甘油三酯测定试剂盒注册技术审查指导原则
6.唾液酸检测试剂盒(酶法)注册技术审查指导原则
7.β2-微球蛋白检测试剂盒(胶乳增强免疫比浊法)注册技术审查指导原则
2016年第28号通告
1.碱性磷酸酶测定试剂盒注册技术审查指导原则(2016年修订版)
2.人绒毛膜促性腺激素检测试剂(胶体金免疫层析法)注册技术审查指导原则(2016修订版)
临床化学试剂(盒)技术审评规范
临床化学体外诊断试剂(盒)产品技术审评规范(2011版)根据《医疗器械注册管理办法》(国家食品药品监督管理局令第16号)得要求并结合临床化学体外诊断试剂(盒)产品得特点,为规范临床化学体外诊断试剂(盒)(以下简称试剂(盒))产品得技术审评工作,特制定本规范。
一、适用范围本规范适用于采用分光光度法原理,利用全自动、半自动仪器或分光光度计,在医学实验室进行临床化学项目定量检验所使用得体外诊断试剂(盒)、依据《体外诊断试剂注册管理办法》(试行)临床化学体外诊断试剂(盒)管理类别为Ⅱ类。
二、技术审查要点(一)试剂(盒)命名得原则试剂(盒)名称由三部分组成:第一部分:被测物质得名称;第二部分:用途;如测定试剂盒;第三部分:方法或原理。
例:葡萄糖测定试剂盒(葡萄糖氧化酶法)(二)试剂(盒)得结构组成试剂(盒)得组成形式:单试剂,双试剂,多试剂;试剂盒得性状:干粉或液体。
(三)工作原理试剂(盒)通过各自不同得反应原理,最终以比色、免疫比浊或速率方法在具有分光光度系统得仪器上,利用Lamber-Beer定律,即物质对单色光吸收得强弱与吸光物质得浓度(c)与液层厚度(b)间得关系得定律,对被测物质进行定量分析。
(四)产品适用得相关标准试剂(盒)适用以下相关标准:1、GB/T191-2008 包装储运图示标志;2.YY/T 0316—2008 医疗器械风险管理对医疗器械得应用;3、YY 0466-2003 医疗器械用于医疗器械标签、标记与提供信息得符号;注:以上标准适用最新版本。
(五)产品得预期用途试剂(盒)得预期用途应体现为对临床样本成分得定量测量。
(六)产品得主要技术指标1、外观目测检查,符合生产企业规定得正常外观要求。
(一般要求试剂无杂质、无絮状物,外包装完整无破损)、2、净含量用通用量具测量,液体试剂得净含量应不少于标示值。
3、试剂空白3。
1 试剂空白吸光度用指定空白样品测试试剂(盒),在测试主波长下,记录测试启动时得吸光度(A1)与约5分钟(T)后得吸光度(A2),A2测试结果即为试剂空白吸光度测定值,应符合生产企业给定范围。
电解质钾、钠、氯、钙测定试剂注册技术审查指导原则(2017年第213号)
附件3电解质钾、钠、氯、钙测定试剂注册技术审查指导原则本指导原则旨在指导注册申请人对电解质钾、钠、氯、钙四种测定试剂注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。
本指导原则是对电解质钾、钠、氯、钙测定试剂的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供申请人和审查人员使用的指导文件,不涉及注册审批等行政事项,亦不作为法规强制执行,如有能够满足法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。
一、适用范围电解质钾、钠、钙测定试剂用于体外定量测定人体样本中钾离子、钠离子、钙离子的含量,临床上主要用于钾、钠、钙代谢紊乱的辅助诊断。
电解质氯测定试剂用于体外定量测定人体样本—1 —中氯的含量,临床上主要用于高氯血症或低氯血症的辅助诊断。
从方法学考虑,本指导原则中钾、钠、氯测定试剂主要指采用酶法原理,钙测定试剂主要指采用偶氮砷Ⅲ法、邻甲酚酞络合铜法、甲基麝香草酚蓝法原理。
利用全自动、半自动生化分析仪或分光光度计,在医学实验室进行钾离子、钠离子、氯、钙离子定量检验所使用的临床化学体外诊断试剂。
本文不适用于干式电解质钾、钠、氯、钙测定试剂。
依据《体外诊断试剂注册管理办法》(国家食品药品监督管理总局令第5号)、《食品药品监管总局关于印发体外诊断试剂分类子目录的通知》(食药监械管〔2013〕242号),电解质钾、钠、氯、钙测定试剂管理类别为二类,分类代码为6840。
钾浓度的测定方法目前主要为火焰光度法、离子选择电极法和酶法测定。
从方法学考虑,本指导原则仅适用酶法测定,反应原理为利用钾离子依赖性丙酮酸激酶催化底物磷酸烯醇式丙酮酸(PEP)与二磷酸腺苷(ADP)反应生成丙酮酸,丙酮酸在乳酸脱氢酶的催化下与NADH偶联生成NAD+,通过在340nm处吸光度的变化,计算钾离子浓度。
体外诊断试剂检查指南征求意见稿130216
体外诊断试剂生产质量体系检查要点指南〔征求意见稿〕按照医疗器械管理的体外诊断试剂是一类特殊的产品,包括可单独使用或与仪器、器具、设备或系统组合使用,在疾病的预防、诊断、治疗监测、预后观察、健康状态评价以及遗传性疾病的预测过程中,用于对人体样本〔各种体液、细胞、组织样本等〕进行体外检测的试剂、试剂盒、校准品〔物〕、质控品〔物〕等。
目前临床使用的体外诊断试剂主要包括血液和体液检验,微生物鉴定及药敏,生化检验,免疫学检验和分子诊断试剂以及染液、样品处理物等。
其研制、生产、检验等过程的控制能力直接影响着产品的质量。
本指南是对国家食品药品监督管理局2007年发布实施的?体外诊断试剂生产实施细那么〔试行〕?中重点检查条款的解释和说明,并归纳明确了体外诊断试剂生产质量管理体系中重点环节的审查要求,旨在帮助北京市医疗器械监管人员对体外诊断试剂产品生产质量管理体系的认知和掌握,可作为北京市药品监督管理局组织、实施的?医疗器械生产企业许可证?核发、变更、换证等现场检查、体外诊断试剂生产实施细那么检查、医疗器械生产监督检查等各项检查的参考资料,指导和标准医疗器械监管人员对体外诊断试剂生产管理体系的监督检查工作,同时,为生产企业开展体外诊断试剂生产管理活动提供参考。
当国家相关法规、标准、检查要求发生变化时,应重新讨论以确保本指南持续符合要求。
本指南不包括产品研制情况有关要求,也不适用于体外诊断试剂分包装模式。
一、人员管理要求〔一〕生产和质量的负责人应具有医学检验、临床医学或药学等相关专业知识,有相关产品生产和质量管理的实践经验,生产负责人和质量负责人不得互相兼任。
与医学检验、临床医学或药学相关的专业包括:医学、药学、检验学、细菌学、病毒学、生物学、分子生物学、生物化学、免疫学、遗传学、血液学、微生物学等。
〔二〕从事生产操作和检验的人员应经过岗前专门培训,培训记录应涉及本岗位工作的操作规程,可采用口试、笔试或实操的方式,口试应保存口试内容。