
进行性肌营养不良症 昆明医科大学第二临床学院
临床表现
❖肌肉假肥大(Pseudohypertrophy)
▪ 90%的患儿存在,为首发症状之一 ▪ 为萎缩肌纤维周围被脂肪和结缔组织
替代所致
临床表现
❖鸭步、蹒跚步态( waddling gait, Toe
walking, )
▪ 3-5岁时隐匿出现 骨盆带肌肉无力, 走路以脚尖着地 ▪ 臀中肌无力出现
进行性肌营养不良症
Progressive Muscular Dystrophy
神经病学教研室
昆明医科大学 第二临床学院
THE SECOND AFFILIATED HOSPITAL OF KUNMING MEDICAL UNIVERSITY
Logo
概述
❖进 行 性 肌 营 养 不 良 症 ( Progressive
临床表现
❖Duchenne型肌营养不良(DMD)
▪ 患儿常因严重的肌肉萎缩出现跟腱挛 缩。一般12岁左右不能行走,需要坐 轮椅(wheelchair-bound )
▪ 20-30岁时因呼吸肌萎缩致呼吸道感 染、心力衰竭而死亡
Duchenne型肌营养不良
❖概述 ❖病理 ❖临床表现 ❖辅助检查 ❖诊断和鉴别诊断 ❖治疗及预防
抗体
治疗
❖目前尚无有效的根治方法 ❖对症治疗及支持治疗
Duchenne型肌营养不良
Duchenne Muscular Dystrophy
???
Duchenne型肌营养不良
❖概述 ❖病理 ❖临床表现 ❖辅助检查 ❖诊断和鉴别诊断 ❖治疗及预防
概述
❖Duchenne型肌营养不良(DMD)
▪ 是进行性肌营养不良症最常见的临 床类型,儿童多见
▪ 起病隐匿,一般3-5岁开始发病 ▪ 大多数患儿伴心肌损害 ▪ 约30%患儿有不同程度的智能损害
临床表现
临床表现
❖Duchenne型肌营养不良(DMD)
▪ 是儿童最常见的致死性遗传性肌肉疾 病,发病率约为30/10万男婴
▪ 起病隐匿,一般3-5岁开始发病 ▪ 大多数患儿伴心肌损害 ▪ 约30%患儿有不同程度的智能损害
辅助检查
❖肌活检(特殊染色)
正常
DMD
辅助检查
❖血 清 肌 酸 激 酶 水 平 异 常 显 著 升 高 (20-100倍)
❖肌电图:肌源性损害 ❖肌肉活检:抗肌萎缩蛋白缺失 ❖DNA检测:Xp21基因突变
Duchenne型肌营养不良
❖概述 ❖病理 ❖临床表现 ❖辅助检查 ❖诊断和鉴别诊断 ❖治疗及预防
临床表现
❖Gower 征( Gower’s sign )
▪ “Climb up on himself”
临床表现
❖翼状肩胛(Winged scapulae )
临床表现
❖肌肉无力萎缩常由下肢开始,随症 状加重逐渐出现 下肢、躯干、髋、 上肢和肩部肌肉 的明显萎缩,患 者无法站立,甚 至卧床不起
临床表现
典型的鸭步
临床表现
❖鸭步、蹒跚步态( waddling gait , Toe walking )
临床表现
❖腰椎前凸(Lumbar lordosis)
▪ 背部伸肌无力使 站立时腰椎过度 前凸
临床表现
❖Gower 征( Gower’s sign )
▪ 由于腹肌和 髂腰肌无力, 患儿自仰卧 位站立时必 须特征性的 用手支撑方 能站起
辅助检查
❖血清酶学检测:
▪ 肌酸激酶 ▪ 乳酸脱氢酶 ▪ 肌酸激酶同工酶
异常显著 升高
(20-100倍)
❖肌电图表现:肌源性损害
辅助检查
❖基因检查 ❖肌肉活检:各种类型的特异性蛋白改
变需用相应的抗体进行检测: ▪ Duchenne 型肌营养不良→抗肌萎缩
蛋白抗体 ▪ Emery-Dreifuss 肌营养不良→emerin
辅助检查
❖血清肌酸激酶水平:异常显著升高 (20-100倍)
❖肌电图:肌源性损害 ❖肌肉活检:抗肌萎缩蛋白缺失 ❖DNA检测:Xp21基因突变
辅助检查
❖肌电图:可见运动单位时限缩短, 波幅减低,多相波增多
辅助检查
❖血 清 肌 酸 激 酶 水 平 异 常 显 著 升 高 (20-100倍)
❖肌电图:肌源性损害 ❖肌肉活检:抗肌萎缩蛋白缺失 ❖DNA检测:Xp21基因突变
Duchenne型肌营养不良
❖概述 ❖病理 ❖临床表现 ❖辅助检查 ❖诊断和鉴别诊断 ❖治疗及预防
病理
❖基因位于染色体Xp21。
基因缺陷 肌细胞内抗肌萎缩蛋白(dystrophin)缺失
肌细胞膜不稳定 肌细胞坏死和功能缺失
病理
DMD
正常的肌细胞结构
肌细胞萎缩、变性、坏死
Duchenne型肌营养不良
muscular dystrophy, PMD) ▪ 是一组遗传性肌肉变性疾病 ▪ 临床特征主要为缓慢进行性加重的对
称性肌肉无力和肌肉萎缩(progressive muscle weakness and wasting)
▪ 无感觉障碍
病因
❖进行性肌营养不良症为遗传性疾病, 但遗传方式各不相同:
▪ 常染色体显性遗传 ▪ 常染色体隐性遗传 ▪ X 连锁隐性遗传
诊断
❖家族史 ❖临床表现:进行性肌肉无力和肌肉萎缩 ❖血清肌酸激酶水平:异常升高 ❖肌电图:肌源性损害 ❖肌活检:抗肌萎缩蛋白缺失 ❖DNA检测:Xp21基因突变
病理
❖组织学特征主要为:
▪ 进行性的肌纤维 坏死
▪ 再生 ▪ 脂肪及结缔组
E
B
A
F
C D
织增生
DMD 肌组织病理 (HE×400)
分类
❖ 遗传方式 ❖ 起病年龄 ❖ 萎缩肌肉分布 ❖ 是否出现肌肉假
肥大 ❖ 病情进展速度 ❖ 预后
➢ 假肥大型:
Duchenne型 Becker型
➢ 面肩肱型 ➢ 肢带型 ➢ 眼咽型 ➢ 眼肌型 ➢ 远端型
❖典型症状:
-进行性肌肉无力和肌肉萎缩
Pseudohypertrophy 假肥大
Winged scapulae 翼状肩胛
waddling gait 鸭步
Gower's sign Gower征
临床表现
❖Duchenne型肌营养不良(DMD)
▪ 是儿童最常见的致死性遗传性肌肉疾 病,发病率约为30/10万男婴
▪ 临床上以进行性的肌肉
无力和肌肉萎缩(pro-
gressive muscle wasting
and weakness)为特征
Guillaume Duchenne
概述
▪ 是我国最常见的 X连锁隐性遗传 的疾病,最常累 及 男性
▪ 最终导致患儿残 疾、死亡
性染色体隐性遗传 X-linked Recessive
进行性肌营养不良症含病理
一般不伴心肌损害,病变可向躯干和骨盆代 蔓延,病情进展缓慢,一般不影响正常寿命, 少数患者因病情严重而需坐轮椅;
③EMG为肌原性损害,肌肉活检表现疾 病特征,但组织学改变较轻;
血清CK、LDH等可正常或轻度增高,EEG 正常。
多数学者认同该病的细胞膜学说,由于 肌细胞遗传物质异常使某种代谢缺陷使 肌纤维膜结构和功能发生改变。
假肥大型肌营养不良症基因位点在Xp₂₁染色体 上,该基因是迄今发现的人类最大的基因。
患者因基因缺陷(缺失或突变)而导致肌膜 缺少Dys(维持肌膜稳定性方面起决定作用), 造成功能缺失而发病。
此类患者无感觉障碍,EMG无失神经支配表现, 也没有代谢产物异常贮存的证据。
DMD患者,dystrophin蛋白 免疫组化染色,
预后
患者多在20多岁以前死于呼吸道感染、 心力衰竭或消耗性疾病;
本型的病情是PMD中最严重的,但是家 族中受累代数越多,病情越轻,最重的 是散发病例,预后不良。
(2)Becker型肌营养不良(BMD)
由Becker(1957)首先报告。
西医治疗:
类固醇仅在几年内有明显的治疗效果,且由 于副作用不少,故只可在医生指导下进行。
自身血或肌肉来源的CDl 33阳性干细胞移植。 应用“序贯式干细胞移植术”日前在解放军 463医院投入临床,疗效明显。
ATP、肌苷、肌生注射液、甘氨酸、核苷酸、 苯丙酸诺龙及中药;
别嘌呤醇:可能由于防止一种供肌肉收缩的 高能化合物分解而缓解病情的进展。
中医治疗 本病属中医学痿证范畴,与先天不足,后天失养有关,
针灸、中西药、推拿配合功能锻炼,重在综合调治,以达 补肝肾,健脾益气通血脉之功。 国内鲁贵忠采用中西药物、按摩及功能锻炼的综合方 法治疗了50例DMD患者, 48 例的患者运动障碍得到了 不同程度的缓解。 中西药物: (1) 中药:黄芪、全蝎、蜈蚣、地龙、杜仲等。 每日1 剂,早晚分服。(2) 西药:Vit. E、肌苷、能量合剂等。 针推穴位:曲池、合谷、足三里、三阴交、太溪、太冲、 督脉及华佗夹脊穴。 从络论治
进行性肌营养不良症健康宣教PPT课件

为什么要关注进行性肌营养不 良症?
为什么要关注进行性肌营养不良症? 影响生活质量
肌营养不良症会导致运动能力下降,影响日 常生活和独立性。
早期干预可以改善患者的生活质量。
为什么要关注进行性肌营养不良症? 心理健康
患者常常面临焦虑、抑郁等心理健康问题。
理解疾病及其影响有助于心理支持和治疗。
为什么要关注进行性肌营养不良症? 家庭影响
这种疾病不仅影响患者,也影响家庭成员的 生活和情感状态。
家庭支持在患者康复中起重要作用。
何时及如何进行诊断?
何时及如何进行诊断? 早期症状
常见早期症状包括行走困难、肌肉无力等。
家长应关注孩子的运动能力变化。
何时及如何进行诊断? 诊断方法
通过临床评估、基因检测和肌肉活检Байду номын сангаас方法进行 确诊。
及早诊断有助于制定合理的治疗方案。
进行性肌营养不良症健康宣教
演讲人:
目录
1. 什么是进行性肌营养不良症? 2. 为什么要关注进行性肌营养不良症? 3. 何时及如何进行诊断? 4. 如何进行管理与治疗? 5. 向谁寻求帮助?
什么是进行性肌营养不良症?
什么是进行性肌营养不良症? 定义
进行性肌营养不良症是一组遗传性疾病,导致肌 肉逐渐弱化和萎缩。
何时及如何进行诊断? 专业咨询
建议患者及家属咨询专业医生,获取准确的信息 和指导。
医疗团队包括医生、物理治疗师、心理医生等。
如何进行管理与治疗?
如何进行管理与治疗? 物理治疗
物理治疗可以帮助维持肌肉功能,减缓疾病 进展。
定期的运动和康复训练是关键。
如何进行管理与治疗? 药物治疗
某些药物可以帮助改善症状,延缓肌肉损伤 。
进行性肌营养不良症
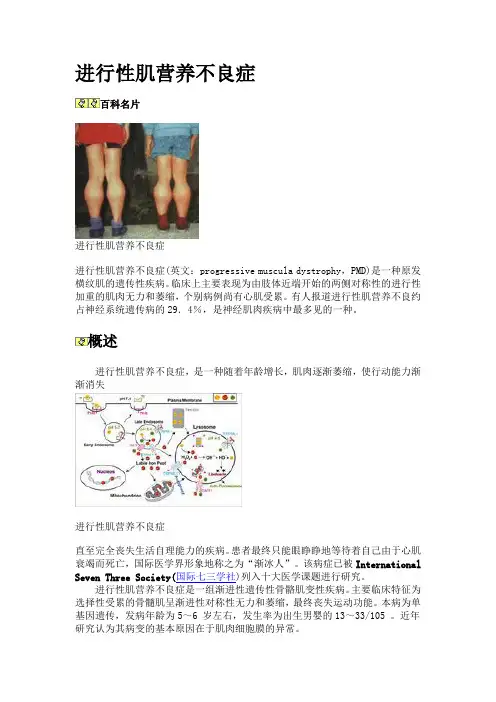
进行性肌营养不良症百科名片进行性肌营养不良症进行性肌营养不良症(英文:progressive muscula dystrophy,PMD)是一种原发横纹肌的遗传性疾病。
临床上主要表现为由肢体近端开始的两侧对称性的进行性加重的肌肉无力和萎缩,个别病例尚有心肌受累。
有人报道进行性肌营养不良约占神经系统遗传病的29.4%,是神经肌肉疾病中最多见的一种。
概述进行性肌营养不良症,是一种随着年龄增长,肌肉逐渐萎缩,使行动能力渐渐消失进行性肌营养不良症直至完全丧失生活自理能力的疾病。
患者最终只能眼睁睁地等待着自己由于心肌衰竭而死亡,国际医学界形象地称之为“渐冰人”。
该病症已被International Seven Three Society(国际七三学社)列入十大医学课题进行研究。
进行性肌营养不良症是一组渐进性遗传性骨骼肌变性疾病。
主要临床特征为选择性受累的骨髓肌呈渐进性对称性无力和萎缩,最终丧失运动功能。
本病为单基因遗传,发病年龄为5~6 岁左右,发生率为出生男婴的13~33/105 。
近年研究认为其病变的基本原因在于肌肉细胞膜的异常。
西医定义进行性肌营养不良症是一组病因不明的,遗传性、进行性肌肉疾病。
临床上以进行性加重的肌肉萎缩和无力为其主要特征。
临床表现假肥大型(Duchenne型)由Duchenne (1868年)首先描述,是儿童中最常见的一类肌病。
属性连隐性遗传,几乎均影响男孩,占活产男婴的l/3 000~1/4 000(欧美)和l/22 000(日本)。
_女性仅为异性染色体携带者,不发病。
多于儿童期起病,常以骨盆带肌无力、肌张力低、走路缓慢、易跌为首发症状。
病情进展较迅进行性肌营养不良症速,可逐渐累及肩胛带、四肢远端肌群及面肌。
背部伸肌无力则站立时腰椎过度前凸,臀中肌无力则行走时骨盆向两侧摆动,呈典型的“鸭步”;患儿仰卧位站起时,先翻转为俯卧位,再用双手支持床面及下肢才能缓慢站起称Gowers征;由于肩胛带肌及前锯肌无力,可呈现“游离肩”和“翼状肩胛”,以上为该型的特征性表现。
进行性肌营养不良怎么治疗

进行性肌营养不良怎么治疗
一、概述
进行性肌营养不良是由于遗传因素引起的肌肉变性疾病,这种疾病多发生于儿童,一般来说发育正常的儿童,在一岁左右独立行走,而这样的患儿可能在两岁至3岁才能够独立行走,即使行走了,走路也一直不稳。
随着患儿的逐步长大,等到患儿进入幼儿园后,会发现患儿的运动能力和同龄人相比,动作不协调,奔跑也赶不上同龄的儿童,尤其是上下楼梯的时候,极其困难,随着病情的发展,疾病的症状越来越重,最终失去独立行走能力。
二、步骤/方法:
1、
中医认为,进行性肌营养不良症,是由于患者的先天禀赋不足而引起的,肾为先天之本脾胃为后天之本,先天禀赋不足,后天脾胃调养不当,气血生化之源不足,不能供给肌肉营养,最终发展成进行性肌营养不良性疾病。
中医治疗重在调整脾胃,补益肝肾。
2、
进行性肌营养不良症在临床上呈慢性进行性加重,最后导致对称性肌无力和肌肉萎缩。
良好的生活环境,有营养的饮食,对缓解这种疾病有一定的帮助。
患者要坚持体育锻炼,进行按摩,促进血液循环,以防止肌肉的萎缩加重。
3、
患者居住的环境要注意防潮和防寒,以积极预防呼吸道感染为主,增强患者自身的免疫力,来抵御这种疾病。
在饮食上应多吃清淡的食物,并且营养尽可能地丰富一些,油腻的食物,损伤脾胃的食物,要少吃一些。
加强营养的同时,控制体重。
三、注意事项:
患者要始终保持一种积极向上的思想,与疾病作斗争,并坚持适当的娱乐活动,让患者保持乐观开朗的情绪,以增强战胜疾病的信心,对这种疾病的治疗,延缓疾病的发展大有好处。
进行性肌营养不良症的科普知识PPT

进行性肌营养不良症的生活管理 营养支持
均衡的饮食和适当的营养补充可以帮助维持 体重,减少对肌肉的负担。
建议咨询营养师制定个性化饮食计划。
进行性肌营养不良症的生活管理 心理支持
面对疾病的挑战,患者及其家庭可能需要心 理支持和咨询。
心理辅导有助于应对焦虑和抑郁情绪。
进行性肌营养不良症的生活管理
家庭与社会支持
家人和朋友的支持对患者的心理健康和生活 质量至关重要。
加入支持小组可以提供情感上的帮助和信息 共享。
进行性肌营养不良症的前景
进行性肌营养不良症的前景 研究进展
目前,科学家正在研究基因治疗和干细胞治疗等 新疗法,希望能找到治愈DMD的方法。
这些研究仍在进行中,尚未广泛应用。
进行性肌营养不良症的前景 预防措施
基因检测可以确认DMD基因突变,从而确诊 。
进行性肌营养不良症的诊断 影像学检查
肌肉MRI可以帮助评估肌肉的损伤程度和变化 。
这种检查可以提供更直观的肌肉状态信息。
进行性肌营养不良症的治疗
进行性肌营养不良症的治疗 药物治疗
目前没有治愈DMD的方法,但某些药物可以减缓 病情进展,如皮质类固醇。
这些药物可以帮助维持肌肉力量和功能。
对于携带者,基因咨询可以帮助了解遗传风险, 制定生育计划。
早期诊断和干预可以改善患者的生活质量。
进行性肌营养不良症的前景 社会关注
提高公众对DMD的认识,有助于增强社会对患者 的支持和理解。
支持相关组织和活动可以促进研究和患者福利。
谢谢观看
进行性肌营养不良症的治疗 物理治疗
物理治疗有助于改善肌肉力量、灵活性和功能, 减缓肌肉萎缩。
常见的物理治疗手段包括运动训练和按摩。
进行性肌营养不良症有哪些类型

原文链接:/341jyyblz/2015/1228/317627.html 进行性肌营养不良症有哪些类型进行性肌营养不良症是一组遗传性骨骼肌变性疾病,病理上以骨骼肌纤维变性、坏死为主要特点,临床上以缓慢进行性发展的肌肉萎缩、肌无力为主要表现,部分类型还可累及心脏、骨骼系统。
传统上分为假肥大型肌营养不良、面肩肱型肌营养不良、肢带型肌营养不良、Emery-Dreifuss肌营养不良、眼咽型肌营养不良、眼型肌营养不良、远端型肌营养不良和先天性肌营养不良。
按照遗传方式可分为性连锁隐性遗传型、常染色体显性遗传和常染色体隐性遗传型。
进行性肌营养不良症有哪些类型进行性肌营养不良症是一组遗传性疾病,多数有家族史,散发病例可为基因突变。
在肌细胞膜外基质、跨膜区、细胞膜内面以及细胞核膜上有许多蛋白,基因变异可导致编码蛋白的缺陷,导致肌营养不良。
由于不同的蛋白在肌细胞结构中所起的作用不完全相同,导致不同类型的肌营养不良。
不同类型的进行性肌营养不良有着不同的症状表现。
专家指出假肥大型的进行性肌营养不良,主要就是患者儿出生后走路的时间较晚,7岁以后的症状会一年比一年的重,14岁以前患者就会丧失行走的能力。
一般贝克型的肌营养不良是比杜兴型的少,多在5岁后会出现肌肉力弱,患者的病情进展是比较缓慢的,患者在成年后可有不同程度的运动的困难。
另外一种进行性肌营养不良为强直性的肌营养不良,主要表现就是患者的面肌、咀嚼肌以及锁乳突肌、肩带肌和四肢肌肉会变的萎缩。
表现就是患者用力或是握拳后,再松开就很困难,一般在天气寒冷的情况下就可以加重本病。
最后还有一种进行性肌营养不良就是面肩肱型的肌营养不良,主要就是患者的面部表情肌、肩部肌肉以及上臂的肱二、三头肌的萎缩很无力,这个时候患者可出现双眼的闭合无力,吹哨以及鼓腮、双肩的上抬很困难。
所以及时治疗是很关键的,避免错过治疗的最好时期。
进行性肌营养不良症危害及预防PPT课件
未来的研究方向
新药研发
开发新的药物以减缓病情进展,提高患者的生存 质量。
临床试验是寻找有效治疗方法的重要途径。
未来的研究方向
多学科合作
加强医学、心理学及社会学等多学科合作,为患 者提供全面支持。
综合性护理模式有助于更好地满足患者需求。
谢谢观看
如何预防进行性肌营养不良症?
健康生活方式
保持健康的生活方式,有助于减缓病情的进展。 包括均衡饮食和适量的锻炼,增强体质。
如何管理和支持患者?
如何管理和支持患者?
医疗干预
及时的医疗干预和康复治疗可以改善患者的生活 质量。
包括物理治疗、职业治疗和药物治疗等多种方式 。
如何管理和支持患者?
家庭和社会支持
进行性肌营养不良症的危害
进行性肌营养不良症的危害
身体影响
肌肉力量的逐渐丧失会影响日常活动和生活质量 。
患者可能需要辅助器具,如轮椅或拐杖。
进行性肌营养不良症的危害
心理影响
患者常常面临孤独、焦虑和抑郁等心理问题。 社会支持和心理辅导对患者至关重要。
进行性肌营养不良症的危害
经济负担
长期的医疗费用和护理需求给家庭和社会带来经 济压力。
进行性肌营养不良症的危害 及预防
演讲人:
目录
1. 什么是进行性肌营养不良症? 2. 进行性肌营养不良症的危害 3. 如何预防进行性肌营养不良症? 4. 如何管理和支持患者? 5. 未来的研究方向
什么是进行性肌营养不良症 ?
什么是进行性肌营养不良症?
定义
进行性肌营养不良症是一组遗传性疾病,导致骨 骼肌逐渐无力和萎缩。
主要影响儿童和青少年,通常在肌肉发育的关键 阶段出现症状。
进行性肌营养不良症
肌营养不良症状:以肌萎缩来诊者居多,其实这时患者常 可发现肌强直,详细询问很多病人在2-3年前已有肌强直。 有报告1/3病人以肌强直来诊。主要症状为肌无力和肌萎 缩,开始表现手和足的无力、萎缩,特别是足背屈和腕关 节无力,进展缓慢,逐渐发展至面肌、咬肌、颞肌和胸锁 乳突肌。
A. Duchenne型肌营养不良症
➢ 也称为假肥大型肌营养不良症 ➢ 1868年首先由Ducheme等人详细描述,它在肌营养
不良中患者最多,发病率为10万人中有3-5个患者 , 北京1961-1973年出生的男孩3379人中有一人 患病。 ➢ 主要影响男性的X连锁隐性遗传病,目前已明确DMD 基因位点在Xp21染色体上
二、进行性肌营养不良的分类
➢从临床来看,至少有9种类型:Duchenne型假肥大型肌营养 不良症(Duchenne muscular dystrophy,DMD)、Becker型 假肥大型肌营养不良症(Becker muscular dystrophy, BMD)、面肩肱型肌营养不良症(facioscapulohumeral muscular dystrophy,FSHD;也称Landouzy-Dejerine型肌营 养不良症)、肢带型肌营养不良症(limb-gridle muscular dystrophy,LGMD)、Emery-Dreifuss型肌营养不良症 (Emery-Dreifuss muscular dystrophy,EDMD)、先天性肌 营养不良症(congenital muscular dystrophy,CMD)、眼咽 型肌营养不良症(oculopharyngeal muscular dystrophy)、 远端型肌营养不良症(distal muscular dystrophy)和强直性 肌营养不良症(myotonic muscular dystrophy)。
进行性肌营养不良的治疗方法
进行性肌营养不良的治疗方法
性肌营养不良是指男性因多种原因导致肌肉增长不良或无法正常发育。
治疗方法根据病因的不同可能会有所差异,以下是一些常见的治疗方法:
1. 营养补充:增加蛋白质和卡路里的摄入,以帮助肌肉生长。
可通过增加摄入高蛋白食物(如瘦肉、鱼、乳制品和豆类),或服用蛋白质补充剂来实现。
2. 运动训练:进行合适的力量训练和肌肉锻炼,以刺激肌肉增长。
可以咨询专业的运动教练或体育医学专家,制定合适的训练计划。
3. 药物治疗:在一些特殊情况下,可能会使用药物来增加肌肉质量和促进肌肉发育。
但一般情况下,药物治疗并不是常规的选择,需要在医生指导下进行,并遵循合理的用药原则。
4. 病因治疗:如果性肌营养不良是由于潜在的疾病或药物引起的,需要先治疗或停用引起病因的药物,以改善肌肉增长问题。
5. 心理支持:性肌营养不良可能对个体的心理造成影响,导致自尊心和自信心下降。
提供心理支持和咨询可以帮助患者更好地应对这些情绪和心理压力。
请注意,以上方法仅供参考,并且具体的治疗方法应根据个体的具体病情和医生的建议进行决定。
如果怀疑自己有性肌营养不良问题,建议咨询专业医生进行综
合评估和诊断。
进行性肌营养不良症(DMD)基因检测
第三次实验内容进行性肌营养不良症(DMD)基因检测一、实验目的:掌握进行性肌营养不良症基因检测的一种简便方法。
二、实验原理:PCR技术具有特异性强、灵敏度高、操作简便、省时,对待检原始材料质量要求低等特点,而多重PCR(multiplex PCR)则是用几对引物在同一个PCR反应体系中进行扩增。
这样可以同时扩增出几个不同专一靶区域的片段。
进行性肌营养不良症(Duchenne muscular dystrophy,DMD)是一组原发于肌肉组织的遗传病,特点是进行性加重的肌肉萎缩和无力,本病呈X连锁隐性遗传,一般男性儿童发病。
临床表现腿的假性肥大,血清酶学明显升高。
DMD基因定位于Xq21.2-21.3之间,全长2.4kb左右,有79个外显子组成,编码1个3685个氨基酸、分子量为427 kD的蛋白质一抗肌营养不良蛋白(dystrophin),这种蛋白具有稳定细胞膜和细胞内钙调节的功能。
抗肌营养不良蛋白的编码基因有多种突变形式,60%是外显子缺失突变,5%是重复突变,另35%可能是很小的DNA片段缺失或点突变。
通常选择DMD基因中9个缺失热点的外显子扩增,可检出缺失突变中的90%。
本实验设计为扩增DMD基因中4个外显子(8,19,45,48),其中外显子45 和48在中国患者中的检出率分别为26%和48%。
三、实验准备:实验材料:正常对照和DMD患者外周血DNA样本。
实验器材:实验试剂:四、实验步骤:1、正常对照外周血DNA样本、DMD患者外周血DNA样本分别进行PCR扩增(第二次课上已经做好)。
2、琼脂糖凝胶电泳。
①配制2%的琼脂糖凝胶②取PCR扩增样品10μl加入3μl的6×载样缓冲液,混匀后,加入样品孔内。
④ 140V,电泳2小时左右。
⑤卸胶,紫外仪上观察电泳条带,判断扩增产物的有无及片段大小。
五、实验结果:正常对照样本有4条带,从负极往正极分别为外显子45、48、19和8。
DMD患者缺失不同的外显子。