
全身型原发性肉碱缺陷
Pompe病 X线检查
心电图
超声心动图:心室肥厚
超声心动图:心室肥厚
Pompe病 超声心动图
A心尖四腔;B长轴;IVS-T 7.5mm(N:<5mm);LVPW-T 9mm (N:<5mm);LVEDd 35mm(N:<24mm);LVEF 30%; LVmass 98.5g(N:<28g);LVmass/m2 339g/m2(N:<96g/m2)
Bath综合征 (超声心动图)
DCM伴LVNC
Bath综合征 (心脏MRI)
BTHS:血中性粒细胞减少
归因于 caspase-3活化 和加速骨髓原 始细胞凋亡
BTHS: 血中性粒细胞减少
• 90%BTHS患儿呈周期性、 间歇性或持续性,轻~重度 血中性粒细胞减少。
实验室检查
• 尿中3甲基戊烯二酸(3MG)排出增多。 • 采用HPLC-MG/MG法测定血心磷脂( cardiolipin,CL)水平降低,单溶心磷脂( monolysocardiolipin,MLCL)水平增加( 积聚作用),MLCL/CL比值>0.40有助于 BTHS诊断(Kulik,2008)。 • 骨骼肌和皮肤成纤维细胞出现线粒体异常 或线粒体呼吸链复合体活性降低,TAZ基 因突变分析可诊断。
总肉碱 (umol/L) 22.6 19.6 54.4±8.4
Bath综合征 (BTHS)
X连锁隐性遗传
BTHS发病机制
• 是X连锁隐性遗传疾病,位于X染色体 Xq28上编码Tafazin蛋白的G4· (TAZ)基 5 因突变导致磷脂生物合成异常和心磷脂 (cardiolipin,线粒体内膜脂中占10%以 上)缺陷。 • 心磷脂缺陷造成线粒体结构(重构)和 呼吸链酶异常。
戈谢病
岩藻糖苷贮积症
β-葡萄糖苷酶
α-岩藻糖苷酶
MPSII型
实验室检查
• 尿甲苯胺蓝斑点试验阳性示尿中 含过量糖胺聚糖(MPSIV除外) ;尿糖胺聚糖醋酸纤维素膜双向 电泳,可做为MPS分型的参考 • 外周血淋巴细胞异常空泡 • 酶学和基因突变检测可确定诊断
黏多糖贮积症 心血管并发症
• 心血管合并症:心肌病(拟表型HCM、 DCM)和瓣膜病。常见于MPSI(Huile 型)、 MPSII及MPSIV型;亦可见于 MPSIII型。Dangel等报道64例MPS中心 血管并发症(包括瓣膜病和不同类型心 肌病)占72%(46/64);Mohan等报道 99例MPS中左心室肥厚和/或室间隔肥厚 占17%(17/99)。
临床特征:舌体增大
实验室检查
• ECG显示PR间期缩短及QRS电压显著增 高。超声心动图显示左室或双侧心室心 肌肥厚或伴左室流出道梗阻 • 血清CK、AST、ALT、LDH水平升高。 尿液四糖寡聚物(Glc4)排出显著增多 • 外周血白细胞或皮肤成纤维细胞中酶学 (GAA活性)检测和基因突变分析可确 定诊断。对患者GAA基因检测,目前已 超过100个基因突变报道
全身型原发性肉碱缺陷
(Systemic Primary Carnitine Deficiency, CDSP)
北京大学第一医院 李万镇
CDSP发病机制
• 由于SLC22A5基因突变(位于染色体 5q31.1)导致细胞膜有机阳离子转运体2( OCTN2)缺陷造成多个组织受累包括骨 骼肌、心肌、脑和肾脏等组织内肉碱浓 度不足以支持长链脂肪酸进入线粒体参 与氧化。在肾小管回吸收障碍, 90%~95%肾小球滤过的肉碱随尿排出, 导致血浆肉碱水平极低。
病例 原发性肉碱缺乏症致新生儿猝死 • • • • • • 孕妇,34岁,第4胎妊娠24周; 既往健康,无肝病、心脏病等慢性疾病史; 青春期时易疲劳,厌油腻食物及猪肉; 24岁时第 1 次妊娠,宫外孕,手术; 27岁时第 2 次妊娠,宫外孕,手术; 30岁时经试管婴儿技术辅助第 3 次妊娠, 孕期顺利。 男婴,足月自然分娩,Apgar评分良好。
黏多糖贮积症发病机制
• 是由于溶酶体酶(系列酸性水解酶)缺 陷造成酸性黏多糖分子(糖胺聚糖)不 能降解的异质性疾病。 • 不能降解的糖胺聚糖过多沉积于各系统 (组织、器官)和尿中排出。 • MPS的亚型是由于不同的特定的酶缺陷 形成,但它们的临床表现却有诸多交叉 性。
临床特征
• 面容粗陋和多发性骨化不全(骨骼 和X线检查异常) • 尚可有角膜混浊、进行性发育延迟 、听力障碍及严重关节活动受限等 • MPSI(Hurle型)、MPSII重型及 MPSIII型有严重智力低下
血MLCL/CL比值
(Kulic,2008)
TAZ基因突变分析
TAZ基因突变分析
Pompe病 (又称糖原贮积症Ⅱ型, 属溶酶体贮积症)
Pompe病病因和发病机制
• 是一种常染色体隐性遗传病。由于位于 染色体17q23-25上编码酸性-α-葡萄糖苷 酶(GAA)基因突变,造成溶酶体中 GAA缺乏,导致糖原分解障碍并过度沉 积在很多器官,主要是在心脏(心脏显 著肥厚)、骨骼肌和肝脏。
BTHS:心磷脂功能
临床特征
• 多为男性(X连锁隐性遗传) • 以DCM、骨骼肌病、血中性 粒细胞减少和生长发育迟缓 (身材矮小)为特征。
骨骼肌病
反复肌无力 运动不耐受 (产能和需能 不平衡所致)
骨骼肌病
肌萎缩
BTHS心肌病
• 主要表型为DCM,常伴有一定程 度的心肌肥厚(肥厚型DCM), 亦可伴有LVNC(Nugent,7/8,88%; Spercer,1/5,20%)和/或伴EFE。
X连锁显性遗传
Danon病解剖 (拟表型HCM)
Danon病病理
临床特征
• 主要为肥厚型心肌病(拟表型)、骨 骼肌病及智力发育迟缓。 • 男性患者早期发生HCM(拟表型)、 骨骼肌病(肌无力、血清CK升高)、 智力障碍(70%,轻度)。 • 女性患者多表现为DCM和心力衰竭, 病情较轻及预后较男性好。
基因检测: SLC22A5突变
SLC22A5基因 突变类型
n=111
脂肪酸代谢缺陷 (表型:低酮低血糖)诊断流程
表型:DCM--CDSP (超声心动图)
表型DCM(CDSP)病例
• • • • • • • 3岁,男性;肌张力下降,呼吸急促 查体:奔马律,心尖部2/6级收缩期杂音 X线检查:CTI0.66 ECG:窦性心律,T波异常 UCG:显著LV扩张伴LVEF0.43和中度二尖瓣关闭不全 心脏MRI:未显示心肌炎 血浆肉碱:游离肉碱3umol/L(N:18-48);总肉碱 5umol/L( N:29-70 ) • 基因检测:SLC22A5基因突变 • 治疗:200mg/(kg*d)治疗3周 症状减轻,LV内径大小正常,LVEF0.62
基因检测 GAA突变
PRKAG2心脏综合征
• 常染色体显性遗传病,由于编码 AMP激活蛋白激酶(AMPK)γ2调 节亚基的基因(PRKAG2)突变, 导致AMPK活性异常,使心肌细胞 内糖原贮积(糖原贮积症)。
AMPK功能
PRKAG2心脏综合征 病理
临床特征
• 典型表现为心室预激(约50%呈典型预激, 不典型预激包括短P-R,无δ波或预激伴正 常P-R间期),进展性传导系统障碍(窦房 结功能障碍、高度房室传导阻滞)及心肌肥 厚。部分患者仅有一种或两种临床特征出现 ,大部分患者无心脏外表现,部分患者有骨 骼肌病。 • 10%的PRKAG2心脏综合症患者(<40岁) 发生心源性猝死,可能由于快速室上性心律 失常演变为室颤所致。
Danon病 实验室检查
• ECG可显示预激(约占35%)。 • 骨骼肌(或心肌)组织学光镜下显 示肌细胞肥大及空泡化改变伴间质 纤维化,电镜下显示肌膜特征的自 噬性空泡,免疫组化染色示LAMP2 缺乏。 • LAMP2基因突变检测可确定诊断。
黏多糖贮积症
(mucopolysaccharidosis,MPS)
溶酶体贮积症
LSDs酶活性测定
• LSDs的临床诊断主要依靠酶活 性测定。用新鲜的抗凝外周血, 分离出白细胞进行测定,糖原贮 积症II型和戈谢病也可以用皮肤 成纤维细胞测定酶活性。
常见的LSDs(合并心肌病) 及其酶缺陷
病名 糖原贮积症Ⅱ型(Pompe病) Fabry病 MPSI型 MPSII型 MPSIII型B MPSIV型 GM1神经节苷脂贮积症 GM2神经节苷脂贮积症 (Sandhorff病) 酶缺陷 α-葡萄糖苷酶(GAA) α-半乳糖苷酶A(α-GalA) α-L-艾杜糖苷酶 艾杜糖硫酸酯酶 α-N-乙酰胺基葡萄糖苷酶 芳基硫酸酯酶B β-半乳糖苷酶 β-己糖胺酶β-亚基
氧化
常染色体隐性遗传
临床特征
• 发病多在2岁以内,以空腹诱导的低酮性低 血糖症(复发性)、肝脏增大(脂肪沉积) 、高氨血症,血清转氨酶增高为特征,部分 病例伴有心肌病和/或骨骼肌无力,亦可表 现为Reye样综合征(可伴DCM)。 • 常见病例发病较晚(2~7岁),表现为单纯 性心肌病,包括DCM和心力衰竭(进行性 ),常伴骨骼肌无力,但无低血糖。 • 少数患儿可发生心脏性猝死,可能由于心律 失常所致。
CDSP发病机制
肉碱
SLC22A5基因突变
有机阳离子 转运体2 (OCTN2) 酰基辅酶A 肉碱棕榈酰 转移酶 1 肉碱 酰基肉碱 线粒体内膜 肉碱-酰基肉碱转位酶 酰基肉碱 辅酶A 肉碱 肉碱棕榈酰 转移酶 2 酰基辅酶A 酰基辅酶 A 合成酶 长链脂肪酸 转运蛋白 脂肪酸 线粒体外膜 细胞膜 脂肪酸 酰基肉碱 细胞外
WPW旁道径路
WPW旁道径路
PRKAG2心脏综合征ECG
基因诊断:PRKAG2突变
• 基因(PRKAG2)突变检测可确 定诊断。迄今为止,已发现11种 PRKAG2基因突变与本病有关, 10种错义突变和1种移码突变。
PRKAG2 基因突变 检测
Danon病
• X连锁显性遗传的溶酶体病,由于位于 染色体Xq24-q25上的LAMP2基因突变 导致溶酶体相关膜蛋白-2(LAMP2) 原发缺陷造成的,不是酶缺陷引起的糖 原贮积症。 • LAMP2缺陷导致自噬过程或自噬空泡 所形成的结构可能对心脏功能障碍和 Danon病的肌肉病例起关键作用。
原发性肉碱缺乏症临床和基因突变特点及1例产前诊断研究
原发性肉碱缺乏症临床和基因突变特点及1例产前诊断研究崔冬;胡宇慧;唐根;温鹏强;沈丹;廖建湘;陈淑丽【摘要】目的探讨原发性肉碱缺乏症的临床特点、基因突变及产前基因诊断.方法回顾分析8例原发性肉碱缺乏症患儿的临床资料、基因突变分析结果,以及1例患儿母亲再次妊娠羊水细胞产前基因诊断结果.结果 6例男性、2例女性患儿,发病年龄5个月~3岁,以呕吐、腹泻、抽搐、意识障碍等就诊.血浆游离肉碱均降低(0.67~4.184μmol/L),血红蛋白均偏低(67~110 g/L).6例患儿存在不同程度肝功能和心肌酶异常,6例血氨升高,2例血糖降低.心脏彩超示心肌病4例.心电图异常2例.SLC22A5基因共检出6种突变,分别为c.760C>T(p.Arg254X)、c.1400C>G(p.Ser467Cys)c.844dupC(p.R282PfsX10)、IVS2+1G>T、c.3G>T(p.Met1Ile)、c.338G>A(p.Cys113Tyr).1例患儿染色体微阵列分析显示5q23.3q31.3区域存在大片段杂合性缺失.1例患儿母亲再次妊娠18周时的羊水细胞检出c.760C>T杂合突变,提示胎儿为携带者,出生后外周血SLC22A5基因存在一个c.760C>T杂合突变位点,血浆游离肉碱浓度无异常.除1例患儿猝死外,其余7例经左卡尼汀治疗有效,随访中.结论原发性肉碱缺乏症患儿起病急,心肌、肝脏损伤尤为突出,左卡尼汀治疗效果肯定.SLC22A5基因分析可作为确诊和产前诊断的依据.【期刊名称】《临床儿科杂志》【年(卷),期】2019(037)006【总页数】5页(P449-453)【关键词】原发性肉碱缺乏症;心肌病;游离肉碱;SLC22A5基因;左卡尼汀【作者】崔冬;胡宇慧;唐根;温鹏强;沈丹;廖建湘;陈淑丽【作者单位】汕头大学医学院附属深圳市儿童医院儿科研究所广东深圳 518038;汕头大学医学院附属深圳市儿童医院遗传代谢专科广东深圳 518038;汕头大学医学院附属深圳市儿童医院儿科研究所广东深圳 518038;汕头大学医学院附属深圳市儿童医院儿科研究所广东深圳 518038;汕头大学医学院附属深圳市儿童医院检验科广东深圳 518038;汕头大学医学院附属深圳市儿童医院遗传代谢专科广东深圳 518038;汕头大学医学院附属深圳市儿童医院检验科广东深圳 518038【正文语种】中文原发性肉碱缺乏症(primary carnitine deficiency,PCD,MIM212140)是一种线粒体β氧化障碍性疾病,属常染色体隐性遗传,是SLC22A5基因突变所致肉碱转运蛋白OCTN2功能缺陷。
脂质沉积病MicrosoftPowerPoint演示文稿

意义突变、剪切突变、插入或缺失突变。国外报道的常见突变是c.136C>T(p.P46S)。
第14页/共28页
三、诊断依据
• 1.骨骼肌受累表现:肌无力、易疲劳、肌张力减退、肌痛等症状。 • 2.多脏器受累的表现:肝脏肿大、扩张性或肥厚性心肌病、Rye综合征样发作。 • 3.血清学检查:示低血糖、高血氨和高乳酸血症等代谢性紊乱。 • 4.肌肉病理:可见肌纤维内大量脂肪沉积。 • 5.血酰基肉碱分析:示游离肉碱(<5~10umol/L,正常25~50umoL/L,国内文献采用的
LMS的病因分型
• 晚发型多酰基辅酶A脱氢缺陷(multiple acyl coenzyme A dehydrogenation deficiency ,MADD,即戊二酸尿症Ⅱ型 glutaric aciduria typeⅡ,GA II)]、
• 原发性系统性肉碱缺乏(primary earnitine deficiency,PCD)、
第9页/共28页
全身性肉毒碱缺乏症一例.
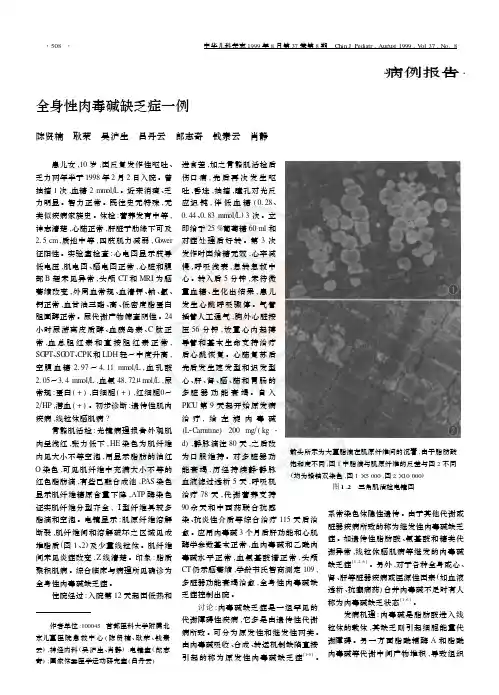
箭头所示为大量脂滴在肌原纤维间的沉着,由于脂肪酸饱和度不同,图1中脂滴与肌原纤维的反差与图2不同(均为铅铀双染色,图1×5000,图2×10000)图1、2 三角肌活检电镜图作者单位:100045首都医科大学附属北京儿童医院急救中心(陈贤楠、耿荣、钱素云),神经内科(吴沪生、肖静),电镜室(郎志奇);国家体委医学运动研究室(吕丹云)・病例报告・全身性肉毒碱缺乏症一例陈贤楠 耿荣 吴沪生 吕丹云 郎志奇 钱素云 肖静 患儿女,10岁,因反复发作性呕吐、乏力两年半于1998年2月2日入院。
曾抽搐1次,血糖2mm ol ΠL 。
近来消瘦、乏力明显。
智力正常。
既往史无特殊,无类似疾病家族史。
体检:营养发育中等,神志清楚,心肺正常,肝脏于肋缘下可及215cm ,质地中等,四肢肌力减弱,G ower征阳性。
实验室检查:心电图显示肢导低电压,肌电图、脑电图正常,心脏和腹部B 超未见异常,头颅CT 和MRI 为脑萎缩改变,外周血常规、血清钾、钠、氯、钙正常,血甘油三酯、高、低密度脂蛋白胆固醇正常。
尿代谢产物筛查阴性。
24小时尿游离皮质醇、血胰岛素、C 肽正常,血总胆红素和直接胆红素正常,SG PT 、SG OT 、CPK 和LDH 轻~中度升高,空腹血糖2197~4111mm ol ΠL ,血乳酸2105~314mm ol ΠL ,血氨48172μm ol ΠL ,尿常规:蛋白(+),白细胞(+),红细胞0~2ΠHP ,潜血(+)。
初步诊断:遗传性肌肉疾病,线粒体脑肌病?骨骼肌活检:光镜病理报告外观肌肉呈浅红,张力低下,HE 染色为肌纤维内见大小不等空泡,用显示脂肪的油红O 染色,可见肌纤维中充满大小不等的红色脂肪滴,有些已融合成池,PAS 染色显示肌纤维糖原含量下降,ATP 酶染色证实肌纤维分型齐全,Ⅰ型纤维具较多脂滴和空泡。
电镜显示:肌原纤维溶解断裂,肌纤维间和溶解破坏之区域见成堆脂质(图1、2)及少量线粒体。
尿素循环障碍继发肉碱缺乏症1例

射性 , 为 胃内容物 , 胆 汁及 咖啡 样物 , 中等 , 腹 胀 、 均 无 量 无 腹 泻 。系孕 2产 2 。生产史 正 常 , 长发育 、 力正 常 , 生 智 否认 毒物 接触史及 误 服药 物史 。其 兄 4岁 时 因 “ 吐 、 神差 ” 呕 精 2次 住 院。于第 2次 住 院 时 因 广 泛 脑 水 肿 死 亡 。入 院 查 体 : 重 体
是 尿素循环 中的关键 酶之一 , 催化 鸟氨酸和 氨 甲酰磷 酸合成瓜 氨酸。其 中 O C缺陷 ( T 高氨 血症 Ⅱ型 , T D) 占半数 。O C OC 约 T
腹软 , 脾 无 肿 大 , 经 系 统 检 查 (一) 肝 神 。脑 脊 液 检 查 : 力 压 5 4 ̄/ i, m n 常规 、 生化 及 c反应蛋 白( R ) 常 , 养 (一) 单 CP正 培 ,
பைடு நூலகம்
病 例报 告 ・
尿 素 循 环 障 碍 继 发 肉碱 缺 乏 症 1 例
赵彦 黄乐 杨斌
【 关键词 】 尿素循环 障碍 ; 肉碱缺乏症 【 中图分类号 】 R76 4 【 文献标识码 】 A
【 章编号 】 1 2 7 8(0 1 1 — 59 0 文 0 — 36 21)6 25 — 2 0
l . g身长 9 m, 3 5k , 1c 上部量/ 下部量 15 1 指 间距 9 m, 围 .: , 0c 头 4 . m。嗜睡 , 8 5e 精神反应 极差 , 特殊 面容 , 无 颈软 , 心肺 (一) ,
移酶 ( T ) 精 氨酰琥珀酸合成 酶 ( S 、 氨酰 琥珀酸 裂解 酶 OC 、 A )精 (L、 A ) 精氨酸 酶 ( R 、 - A G) N 乙酰 谷氨 酸合 成 酶 ( A S 。O C N G ) T
原发性免疫缺陷病 (Primary immunodeficiencies)
机体免疫系统
特 异性
细胞免疫
体液免疫
非特异性
吞噬系统
补体 系统
T细胞
B细胞
MC/M⊙单核/巨噬细胞
PMN中性粒细胞
补 体
趋化、吞噬、杀菌
细胞因子 亚群失衡 免疫球蛋白
B细胞量减少
放大 吞噬
IL IFN TFN IgG IgM IgA IgD IgE
小儿非特异性免疫( Non-specific immunity)
原发性免疫缺陷病PID 与 继发性免疫缺陷病SID 的区别(Difference)
单基因缺失、功能受损 严重、不可逆(Beyond retrieve)、终身性(For life)、需免疫重建
(Immune reconstitution therapy)方可恢复正常。
发病早、程度重、并发 肿瘤(Tumour)和自身免 疫性疾病(Autoimmune disease)机会多。
原发性免疫缺陷病的分类(Classify)
⑵细胞免疫缺陷病 (10%) (cellular immunity deficiency) 先天性胸腺发育不全(DiGeorge 综合征)
伴核苷磷酸化酶(Adenosine deaminase)缺乏的免疫缺 陷症 ⑶联合免疫缺陷病 (20%) (combined immunity deficiency)
(2%)
诊 断 篇
免疫缺陷病的诊断思路(Diagnose approach)
是否有免疫缺陷?
加强临
原发性或继发性?(Primary or secondary 床) 思维 持续性或暂时性?(durative or transient) 能力!
免疫系统缺陷的部位与程度?(Place or
肉碱-酰基肉碱移位酶缺乏症研究进展

肉碱-酰基肉碱移位酶缺乏症研究进展发表时间:2018-09-03T14:00:26.850Z 来源:《医药前沿》2018年8月第24期作者:范歆张强[导读] 肉碱-酰基肉碱移位酶缺乏症是一种罕见的脂肪酸代谢障碍疾病,病情进展快,死亡率高。
(广西壮族自治区妇幼保健院遗传代谢中心实验室广西南宁 530000)【摘要】肉碱-酰基肉碱移位酶缺乏症是一种罕见的脂肪酸代谢障碍疾病,病情进展快,死亡率高。
通过临床特点及血酰基肉碱谱分析及尿有机酸分析,进一步通过基因诊断、酶活性分析可确诊。
治疗原则避免空腹时间过长,高碳水化合物、低脂饮食,补充甘油三酯等。
【关键词】脂肪酸代谢;肉碱酰基肉碱移位酶【中图分类号】R596 【文献标识码】A 【文章编号】2095-1752(2018)24-0015-03 肉碱-酰基肉碱移位酶缺乏症(Carnitine-acylcarnitine Translocase Deficiency, CACT Deficiency, OMIM 212138)是由于肉碱-酰基肉碱移位酶缺陷,导致长链酰基肉碱不能进入线粒体内膜参与β氧化导致的一系列能量代谢障碍,累及心脏、肝脏、骨骼肌等重要器官[1]。
随着串联质谱遗传代谢病筛查技术的发展,对该病的筛查和诊断提供有力的支持。
本文将该病的发病机制、临床表现、实验室检查、分子病因以及治疗等方面作一综述。
1.CACT的概述CACT缺乏症为罕见的常染色体隐性遗传,该病最早在1992年被报道,相关致病基因在1997年被确认[2-3]。
文献报道国外发病率在0.2~1.8/10万,我国的发病率不详[4],浙江省对180万新生儿筛查的数据总结中,未确诊本病患者[5];湖南省约15万新生儿筛查资料中,确诊2例,发病率约为1/76895[6];香港发病率约为1/60000[7]。
绝大部分已报道的病例预后不良,约82%的患者于新生儿期发病,该病主要累及大脑、心脏、骨骼肌等,主要表现为抽搐、昏迷、心率失常和肌无力等,病情进展快,死亡率高。
吴秉宪故事:“立法”的奇迹,医学的悲剧
所谓高血氨症,是人体由于基因缺陷,没办法将蛋白质分解产生的氨排出体外,使血液中氨的含量过高,导致脑部受损。因此,高血氨患者要严格控制蛋白质的摄入。被常人视为优质蛋白质来源的肉、蛋、奶及豆制品,都成了高血氨患者的毒药。(高血氨症是 苯丙酮尿症 的一种。)
24天罕见病“立法”
为了治病,吴秉宪必须进行饮食控制,还需要吃药。然而,因为这种病的患者人数太少,不要说研发,就连引进这类药物都被认为是赔钱的事。因此,在美国确诊的秉宪回到台湾就面临治疗中断的困境。
陈莉茵不知道,一直被当成是维生素补充剂的肉碱,其实是真正延续她儿子生命的灵药。也没有人告诉他们,这个肉碱是不能停的,因此当吴秉宪把这个“无关紧要”的肉碱停了一星期后,他的生命就定格在了21岁。
同为病人,理应得到同样的医学关注,不应以人数多少来决定对医学研究的投入。这是陈莉茵选择把儿子误诊真相公诸于众的目的,也是吴秉宪为罕见病群体做出的最后贡献。
这也是对患者和家人们的提醒,不要迷信权威,有疑问时,一定要及时找医生探讨,不要在治疗上走弯路。
一个身患罕见病的孩子,以自己的生命为动力,推动了台湾《罕见疾病防治及药物法》“立法”,却最终以自己的生命为代价,揭示了罕见病研究的欠缺和落后。
吴秉宪是一个台湾的男孩,生于1984年,死于2005年,年仅21岁。从出生起,吴秉宪的身体就一直很虚弱。4岁时,一场感冒让他陷入昏迷,也让医生发现他心室肥大、血氨过高。他的母亲陈莉茵想知道儿子究竟生了什么病,可当时台湾在遗传疾病方面的研究几乎为零。于是,为了儿子,她举债携子赴美,求助于当时遗传病学权威,耶鲁大学附属医院的杰勒德•沃克雷(Gerard Vockley)医生。在那里,4岁的小秉宪被确诊为高血氨症,一种发病率极低的罕见病。
新生儿游离肉碱偏低的原因是什么【母婴健康常识】
新生儿游离肉碱偏低的原因是什么
文章导读
新生儿游离肉碱偏低问题是需要家长重视的,因为出现这种现象,那么可能说明是宝宝缺乏肉碱营养缺失问题引起,还有氨基酸或者是脂肪代谢障碍,都可能会引起这种状况。
一、肉碱缺乏症是一种与细胞线粒体有关的并非罕见的疾病.在正常情况下人体内肉碱储存量约20克并通过摄食体内合成肾脏及重吸收途径维持动态平衡.当摄取不足合成减少或肾脏再吸收障碍时就可能发生肉碱缺乏症.原发性肉碱缺乏症属于遗传性疾病较为少见.
继发性肉碱缺乏症比较常见.
二、肉碱缺乏症的主要发病诱因为:
1.肉碱摄取不足.肉碱主要存在于动物蛋白中绝对素食长期静脉营养及精神性食欲不振
是体内肉碱不足的重要原因.
2.肝硬化患者因体内肉碱合成功能下降以及肾脏对肉碱再吸收障碍也可使体内肉碱缺乏.。
中国第一批罕见病目录
原发性遗传性肌张力不全
Primary Hereditary Dystonia
96
原发性轻链型淀粉样变
Primary Light Chain Amyloidosis
97
进行性家族性肝内胆汁淤积症
Progressive Familial Intrahepatic Cholestasis
98
进行性肌营养不良
18
瓜氨酸血症
Citrullinemia
19
先天性肾上腺发育不良
Congenital Adrenal Hypoplasia
20
先天性高胰岛素性低血糖血症
Congenital Hyperinsulinemic Hypoglycemia
21
先天性肌无力综合征
Congenital Myasthenic Syndrome
55
特发性肺纤维化
Idiopathic Pulmonary Fibrosis
56
IgG4相关性疾病
IgG4 related Disease
57
先天性胆汁酸合成障碍
Inborn Errors of Bile Acid Synthesis
58
异戊酸血症
Isovaleric Acidemia
59
卡尔曼综合征
68
马凡综合征
Marfan Syndrome
69
McCune-Albrigh综合征
McCune-Albright Syndrome
70
中链酰基辅酶A脱氢酶缺乏症
Medium Chain Acyl-CoA Dehydrogenase Deficiency
71
甲基丙二酸血症
出生缺陷疾病 分类
出生缺陷是指婴儿在出生时或出生后不久发现的身体结构或功能上的异常。
出生缺陷可以分为多种类型,以下是一些常见的分类方式:
1.根据病因分类:
-遗传性出生缺陷:由基因突变或染色体异常引起的出生缺陷,如唐氏综合症、爱德华氏综合症等。
-非遗传性出生缺陷:由环境因素引起的出生缺陷,如孕期感染、药物暴露、营养不良等。
2.根据部位分类:
-神经管畸形:如脊柱裂、脑膜膨出等。
-面部畸形:如唇裂、腭裂、面骨畸形等。
-心血管畸形:如室间隔缺损、动脉导管未闭等。
-骨骼系统畸形:如多指、多趾、脊柱侧弯等。
-泌尿系统畸形:如尿道下裂、肾盂积水等。
3.根据严重程度分类:
-严重出生缺陷:影响生命或功能的出生缺陷,如神经管畸形、先天性心脏病等。
-轻度出生缺陷:影响外观或轻微功能的出生缺陷,如唇裂、多指等。
需要注意的是,出生缺陷的分类并不是绝对的,有些出生缺陷可能同时属于多种分类。