
脊肌萎缩症SMA的临床、发病机制、诊断及治疗
▪ 出生时身高体重均正常,随后生长发育较正常儿缓慢。 ▪ 肌张力低下,肌无力以四肢近端肌群受累为主,躯干肌亦无力。患儿吸吮及吞咽力弱,
哭声低微,呼吸浅,可出现胸廓反常活动。翻身及抬头困难。腱反射消失。触诊可发 ▪ 出现生四后肢第肌一萎年缩的,生但长常曲被线皮低下于脂正肪常掩,盖身。材10矮%小病。例可有关节畸形或挛缩。
▪ 约95%的患者在出生后18个月内死于呼吸衰竭。
分类 根据起病年龄和病变程度可大致分为4型:
SSMMAA--ⅠⅠ型型
SMA-Ⅱ型
SMA-Ⅲ型
SMA-Ⅳ型 其他类型SMA
▪ 发病较SMA-Ⅰ型稍迟,通常于1岁内起病,极少于1~2岁起病。发病率与SMA-Ⅰ型 ▪ 约相1似/3。病例在宫内发病,其母亲可注意到胎动变弱。
,此几乎均见于男性患者。半数患者早期可见肌束颤动。弓形足亦可见到。腱反射减 弱或消失。 ▪ 出生后第一年的生长曲线低于正常,身材矮小。
▪ 本型预后良好,尤其是女性患者。生存期通常能达到成年,许多患者能有正常寿命。 表现较严重病例往往为男性患者。
分类 根据起病年龄和病变程度可大致分为4型:
SSMMAA--ⅠⅠ型型
SMN基因在一条染色体上具有两个拷贝,二者间有5个碱基的差别,在端粒侧称SMNt (SMN1),着丝粒侧称SMNc(SMN2)。
SMN1: 选择性剪接生成90%的全长转录产物,另外10%缺少5号外
显子. SMN1基因是运动神经元生存的关键基因。
SMN2:全长转录产物仅占20%-30%。 外显子7中840C(SMN1)→T(SMN2)的差异,使SMN2 mRNA中外
SMA-Ⅱ型
SMA-Ⅲ型
SMA-Ⅳ型 其他类型SMA
▪ 统称成年型SMA。发病年龄为15~60岁,多见于35岁左右。 ▪ 约1/3病例在宫内发病,其母亲可注意到胎动变弱。 ▪ 起病和进展均较隐袭,但亦有呈进行性加重或相对静止的病例报道。发病率小于 ▪ 出0.生5/时10身万高。体重均正常,随后生长发育较正常儿缓慢。
▪ 本型具有相对良性的病程,多数可活到儿童期,个别活到成年。
分类 根据起病年龄和病变程度可大致分为4型:
SSMMAA--ⅠⅠ型型
SMA-Ⅱ型
SMA-Ⅲ型
SMA-Ⅳ型 其他类型SMA
▪ 一般于幼儿期至青春期起病,而多数于5岁前起病。 ▪ 约1/3病例在宫内发病,其母亲可注意到胎动变弱。
▪ 起病隐袭,表现为进行性肢体近端肌无力和萎缩。早期大腿及髋部肌无力较显著,行 ▪ 出走生呈时鸭身步高,体登重梯均困正难常,,逐随渐后累生及长肩发胛育带较及正上常肢儿肌缓群慢。。约1/4病例伴发腓肠肌假性肥大
▪▪出约生1/后3病第例一呈年常的染生色长体曲显线性低遗于传正,常表,现身为材近矮端小肌。无力,进展速度稍快,约5年后丧失跑 步能力。尚有常染色体隐性遗传类型,则一般表现更加良性病程。
分类 根据起病年龄和病变程度可大致分为4型:
SSMMAA--ⅠⅠ型型
SMA-Ⅱ型
SMA-Ⅲ型
SMA-Ⅳ型 其他类型SMA
▪ 约1/3病例在宫内发病,其母亲可注意到胎动变弱。 ▪ 出生时身高体重均正常,随后生长发育较正常儿缓慢。 ▪ 出生后第一年的生长曲线低于正常,身材矮小。
PART TWO
SMA的遗传基础
SMA
SMA候选基因
SMA
SMA候选基因定位于染色体5q11.2-q13.3,长约500kb的区域内:
1. 致病基因:运动神经元生存(SMN)基因,SMN1; 2. 修饰基因:神经元凋亡抑制蛋白(NAIP)基因;
其群体发病率为1/6000~1/10000,携带者频率为1/40-1/60,是婴 儿期最常见的致死性遗传病。
分类 根据起病年龄和病变程度可大致分为4型:
SMA-Ⅰ型
SMA-Ⅱ型
SMA-Ⅲ型
SMA-Ⅳ型 其他类型SMA
▪ 最常见和最严重的一型,约50%的患者属于Ⅰ型,其中约1/3病例在宫内发病,胎动 ▪ 约变1弱/3。病半例数在在宫出内生发1病个,月其内母起亲病可,注均意在到5胎个动月变内弱发。病。发病率约为1/10000出生婴儿,
SMA
脊髓性肌萎缩症的介绍
baby诺安
PART ONE
疾病简介
脊髓性肌萎缩症
spinal muscular atrophy ,SMA
概述
脊髓性肌萎缩是以脊髓前角细胞为主的变性,导致患者近端肌肉对 称性、进行性萎缩和无力,最终导致呼吸衰竭甚至死亡的一类疾病。
通常自手的小肌肉开始,蔓延至整个上肢和下肢,反射消失,感觉 障碍不出现,面肌和眼肌不受累。
编码转录因子TF11H亚单位p44(BTF2p44)/H4F5基因; 运动神经元生存(SMN)基因,SMN2。
SMN
运动神经元生存(survival motor neuron,SMN)基因,全长约20kb,含9个外显子(1, 2a/2b,3-8),其转录产物约1.7kb,编码294个氨基酸。SMN蛋白尤其在远动神经元中高 水平表达,从胚胎期、出生早期至成年期其表达量进行性下降,但脊髓前角运动神经元内的 表达是稳定的。该蛋白具有促进胞质内剪接复合体形成/胞核内小核糖蛋白生物合成及前mRNA剪接等多种功能。
▪▪出婴生儿时早身期高生体长重正均常正,常但,6个随月后以生后长运发动育发较育正迟常缓儿,缓能慢独。0%患儿10岁以前仍具行走能力。多数病例表现严重肢体 近端肌无力,下肢重于上肢,而呼吸肌、吞咽肌一般不受累。有1/3病例面肌受累。
▪ 出50生%后以第上一病年例的可生见长舌曲肌线及低其于他正肌常肉,纤身颤材。矮腱小反。射减弱或消失。
显子7被剪接掉,SMN2蛋白缺少一块正常的蛋白,SMN2基因无法独自提 供足够的维持人体运动神经元生存所必需的全功能SMN蛋白。大约5%10%的正常人同源缺失SMN2基因,SMN2基因不是远动神经元生存必需的。
PART Three
SMA发病机理
SMN1基因缺陷 →蛋白表现不足 →运动神经元功能障碍 →肌肉萎缩/无力
1. SMN基因突变
98.6%SMA患者中存在SMN1第7、8号外显子的纯合缺失或仅7号外显子的 同源缺失,另1.4%患者有SMN1的小缺失或点突变。
青少年成人脊髓性肌萎缩症临床诊疗指南

青少年成人脊髓性肌萎缩症临床诊疗指南青少年成人脊髓性肌萎缩症临床诊疗指南引言青少年成人脊髓性肌萎缩症(Spinal Muscular Atrophy, SMA)是一种常见的神经肌肉疾病,主要由致病基因SMN1缺失或突变引起。
随着遗传学研究和诊断技术的进步,对SMA的诊断和治疗也有了显著的进展。
本篇文章旨在提供一份针对青少年成人患者的SMA临床诊疗指南,以帮助医生规范诊疗流程,提高患者的生活质量和生存率。
1. 诊断1.1 临床特征SMA的临床表现可以分为三个亚型:Ⅰ型婴儿起病型、Ⅱ型婴幼儿型和Ⅲ型儿童起病型。
青少年成人型(Ⅳ型或Ⅴ型)起病年龄普遍在15岁以上。
主要临床特征包括肌无力、肌肉萎缩、运动功能下降和呼吸功能障碍等。
1.2 分子遗传学检测SMA的确诊需要基于分子遗传学检测结果,主要检测SMN1基因的缺失或突变。
可以通过基因测序、荧光PCR或MLPA等技术进行检测。
2. 治疗2.1 对症支持治疗针对SMA患者的肌无力和肌肉萎缩等症状,可以通过物理治疗、康复训练和辅助设备来提高生活质量。
日常护理和饮食管理也是重要的支持治疗手段。
2.2 药物治疗2.2.1 奥飞霉素(Nusinersen)奥飞霉素是一种经过修饰的寡核苷酸药物,可以提高SMN蛋白的表达。
目前已经获得了SMA的治疗批准。
该药物需通过腰椎脊髓穿刺的方式进行给药。
2.2.2 AducanumabAducanumab是一种单克隆抗体药物,可以结合β-淀粉样蛋白,用于治疗与智力障碍相关的SMA。
2.3 呼吸支持治疗随着病情的进展,SMA患者的呼吸功能往往会受到影响。
呼吸支持治疗包括无创通气、气管切开和肺移植等。
及时进行呼吸功能评估,根据具体情况选择适当的治疗方式。
2.4 管理疾病并发症SMA患者易发生多种并发症,如压疮、脆弱性骨折和吞咽功能障碍等。
提供综合管理以及定期进行康复评估,可有助于防止并处理这些并发症。
3. 随访和护理3.1 定期随访SMA患者需要定期随访,以评估病情进展和调整治疗方案。
2022脊髓性肌萎缩症疾病(SMA)修正治疗进展(全文)
2022脊髓性肌萎缩症疾病(SMA)修正治疗进展(全文)脊髓性肌萎缩症(SMA)是一种由于运动神经元存活基因1(SMNl)纯合缺失/突变,导致无法产生功能性SMN蛋白的神经肌肉疾病。
作为起源于中枢神经系统的疾病,SMA不仅累及脊髓前角α-运动神经元,导致进行性、对称性肌无力和肌萎缩,还可累及延髓运动神经元,引起吞咽功能障碍,进而影响呼吸、营养等多个生理过程。
随着疾病进展,SMA可引起骨骼、呼吸、消化和心血管等多个系统异常卬。
近年来,多种疾病修正治疗(DMT)药物,已被证实可有效改善SMA患者躯体的运动功能,然而对于呼吸与吞咽功能的治疗管理尚缺乏足够的认识,本文整理了SMA呼吸和吞咽方面的最新进展情况,以供读者了解。
(一)警惕SMA呼吸系统并发症,重视早期呼吸管理SMA常累及呼吸系统,呼吸衰竭是SMA患儿最常见致死原因SMA对呼吸系统的影响取决于SMA的类型和肌肉功能丧失的严重程度,大多数SMA1型患儿在出生后第一年就会出现呼吸功能恶化的并发症,需要各种治疗来支持气道清除和通气。
自然病史研究表明,100%年龄大于12个月的SMA1型患儿由于呼吸衰竭需要营养、联合营养或通气支持。
61%的SMA1型患儿在出生后第一年需要≥1次插管⑵。
日本一项回顾性研究显示,分别有52%和13%的2型和3型SMA患者需要无创正压通气(NPPV)⑶。
SMA特征性的呼吸系统病理生理改变主要为肋间肌无力、胸廓变形以及肺容量和通气能力降低,导致低通气、咳嗽减弱、痰液堵塞、反流与误吸、以及反复呼吸道感染等一系列呼吸问题⑷,最终因肺炎、肺不张及呼吸衰竭导致死亡。
在SMA累及的多系统损害和并发症中,呼吸系统问题是导致SMA患儿死亡最主要的原因。
呼吸管理对SMA患者至关重要,其策略已由被动治疗转变为早期主动治疗⑷良好的呼吸道管理可以提高SMA患儿的舒适度,降低插管率、重症监护病房住院率以及病死率。
《脊髓性肌萎缩症呼吸管理专家共识(2022版)》中强调,合理有效的呼吸管理策略对稳定SMA患者的呼吸功能,降低呼吸系统相关并发症的发生率与疾病死亡率均有重要意义。
SMA

SMA脊肌萎缩症(Spinal Muscular Atrophy,SMA)系指一类由于下运动神经元变性导致的进行性骨骼肌无力和萎缩的一组疾病, 是第二个最常见的常染色体隐性遗传疾病,仅次于囊性纤维变,是婴幼儿死亡的首要原因。
其隐性致病基因携带者在全球不同人种中为1/35~1/50,发病率为1/6000~1/10000。
SMA至今仍无有效的治疗方法,患者生活质量低下,存活时间有限,给社会和家庭带来沉重的经济负担和精神创伤,所以对该病进行基因诊断、产前基因诊断及治疗措施具有非常重要的意义。
一、致病基因1)SMN1基因第7外显子的缺失突变为SMA的主要病因,SMA致病基因是位于5号染色体长臂1区3带(5ql3)的运动神经元存活基因 (survival motor neuron,SMN),于1995年由Lefebvre等发现。
它全长20kp,含8个外显子,在1条染色体上有2种拷贝,在端粒侧称SMN1,着丝粒侧称SMN2,两者间有5个碱基对的差别。
SMN1编码全长的SMN转录产物(fl-SMN),而SMN2编码生成大量跳跃外显子7的选择性转录产物(SMNΔ7)和少量fl-SMN。
fl-SMN编码1个包含294个氨基酸,分子量为38kD的蛋白,称为SMN蛋白。
SMN蛋白几乎表达于各种体细胞组织的细胞质和细胞核中,尤其在脊髓的运动神经元中特别高。
具体机制不详研究发现运动神经元中SMN蛋白的表达量在各年龄段是稳定的,而其他组织器官中SMN蛋白量随年龄增长而下降,这表明运动神经元的生存及其功能的发挥严格依赖于高水平SMN蛋白的表达。
SMN蛋白在中枢神经系统主要分布在细胞质中,在骨骼肌主要分布在细胞核中,在基因的转录和剪接中具有重要作用。
SMA就是由于功能性的SMN蛋白表达减少从而引起脊髓前角运动神经元细胞变性,最终导致肌肉萎缩和瘫痪的。
95%的SMA存在SMN1基因的纯合缺失, 5%患者存在SMN1点突变。
几乎所有的SMA患者fl-SMN蛋白降低,患者症状的严重程度和细胞内SMN蛋白水平有良好的相关性。
脊髓性肌萎缩的类型

脊髓性肌萎缩的类型引言脊髓性肌萎缩(Spinal Muscular Atrophy,SMA)是一种常见的遗传性疾病,主要侵犯脊髓前角神经元,导致肌肉无力和进行性肌萎缩。
由于不同的基因缺陷,SMA可分为多个亚型,每个亚型具有不同的临床表现和预后。
1. SMA I型(Werdnig-Hoffmann病)简介SMA I型是SMA的最严重类型,也被称为Werdnig-Hoffmann病。
这种类型的患者生下来就表现出肌无力和肌肉萎缩,通常在6个月内发生呼吸困难。
大部分患者在2岁前死亡,这是由于脊髓前角神经元的严重损害导致了呼吸和吞咽功能的丧失。
症状和体征•肌无力:婴儿无法坐起、抬头或转身的能力,无法爬行或站立。
娴卓运动如握笔、抓取物体等也受影响。
•呼吸困难:由于呼吸肌无力,患者常常出现呼吸困难,可能需要辅助通气或机械通气支持。
预后SMA I型的预后比较差,大多数患者在幼年时期死亡。
然而,随着新药的出现,如有剪接调节剂涨福林(nusinersen)的引入,患者的预后正在得到改善。
2. SMA II型简介SMA II型通常被称为青少年期起病的SMA。
与SMA I型相比,SMA II型的发病年龄较晚,生存期也相对较长。
患者通常可以成人,但仍受到严重的运动功能损害。
症状和体征•运动功能受限:患者可以坐起、但无法行走,需要轮椅或其他装置进行移动。
精细运动也受到影响,例如握笔、用餐等。
•呼吸问题:部分患者可能需要辅助通气,尤其是在夜间或有感染的情况下。
预后SMA II型的预后相对较好,患者通常可以成年并维持较长的生存期。
然而,肌无力和肌肉萎缩仍然会对生活质量产生不利影响。
3. SMA III型(Kugelberg-Welander病)简介SMA III型是一种较为轻度的SMA类型,也被称为Kugelberg-Welander病。
与SMA I和SMA II型相比,SMA III型的症状和疾病进展较为缓慢。
症状和体征•逐渐出现的运动障碍:患者在儿童或青少年期出现肌无力和运动障碍,但通常能够自主行走。
《脊髓性肌萎缩症临床实践指南》PPT课件

社会参与障碍
脊髓性肌萎缩症患者由于身体功 能受限和心理问题,往往难以正 常参与社会活动和工作学习,导 致社会参与障碍。
03 治疗原则与方法选择
药物治疗策略及效果评价
药物选择
推荐使用诺西那生钠等反义寡核苷酸类药物,以及利司扑兰等基因 修饰类药物进行治疗。
社会组织参与
鼓励社会组织参与脊髓性肌 萎缩症的康复工作,提供资 金、技术和人力支持,共同 推动康复事业的发展。
06 总结回顾与展望未来发展 趋势
关键知识点总结回顾
脊髓性肌萎缩症概述
脊髓性肌萎缩症(SMA)是一种常染色体隐性遗传病,主 要表现为进行性肌无力和肌萎缩,严重影响患者生活质量 。
诊断标准与流程
肌肉活检
通过取少量肌肉组织进行病理学检查,可以明确 肌肉萎缩的原因和程度。
影像学检查
如X线、CT、MRI等,可以观察骨骼和肌肉结构的 改变,辅助评估病情严重程度。
患者生活质量影响因素分析
身体功能受限
脊髓性肌萎缩症导致患者身体功 能受限,如行走、跑步等日常活 动受限,严重影响患者的生活质 量。
心理健康问题
社区支持服务
建立社区支持服务网络,为患者提供康复指导、心理支持 、社交活动等多元化服务,帮助患者更好地融入社会。
长期随访管理
建立长期随访管理制度,对患者进行定期随访和评估,及 时发现并处理并发症和问题,确保患者的健康和安全。
05 康复训练和辅助器具应用
康复训练方法介绍及效果评价
运动疗法
通过主动或被动运动,增强肌肉力量,改善关节活动度,提高平衡和 协调能力。
《脊髓性肌萎缩症临床实践指南》
SMA脊髓性肌营养不良
名称:Spinal Muscular Atophy, SMA。
脊髓性肌营养不良简介:SMA是一组脊髓前角细胞变性所致、对称性肌无力和肌萎缩为特征的致死性常染色体隐性遗传病。
发病率为新生活婴的1/6000-1/10000,基因携带者频率为1/40~1/60致病机制:约95%的SMA患者都可以诊断出SMN1基因有大片段缺失的情形发生(至少包括整段exon 7 甚至 exon 8)。
其中大部分SMA type I患者的SMN1基因发生了同合子缺失突变(homozygous deletion);许多SMA type II患者其一套SMN基因发生缺失突变,另一套SMN基因发生转换(conversion, SMN1基因转变成SMN2基因);SMA type III的患者,其两套SMN1基因可能都转变成SMN2基因。
至于少数未发现SMN基因大片段缺失或转换的SMA患者,则可能在SMN基因上发生一些小突变而致病。
由此可知,藉由DNA分子诊断技术来检测SMN1基因的拷贝数,可以作为诊断是否为SMA患者或带因者的一项重要依据。
临床症状:SMA根据临床症状的差异可分为ⅠⅡⅢ三种类型。
Ⅰ型即婴儿型SMA,为最严重的类型。
于出生或生后6个月内发病,所有患儿都不能自动坐稳大部分于两年内死于呼吸系统感染和呼吸衰竭; Ⅱ型即中间型SMA,常于出生6个月以后才发病, 患儿能自动坐稳,但不能自动站立和行走。
可活至青春期甚至更长,一般大于4岁, Ⅲ型又称少年型SMA,常于2岁后开始出现症状,患者常能做稳且可自动站立和行走,但跑、跳及爬功能均较差,呼吸功能受损不一,可存活至40岁。
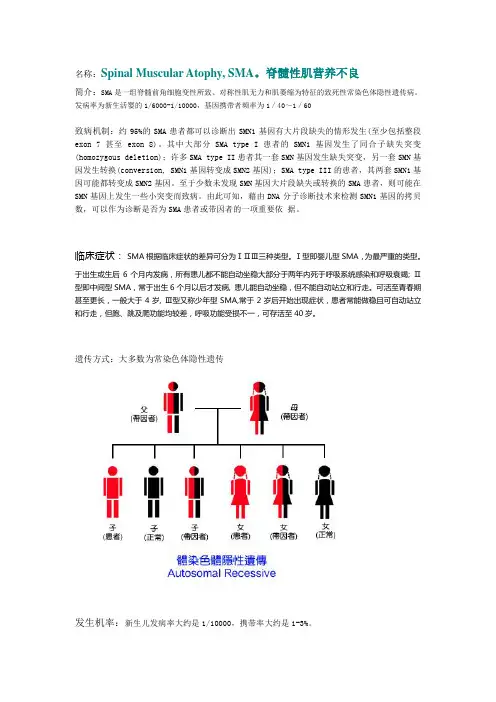
遗传方式:大多数为常染色体隐性遗传发生机率:新生儿发病率大约是1/10000,携带率大约是1-3%。
基因位置:5号染色体5q11.2-13.3区域检验方法:1 MLPA分析 SMN1基因exon7, exon8区域是否发生缺失突变2测序局限性:1.少数SMA带因者其2套的SMN1基因皆位于同一条染色体上,而另一条则无SMN1基因,此种状况会导致检测结果呈现伪阴性(检验结果为非携带者,但实际为携带者2.少数SMA携带者的突变属于SMN1基因内的突变(intragenic mutations),此突变类型无法利用此方式检测。
脊髓性肌萎缩症临床实践指南
脊髓性肌萎缩症临床实践指南脊髓性肌萎缩症临床实践指南引言:脊髓性肌萎缩症(Spinal Muscular Atrophy,简称SMA)是一种常见的遗传性神经系统疾病,特征是运动神经元的丧失导致肌肉弱化和萎缩。
SMA是由一个缺乏或异常表达蛋白质SMN1(survival motor neuron 1)基因引起的。
本文将介绍脊髓性肌萎缩症的一般概述、临床特征、诊断和治疗方面的指南。
一、一般概述:脊髓性肌萎缩症是一种常见的儿童期神经系统疾病,在全球范围内的发病率约为1/6000-1/10000。
疾病主要影响儿童,尤其是婴儿和幼儿,但也会在成人中出现。
该疾病通过遗传方式传递,主要有4个亚型:SMA类型I、SMA类型II、SMA类型III和SMA类型IV。
SMA类型I是最严重的亚型,通常在婴儿期出现严重的肌无力和肌肉松弛。
SMA类型II在幼儿期出现,患者能坐但不能站立或行走。
SMA类型III和SMA类型IV在儿童期或成年期出现,患者能行走但存在不同程度的肌肉无力。
二、临床特征:脊髓性肌萎缩症的临床特征主要与运动神经元的丧失有关。
患者常出现骨骼肌无力和运动障碍。
初期症状通常是婴幼儿的运动发育延迟,如不能抬头、不能翻身等。
随着疾病的进展,肌肉弱化和萎缩将导致运动功能受限,如不能坐立、不能行走等。
三、诊断:脊髓性肌萎缩症的诊断主要依据患者的临床表现、肌肉病理改变和SMN1基因异常。
临床表现是最常见的诊断依据,如肌肉无力、肌肉痉挛和运动功能障碍。
肌肉病理改变通常通过肌肉活检进行,特征是神经元丧失和肌纤维变性。
最后,SMN1基因异常通常通过基因检测来诊断,常见的异常是SMN1基因缺失或基因重排。
四、治疗:目前尚无治愈脊髓性肌萎缩症的方法,但有一些治疗手段可以减轻疾病症状和延缓其进展。
物理疗法是必不可少的治疗手段之一,如物理训练、按摩和理疗等。
药物治疗方面,目前批准使用的药物有纳武平(nusinersen)和曲美曲全(onasemnogene abeparvovec)。
SMA
SMA脊髓性肌萎缩症(Spinal Muscular Atrophy 缩写:SMA)是指一组遗传性的神经性肌肉疾病。
各型都会对控制随意肌运动的叫作运动神经元的神经细胞构成影响。
SMA会造成位于脑底和脊髓的下级运动神经元分裂,从而使其无法发出肌肉进行正常活动所依赖的化学及电信号。
SMA主要影响患者的近端肌,即最靠近人体躯干部的肌肉。
控制胃、肠和膀胱等器官运动的非随意肌不会受到影响。
Ⅰ型和一些Ⅱ型患者可能还会伴有一种叫作肌纤维自发性收缩的异常舌部颤动。
SMA患者的听觉及视力正常,并且有正常的感官、情感和智力活动。
而且研究者还发现,患有SMA的孩子通常都比较聪明。
当基因有缺陷时,它们就无法正常地制造细胞活动所必需的蛋白质。
而当某一种蛋白质缺乏、太多、太少或是因为某种原因而无法正常工作的时候,一系列具有破坏性的后果就可能随之而产生。
就SMA而言,蛋白的这种异常性会使运动神经元无法发挥其正常的功能,并进一步导致运动神经元和肌肉的退化。
(最近的基因研究发现,运动神经元的死亡也许是因为缺少一种或几种蛋白,或者是它们不能完全发挥其功能而导致的。
)SMA是一种常染色体隐性遗传疾病,这就意味着患者的父母肯定都是致病基因的携带者。
当孩子从父母双方各获得一个这样的基因后,他就会感染上SMA。
尽管父母双方都是携带者,但是生下患病孩子的机率只有25%。
请看图示。
作为最普遍的遗传性疾病之一,任何年龄、种族和性别的人都有可能患上此病。
在每6000名新生儿中就会有1名患有此病,两岁前确诊的患儿中半数也都会很快夭折。
Ⅰ型SMA也被称作沃德尼格·霍夫曼病(Werdnig-Hoffmann Disease)。
此病通常在孩子半岁前(多数在3个月前)可以得到诊断。
此外在孕期的最后几个月中也可能会有胎动减少的情况发生。
通常患有此型病的孩子无法抬头,吞咽困难,有些唾液分泌会出现障碍,肋间肌和附属呼吸肌也较弱。
由于用横隔膜呼吸,胸部会出现凹陷的症状。
脊肌萎缩症
SMAⅡ型(中间型),通常在出生后6~18个 月发病,患儿可独坐,但不能无扶助站立, 其生存时间依赖于呼吸肌受累麻痹的程度。
SMAⅢ型(慢性型),多于出生18个月后发 病,多数仅表现有肌力弱,可以保持独立行 走,病情进展缓慢,可活至成年。
另外,同时也可检测SMN基因上下游附近的8个区
域及位于其他染色体上的22个对照区。
5.其他检测方法
应用PCR限制性内切酶方法,进行SMN基因外显子 7、8的缺失检测,可快速诊断儿童型SMA。此外 PCR-SSCP分析、单体型连锁分析法也是诊断SMA 的有效方法,三者联合使用可相互验证,互为补 充,提高产前基因诊断的准确率。
多数SMA Ⅰ患者的基因型为图中1或2所示的 缺失纯合子,SMA Ⅱ 、Ⅲ的基因型为图中3 或4的纯合子或双重杂合子。无症状SMA基因 携带者,只有一个SMN1拷贝,同时带有0-4 个SMN2拷贝。
临床特征
主要为躯干及四肢肌肉无力、肌张力低。肌 无力呈对称性,下肢明显重于上肢,远端重 于近端。腱反射减弱到消失,面部肌肉不受 累。肌跳不明显。深浅感觉正常,无智能及 括约肌障碍。
SMAⅣ型(成年型),一般于30岁以后发病, 其寿命和运动能力可正常,一般为良性过程。
实验室诊断
一般实验室检查
1.血清肌酸磷酸激酶(CK)测定
血清CK是该病常用的辅助诊断指标。Ⅰ型患者此项 指标趋于正常,但其他类型的患者会有一定程度的 升高。
2.电生理检查
包括神经传导速度(NCV)和肌电图(EMG)的检测 电生理检查NCV示运动传导速度可减慢,在Ⅰ型减慢, 而其他类型正常;感觉传导速度正常。
脊髓性肌肉萎缩的病因治疗与预防
脊髓性肌肉萎缩的病因治疗与预防脊髓肌萎缩(SMA)是指一种由脊髓前角细胞变性引起的肌无力和肌萎缩的疾病。
一半在出生后一个月内生病,男女发病率相等。
SMA-Ⅱ型发病较SMA-Ⅱ型稍迟,通常于1岁内起病,极少于1~2岁间起病。
Ⅱ~Ⅱ类型属于常染色体隐性遗传病,是婴儿期最常见的致死性遗传病。
Ⅱ常染色体隐性、显性和X不同的遗传方式,如连锁隐性。
一、脊髓性肌肉萎缩Ⅰ型又称Werdnig-Hoffmann疾病。
在宫内疾病中,母亲可以注意到胎儿运动减弱。
出生后不久,肌肉张力较低,肌肉无力主要受四肢近端肌肉群的影响,躯干肌肉无力。
儿童吮吸和吞咽能力较弱,哭声较低,呼吸较浅,可出现胸部异常活动。
翻身和抬头都很困难。
肌腱反射消失了。
触摸诊断可以发现四肢肌肉萎缩,但经常被皮下脂肪覆盖。
眼球运动正常。
括约肌功能正常。
舌肌萎缩和束颤,关节畸形或挛缩。
这种类型的预后很差。
大多数死于出生后18个月。
二、脊髓肌萎缩Ⅰ型脊髓性肌萎缩比脊髓性肌萎缩更发病Ⅱ类型稍晚,通常在1岁以内发病,很少在1~2岁以下发病。
脊髓肌萎缩的发病率Ⅱ类型相似。
婴儿早期生长正常,但6个月后运动发育迟缓。
虽然他们可以坐着,但他们没有达到正常水平。
超过1/3的儿童不能行走。
20%~40%孩子们在10岁之前仍然有行走能力。
大多数病例表现为严重的肢体近端肌无力,下肢比上肢更重,呼吸肌和吞咽肌一般不受影响。
面部肌肉受累。
舌肌和其他肌肉颤抖。
肌腱反射减弱或消失。
这种类型有一个相对良性的过程,大多数可以活到儿童,有些可以活到成年。
三、脊髓肌肉萎缩Ⅰ型1、又称Kugelberg-Welander疾病。
它通常发生在幼儿期到青春期,而且大多数发生在5岁之前。
疾病的隐性攻击表现为进行性肢体近端肌无力和萎缩。
早期大腿和髋部肌无力明显,导致患儿行走鸭步,爬梯困难,逐渐累及肩胛带和上肢肌肉。
脑神经支配的肌肉群通常不受影响,但面部肌肉和软腭肌和软腭肌无力。
眼外肌正常。
大约四分之一的病例伴有腓肠肌假性肥大,这在男性患者中几乎很常见。