
多发性肌炎皮肌炎合并肺间质病变的临床特征和预后
a1.Up—
of intercellular adhesion
molecule—l(ICAM-1).
endothelial leucocyte adhesion
molecule-1(ELAM-1)and class
endothelial cells Exp by
11
MHC molecules against
patients with PM/DM were
・555・
of interstitial lung disease
Байду номын сангаас
The clinical data of 1 07
of 107 patients had
analyzed
retrospectively.Results①Twenty—eight
out
PM/
c∞es.Arthritis Rheum,2008.58:521—531.
(收稿日期:2008-06-12)
12】Pan几Thumboo
J,Boey ML.Primary and secondary pulmonary
(本文编辑:胡志彬)
多发性肌炎/皮肌炎合并肺间质病变的临床特征和预后
高惠英温鸿雁李小峰张莉芸茹晋丽 李芳
计学意义。
disease,ILD),它是PM/DM及其他结缔组织病主要的死亡原 因之一旧。本研究是通过比较PM/DM合并ILD的临床特征 和预后,以提高对PM/DM合并ILD的认识,利于早期诊断及
治疗。 1资料与方法
2.2临床表现:28例合并ILD和79例无ILD的比较,合并 ILD临床表现为关节炎或关节痛、发热、干咳气促、呼吸困
于无1LD(P<0.05 o⑦DM合并ILD患者大多有特异性皮疹,呼吸}f;I难较重(P<0.05),而PM合并ILl)患 者肌痛、肌无力较重(P<0.05 o③合并ILD的红细胞沉降率(ESR)和C反应蛋白(CRP)明显高于无ILl) (P<0.05);DM—ILD组肌酶谱以羟丁酸脱氢酶(HBDH)、天冬氨酸转氨酶(AST)升高为主(Jp≤O.05),PM合 并ILD患者肌酶谱以肌酸激酶(CK)和肌酸激酶同工酶(CK—MB)为主(P<0.05 o④合并ILD的28例PM/ DM患者经治疗,20例病情改善,8例重症7例均为DM合并ILD,5例治疗无效因I型呼吸衰竭死亡(病
The clinical
characteristic GA
and prognosis of interstitial lung
disease associated
with
polymyositis and
0 Hui-.yirig,WEN Hong-yan,LI Xiao-feng ZHA NG Li-yun,RU五凡一li,LI Fang. Department ofRheumawlogy,舭Second Hospital,Shanxi Medical Univers咖Ta/yuan 030001,China dermatomyositis
on
pulmonary artery
antibodies
Ul-ribonucleopmtein.Clin
lmmunol,
早发现、早确诊、早治疗是逆转病情的关键。目前国内外治疗
PHT尚无较成熟的药物和措施,还需开发新型药物,既降低 肺动脉压力,又无明显不良反应,减少PHT的发生率及病死 率。 参考文献
(CCB)、硝酸酯类、酚妥拉明等,又出现了新一代血管扩张剂
如依前列醇和环前列腺素类似物、特异性的V型磷酸二酯酶 抑制剂如两地那非。另外还有内皮素受体拈抗剂如波生坦 等。本文中l例患者于确诊后行激素及传统的扩血管药物和 西地那非治疗,尚未联合免疫抑制剂治疗时,病情进展快,于 治疗后10 d死于全心衰竭;16例患者联合应用激素、环磷酰 胺及两地那非,其中2例病情较重、控制欠佳,于2。3年后死 于右心衰竭,余患者病情平稳。另有18例患者应用激素及传 统扩血管药物或两地那非治疗,3例患者联合应用激素、吗替 麦考酚酯和两地那非。治疗效果均较好,病情平稳。提示我们
high.
【Key words】Dermatomyositis;hIlg disease,interstitial;Prognosis
多发性肌炎(polymyositis,PM),皮肌炎(dermatomyositis,
DM)是一种以侵犯骨骼肌为主的系统性自身免疫性疾病。然 而,它可累及全身多个系统和脏器,常见有呼吸系统受累,发 生率高达45%-6l%,尤其可见于肺间质病变(interstitial
【摘要】目的研究多发性肌炎(PM)和皮肌炎(DM)合并肺间质病变(ILD)的临床特点和预后。方
法回顾性分析107例PM/DM患者的临床资料,包括首发症状、临床表现、实验室检查、影像学资料、治
疗及预后。结果107例PM/DM患者合并ILD有28例,ILD发生率为26.2%。①合并ILD的首发症状为 关节炎或关节痛者高于无ILD(P<0.05);合并ILD临床表现为关节炎或关节痛、发热、干咳气促者明显高
・554・
史堡匝星痘堂盘查2螋玺8旦箜13鲞筮8塑£Mn I丛£H型丛,△女牲匹2Q螋,y尘:13,盟Q:g
hypertension in 338-342. systemic lupus erythematoaua.Lupus,2000,9:
指征,尤其是急性患者同。目前降低肺动脉压力的扩血管药物 除传统的血管紧张素转化酶抑制剂(ACEI)类、钙拮抗剂
【1】Li
EK,Tam LS.Pulmonary hypertension in systemic lupus
1999,1 16:174—180.
『61林晖莉,黄子扬,林玲.系统性红斑狼疮并肺动脉高压的研究
进展.心血管病学进展,2004,25:480--483. 【7】Jais x,Launay D,Yaiei A,et a1.Immunosuppressive therapy in
lung
(ADM)有2例,PM合并ILl)有11例。 2.1首发症状:28例合并ILD和79例无ILD比较,合并ILD
首发症状为皮疹者低于无ILD(P<O.05),为关节炎或关节痛 者高于无ILD(P<0.05)。发热、皮炎和(或)肌炎、干咳、气促、 呼吸困难、雷诺现象、吞咽困难/eL水呛咳在两组差异均无统
死率占PM/DM合并ILD患者的17.9%)。结论①首发症状为关节炎或关节痛,临床表现有关节炎或者
关节痛、发热以及ESR和CRP高者易合并ILD;有特异性皮疹、AST升高的DM易合并ILl);肌酶以CK
和CK—MB升高为主的PM易合并ILD。②DM合并ILD病情进展凶险,病死率高,预后不良。 【关键词】皮肌炎;肺疾病,间质性;预后
【3】Kasparian A,Flows A,Gialafos E,et a1.P咀ynaud's phenomenon
is correlated witII elevated systolic pulmonary arterial pressure in patients witlI systemic lupus
DM related ILD.and its frequency rate was 26.2%.Arthritis as the first symptom had a higher presenting rate in patients with ILD than in patients with non—ILD.Arthritis.dry cough and short of breath occurred more frequent in patients with ILD than those in patients with non-ILl).(固Characteristic skin rashes and severe dyspnea presented in patients with DM一1LD.and there was SeriOUS myalgia and muscle weakness in patients with PM-ILD.⑧The ESR and CRP in patients with ILD were higher than those in patients with non—ILD. MOre DM—IID patients had high HBDH and AST than those in PM—ILD.High CK and CK—MB were more frequent in PM—ILD than in DM—ILD.(少In 28 patients with PM/DM—ILD,20 had improved after treatment. The 7 of 8 severe cases had DM—ILD in which 5 died of respiratory failure(death rate was 17.9%in PM/
斑)、肌痛、肌无力、吞咽困难,饮水呛咳等在两组差异无统计
学意义。
17例DM—ILD和11例PM—ILD的比较,DM—ILD组患者 大多有特异性皮疹:向阳性紫红斑和Gottron征(P<O.05),与 PM—ILD组相比呼吸困难较重(P<0.05),肌痛、肌无力较轻
(P<O.05),尤其又出现吞咽困难,饮水呛咳症状。9例呼吸困 难中有7例重症均为DM—ILD,其中无肌病的皮肌炎(ADM) 有1例,均为进行性呼吸困难,有低氧血症和血氧饱和度的下 降。
DOI:10.3760/ema,j.issn.1007-7480.2009.08.014 作者单位:030001太原,山西医科大学第二医院风湿免疫科
万方数据
生堡匝遑垣堂苤麦至Q鲤堡.墨旦筮13鲞箜S塑£h迪』丛业堡垒丛,△坠艇匹2Q螋,里丛:!互塑Q:g
【Abstract】Objective To study the clinical characteristics and prognosis (ILD)associated with polymyositis(PM)and dermatomyosifis(DM).Methods
多发性肌炎皮肌炎合并肺间质性肺炎的诊治

多发性肌炎皮肌炎合并肺间质性肺炎的诊治多发性肌炎(DM)和皮肌炎(PM)是一组自身免疫性疾病,主要特征是肌肉无力和皮肤损伤。
DM和PM有时会合并肺间质性肺炎(ILD),这是一种由肺泡、肺间质和肺小血管的炎症导致肺功能损伤的疾病。
对于DM/PM合并ILD的治疗,早期的诊断和治疗是非常重要的,这有助于预防肺功能衰竭和死亡。
因此,一个早期的诊断和治疗计划应该尽早制定。
诊断合并ILD的DM/PM患者通常表现为进行性呼吸困难,干咳和疲劳。
临床检查发现肺部啰音可以提示ILD的存在。
此外,一些患者可能会出现FVC(强制肺活量)和DLCO(弥散系数)的降低。
高分辨率CT扫描也是诊断ILD的重要方法。
治疗早期的治疗对于合并ILD的DM/PM患者是至关重要的。
治疗目的是减少炎症和控制肌肉无力,同时保护肺功能。
以下是一些治疗方法:1.类固醇类固醇是治疗DM/PM和ILD的第一选择药物。
在治疗开始时,通常采用高剂量类固醇治疗,如泼尼松。
治疗期间,应密切监测病情和副作用。
2.其他免疫抑制剂如果类固醇治疗无效或有副作用,可以尝试其他免疫抑制剂来控制炎症。
这些药物包括环磷酰胺、甲氨蝶呤和他克莫司等。
3.免疫球蛋白免疫球蛋白是治疗DM/PM和ILD的有效方法之一。
免疫球蛋白可以减少体内抗体含量,从而减少免疫系统的攻击。
许多患者反应良好。
4.其它支持性治疗针对ILD的支持性治疗包括吸氧和呼吸机治疗。
肺康复和康复治疗也可以帮助恢复肺功能。
总之,DM/PM合并ILD是一种严重的疾病,需要及时诊断和治疗。
对于患者来说,保持良好的生活方式,合理的饮食,适量的运动,可以提高治疗效果和生活质量。
多发性肌炎和皮肌炎诊疗指南
多发性肌炎和皮肌炎诊疗指南第10章多发性肌炎和皮肌炎概述】多发性肌炎(Polymyositis,PM)和皮肌炎(Dermatomyositis,DM)是横纹肌非化脓性炎性肌病。
其临床特点是以肢带肌、颈肌及咽肌等肌组织出现炎症、变性改变,导致对称性肌无力和一定程度的肌萎缩,并可累及多个系统和器官,亦可伴发肿瘤。
PM指无皮肤损害的肌炎,伴皮疹的肌炎称DM。
该病属自身免疫性疾病,发病与病毒感染、免疫异常、遗传及肿瘤等因素有关。
我国PM/DM并不少见,但发病率不清楚。
美国发病率为5/百万人,女性多见,男女比为1:2.本病可发生在任何年龄,呈双峰型,在儿童5~14岁和成人45~60岁各出现一个高峰。
1975年XXX和XXX将PM/DM分为五类:①原发性多肌炎(PM);②原发性皮肌炎(DM);③PM/DM合并肿瘤;④儿童PM或DM;⑤PM或DM伴发其它结缔组织病(重叠综合征)。
1982年Witaker在此分类基础上增加了两类,即包涵体肌炎和其它(结节性、局灶性及眶周性肌炎,嗜酸性肌炎,肉芽肿性肌炎和增殖性肌炎)。
临床表现】本病在成人发病隐匿,儿童发病较急。
急性熏染可为其先驱表现或发病的病因。
早期病症为近端肌无力或皮疹,全身不适、发热、乏力、体重降落等。
1.肌肉本病累及横纹肌,以肢体近端肌群无力为其临床特点,常呈对称性损害,早期可有肌肉肿胀、压痛,晚期出现肌萎缩。
多数患者无远端肌受累。
1)肌无力:简直一切患者均出现分歧程度的肌无力。
肌无力可忽然发生,并延续进展数周到数月以上,受累肌肉的部位分歧出现分歧的临床表现。
肩带肌及上肢近端肌无力:上肢不克不及平举、上举,不克不及梳头、穿衣;骨盆带肌及大腿肌无力:抬腿不克不及或困难,不克不及上车、上楼,坐下或下蹲后起立困难;颈屈肌受累:平卧抬头困难,头常呈后仰;喉部肌肉无力形成发音困难,声哑等;咽、食管上端横纹肌受累引起吞咽困难,饮水发生呛咳、液体从鼻孔流出;食管下段和小肠蠕动减弱与扩张可引起反酸、食道炎、咽下困难、上腹胀痛和接收停滞等,这些病症同进行性系统性硬化症的消化道受累类似;胸腔肌和膈肌受累出现呼吸表浅、呼吸困难,并引起急性呼吸功用不全。
幼年皮肌炎和多发性肌炎合并肺间质病变临床、影像学特点

表达意义研究[J]. 中国妇幼健康研究, 2018, 29(10): 1260-1263.[5] 李海宁, 龚爱红, 郭珊珊, 等. HE4与CA125联检在上皮性卵巢癌中的诊断价值[J]. 宁夏医学杂志, 2018, 40(8): 745-747.[6] 索红燕, 孔为民. 《国际妇产科联盟(FIGO)2018癌症报告: 卵巢上皮性癌、输卵管癌和腹膜癌指南》解读[J]. 中国临床医生杂志, 2019, 47(8): 905-907.[7] 关宁, 崔晓利, 张丰韬. 外周血TAP联合血清HE4和CA125在卵巢癌筛查中的应用[J]. 贵州医药, 2019, 43(6): 963-965.[8] 徐欣然, 王鑫, 张虹, 等. 上皮性卵巢癌血清Smac表达的临床意义[J]. 国际妇产科学杂志, 2017, 44(6): 699-702.[9] 林评樱, 吴媛, 李钟辉.CA125与HE4检测在卵巢癌诊断及病情监测中的应用价值[J]. 临床医学工程, 2019, 26(6): 787-788.[10] 黄静. 血清CA125、HE4和YKL-40联合检测对卵巢恶性肿瘤的诊断价值[J]. 中国医刊, 2014, 49(2): 69-70.[11] 齐燕蓉, 丁亚. 肿瘤标志物癌胚抗原和糖类抗原125检测在卵巢癌诊断与治疗中的意义[J]. 中国医刊, 2020, 55(2): 167-170. [12] 汪振文, 高海彦, 张会玲. 血清HE4和CA125联合检测在卵巢肿瘤中的诊断价值探讨[J]. 甘肃医药, 2015, 6(1): 48-49.[13] 黄斌.HE4联合CA125对早期卵巢癌的诊断价值研究[J]. 实用癌症杂志, 2016, 31(5): 720-722.[14] 张照阳. 联合检测HE4和CA125在卵巢癌中的诊断价值[J]. 中国现代医药杂志, 2019, 21(5): 84-85.(收稿日期:2020-05-27;修回日期:2021-02-01)(本文编辑:杨倩)幼年皮肌炎和多发性肌炎合并肺间质病变临床、影像学特点侯俊1,闫淯淳2,吴凤岐1,周志轩1,许瑛杰1,苏改秀1,朱佳1,袁新宇2,赖建铭1*(1. 首都儿科研究所附属儿童医院风湿免疫科,北京 100020;2. 首都儿科研究所附属儿童医院放射科,北京 100020)摘 要:目的 分析幼年皮肌炎和多发性肌炎(juvenile dermatomyositis and polymyositis,JDM-PM)临床特点,以提高对JDM-PM合并肺间质病变(interstitial lung disease,ILD)的认识。
多发性肌炎和皮肌炎

其他治疗:部分患者 曾试用抗疟药、环孢素A、 免疫球蛋白静脉冲击、 血浆置换等治疗,均取 得一定疗效。
血清阴性脊柱关节病
强直性脊柱炎
强直性脊柱炎是一种慢性,
进行性炎性疾病,主要侵犯 骶髂关节、脊柱骨突、脊柱 旁软组织及外周关节,并可 伴发关节外表现。
未定型脊柱关节病
未定型脊柱关节病是一
多发性肌炎/皮肌炎目前仍采用Bohan和Peter1975年 提出的诊断标准。其内容如下: 1、对称性、进行性近端肌无力。 2、肌活检示肌肉出现坏死、再生、炎症等变 化,可伴有肌束膜的萎缩。 3、血清肌酶谱升高。 4、肌电图出现下述肌源性损害:1)低幅、短时 限、多相波运动单位电位;2)纤颤、正锐波 和插入活动增加;3)自发性高频率放电。 5、皮肤改变:包括Gottron征、向阳性紫红斑、暴 露部位的皮疹等。
多发性肌炎 / 皮肌炎的基本 病理改变是炎细胞浸润、肌纤 维变性和/或坏死、肌细胞再生、 纤维化和肌萎缩。 T 淋巴细胞 和 B 淋巴细胞浸润是本病的特 征性变化。皮肤病变主要是小 血管周围炎症,皮肤和皮下组 织均有炎细胞浸润。另外,本 病的肌肉改变往往呈灶性分布, 肌纤维粗细不均是本病的又一 病理特征。
多发性肌炎和皮肌炎
张学武
多发性肌炎和皮肌炎 均为自身免疫性炎性肌病, 临床主要表现为四肢对称 性肌无力,皮肌炎尚伴有 特征性皮疹。
多发性肌炎和皮肌炎 常累及多种脏器,出现关 节炎、肺间质纤维化、胸 膜炎、吞咽困难、心肌炎、 肾损害及神经系统病变。
多发性肌炎和皮肌炎的 治疗强调早期应用糖皮质激 素,重症患者或激素疗效不 佳者可加用免疫抑制剂。
骶髂关节炎病变程度分级
0级:正常
1级:可疑 2级:轻度骶髂关节炎:局限性侵蚀、硬
多发性肌炎合并间质性肺疾病的临床特征及影响因素研究
3郾 870
2郾 578
0郾 091
2郾 921
3郾 829
0郾 577 4郾 652 3郾 433 0郾 291
P值
0郾 025 0郾 013
0郾 000
0郾 009
0郾 928
0郾 005
0郾 000
0郾 448 0郾 031 0郾 064 0郾 590
·1704·
2郾 2 摇 影像学检查结果:HRCT 检查合并组表现为条索影 26 例,磨玻璃样阴影 25 例,斑片影 17 例,网格状影 12 例,云絮状 影 6 例,蜂窝状影 4 例。 未合并组有病例可见斑片影、条索 影、磨玻璃样阴影等,但不满足 ILD 诊断标准。 2郾 3 摇 Logistic 逐步回归分析:多因素非条件 Logistic 逐步回归 分析显示年龄、发热、干咳、关节痛、抗 Jo-1 抗体是 PM 合并 ILD 的影响因素。 见表 2。
4郾 308
5郾 537
0郾 154
0郾 059
0郾 045
6郾 375
7郾 808
5郾 046
P值 组别
0郾 590
0郾 007
0郾 031
发热 关节炎 例数
[例(% )] [例(% )]
CK (U / L)
0郾 038
0郾 019
0郾 695
0郾 808
ESR
WBC
ALBGLOB来自( mm / h) ( x依s,伊109 / L)( x依s,g / L) ( g / L)
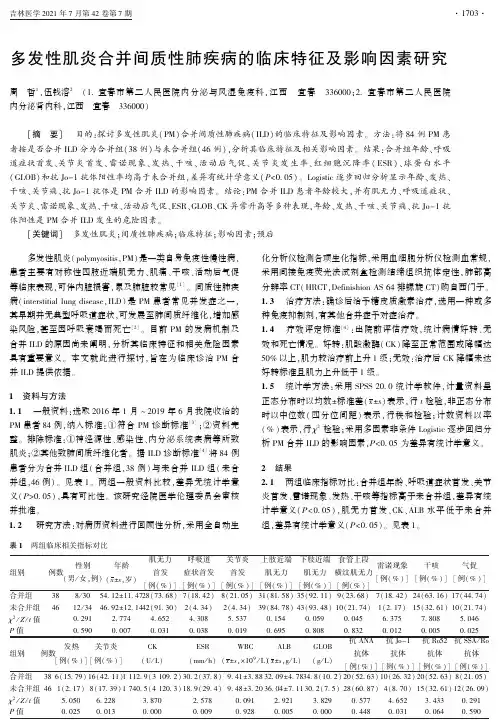
2摇 结果 2郾 1 摇 两组临床指标对比:合并组年龄、呼吸道症状首发、关节 炎首发、雷诺现象、发热、干咳等指标高于未合并组,差异有统 计学意义( P<0郾 05) ,肌无力首发、CK、ALB 水平低于未合并 组,差异有统计学意义( P<0郾 05) 。 见表 1。
1例MDA5阳性皮肌炎合并间质性肺炎患者的护理体会袁娜娜
1例MDA5阳性皮肌炎合并间质性肺炎患者的护理体会袁娜娜发布时间:2023-05-17T09:50:20.776Z 来源:《护理前沿》2023年08期作者:袁娜娜[导读] 1例MDA5阳性皮肌炎合并间质性肺炎患者护理经验分享陆军军医大学第一附属医院中医与风湿免疫科重庆市沙坪坝区 400038摘要:1例MDA5阳性皮肌炎合并间质性肺炎患者护理经验分享,皮肌炎可引起多系统损害,以呼吸系统损害最常见,本次分享通过对患者呼吸系统、乏力、饮食、用药等相关护理,使患者树立信心,病情好转出院。
关键词:MDA5阳性皮肌炎;间质性肺炎;护理皮肌炎(DM)是一种以肌肉和皮肤损害为主要表现的系统性炎症疾病,间质性肺疾病(ILD)是皮肌炎常见并发症,是以弥漫性肺实质、肺泡炎和间质纤维化为基本病理改变,以活动性呼吸困难、胸部X线检查示:弥漫阴影、限制性通气障碍、弥散功能降低和低氧血症为临床表现不同类疾病群构成临床病理实体总称。
抗MDA5阳性皮肌炎是特发性炎症性肌病中一种特殊类型[1],极易并发快速进展性间质性肺病(RPILD),定义为呼吸道症状在1-3个月内进行性加重、出现呼吸困难和低氧血症,CT提示新发肺间质病变或肺间质病变较前加重的间质性疾病。
抗MDA5抗体做为一种DM特异性抗体,有一定种族差异,报道显示亚裔成人DM患者中,抗MDA5抗体阳性率达20-50%。
该病核心致病机制目前尚不清楚,缺乏特异有效治疗手段,是当前风湿病领域临床和基础研究的热点和难点,对于此类处于疾病快速进展期的患者,应降低氧耗,减少感染风险,加强皮肤护理,我科于2022年9月20日收治一例抗MDA5阳性皮肌炎间质性肺炎患者,经积极治疗和护理后,病情好转出院,现将护理体会报告如下:1 病例简介患者男性,50岁,体重59.5kg,身高169cm,2022年9月20日因“咽喉肿痛伴全身乏力、皮肤红斑3+月,发现血糖升高2+月”以“MDA5阳性皮肌炎,肺部感染”收入我科,肌肉疼痛,咳嗽、咳痰、咽喉肿痛,皮肤呈“向阳性皮疹”、关节伸面“Gottron”疹,手指掌面和侧面呈“技工手”表现、颈部、前胸V区,肩背部均可见皮疹、四肢乏力、眍周水肿、阴茎龟头皮肤破溃、骶尾部、双肩皮肤压红、消瘦、近半年体重下降约20+kg。
多发性肌炎的症状表现有哪些
多发性肌炎的症状表现有哪些多发性肌炎系一种以肌无力、肌痛为主要表现的自身免疫性疾病。
主要累及肢带肌、颈项肌、咽喉部肌群,如同时累及皮肤,称皮肌炎。
该病给患者的身心健康造成了很大的危害,因此在日常如果出现多发性肌炎的症状时,还需及早诊治。
多发性肌炎常见的的症状:1、肌肉病变表现为对称性的上下肢近端肌肉逐渐加重的肌无力。
下肢骨盆带肌肉受累时,病人常常上楼困难,需扶梯而行,下蹲后站立或从坐位到立位时,需借助双臂的力量协助,步态缓慢,摇摆不稳,甚至呈鸭步等。
上肢肩胛带肌肉受累,则出现举臂、穿衣和梳头困难。
颈肌受累,病人平卧时头部不能抬离枕头或从平卧位自行坐起,严重者不能翻身,坐立时头不能竖直。
当咽喉肌和食管肌受累时,出现声哑、鼻音、发音含糊和吞咽困难。
呼吸肌受累时,出现呼吸急促、表浅和无力。
但面部和眼部肌肉几乎从不受累,这是与重症肌无力不同之处。
2、皮肤病变皮肤病变可出现在肌肉病变之前或之后,或与肌肉病变同时出现。
皮肌炎的皮疹包括:①向阳性皮疹:出现在双侧的上眼睑,往往伴有水肿。
病变可延及眼眶周围,甚至累及整个颜面。
呈淡紫色或暗紫红色,是多发性肌炎特征性皮疹。
②“高雪”斑丘疹:在掌指关节和近指关节处皮肤有红紫色的魔丘疹,顶面扁平,伴少许脱屑,久后皮肤萎缩,色素减退,是皮肌炎另一特征性皮疹。
③皮肤异色病:在肩背部、颈前部、前胸V形区有弥漫性暗紫红色斑疹,皮肤可呈片状萎缩,并伴有毛细血管扩张、色素沉着和色素减退形成的斑点。
④技工手:在手指伸侧或两边交替出现暗黑色或污后样皮疹,似长期进行油污操作的手。
⑤其他:有指缘皮肤充血、脱屑、粗糙、甲床增厚、甲周红斑及瘢痕等。
3、关节病变多发性肌炎症状有哪些?40%一60%的多发性肌炎和皮肌炎病人可出现关节痛或关节炎,伴有晨僵。
受累的关节有手指、腕、膝、踝、肩。
偶有关节畸形出现;由于肌肉痉挛造成,X 线并不出现骨关节的破坏。
4、肺部病变①肺间质病变:病人有发热、干咳、呼吸困难、肺部少许罗音及X线检查有肺间质病变。
第七章_多发性肌炎和皮肌炎
第七章多发性肌炎和皮肌炎王侠生多发性肌炎(polymyositis, PM)和皮肌炎(dermatomyositis,DM)是一组以特发性炎症性肌病为特征的自身免疫性结缔组织病,前者仅有肌肉病变而无皮肤损害,后者常具特征性皮肤表现,常又称皮肤异色性皮肌炎(poikilodermatomyositis)。
本病较少见,女性发病多于男性,女与男之比约为2:1。
据欧美国家报道,在16岁以下儿童中患病率为1.9/百万,其发病年龄以5~14岁为主,平均年龄6.8岁;在成人,发病年龄以40~60岁为主,其平均发病年龄男性比女性为迟。
本病亦可发生于婴儿。
在我国,近来亦有不少研究报告,似乎表明本病有增多趋势。
【病因与发病机制】尚不清楚,但机体的免疫异常、遗传、血管病变及病毒感染等均可能与发病有关。
可以认为是在具有免疫遗传素质个体中由于各种环境因素的相互作用,最终导致疾病的发生。
(一)免疫学异常许多DM/PM患者均存在循环自身抗体,有些被称为“肌炎特异性自身抗体”(MSAs)。
大多数MSAs是直接针对胞浆抗原,其中较常见的是抗tRNA合成酶抗体,特别是抗histidyl tRNA合成酶抗体(又称抗JO-1),而JO-1产生与HLA-DR3有关。
其他MSAs 还有抗PL-12、抗Mi-2、抗PL-7、抗SRP等。
患者中发现的抗核抗体有抗RNP、抗Ro、抗La、抗着丝点、抗SCL-70、抗PM-1、抗ku等。
在伴发肿瘤的患者血清中测出抗自身肿瘤的补体结合抗体。
约70%患者血清中可测出免疫复合物。
患者骨骼肌血管壁上显示IgG、IgM 及/或C3颗粒状沉积,特别是在儿童皮肌炎患者。
有研究提示PM可能是由于淋巴细胞介导的超敏反应所致,在肌肉内发现大量T淋巴细胞浸润,而血液中抑制性T细胞/细胞毒性T 细胞明显减少。
淋巴细胞刺激试验显示患者的淋巴细胞对肌肉抗原的反应增强,其反应指数与临床活动性相关。
显然,在DM/PM存在不同的异常免疫机制,有发现在非坏死性肌纤维中细胞浸润主要呈现管周性,B细胞多于T细胞,CD4/CD8增高;而在血液中DR细胞及B 细胞(CD20+细胞)增加,而T细胞(CD3+细胞)减少。
【推荐】你知道多发性肌炎的症状都有哪些吗
你知道多发性肌炎的症状都有哪些吗
1、肌肉病变
简直一切病人都累及横纹肌而呈现肌无力景象。
任何部位的肌肉均可发病,但以四肢近端肌肉,颈部屈肌,脊柱旁肌肉,咽部肌肉等劳累最为常见,偶见脸部肌肉劳累。
本病起病多较隐袭,病况大多于数周或数月开展至顶峰,通常病人从感到无力到去医院就诊多为3-6个月;少量是急性或亚急性发作。
病人除有肌无力外,还伴有肌痛和(或)肌肉压痛。
疾病前期,病人跑步、下蹲起立、爬楼登高等感受艰难,今后逐步加重,进而呈现步态不稳,易摔倒,无人帮扶很难自己爬起。
特别是当肩胛带及上肢近端肌肉受损时,病人抬臂艰难,不能举物,乃至开展为不能梳头、穿衣等。
近端肌无力景象初起持续性发展,今后呈自觉减轻和逐步加重替换状况,大概有50%的病人可累及颈部肌群,体现为颈曲肌无力,病人平卧不能昂首。
若咽部肌群受损,可呈现吞咽艰难,语言不清,有的乃至可形成摄入液从鼻孔流出。
若呼吸肌受损无力,可形成呼吸艰难等体现。
病况进一步开展,可由肌无力开展为肌肉萎缩,但在疾病前期,肌无力和肌肉萎缩景象并不平行。
当肌肉萎缩后,肌纤维变性发硬,触之有柔韧感。
约有10%的病人,可呈现肌纤维化,使关节挛缩而影响关节功用。
大都病人有肌痛,可为自觉痛,也可为运动痛或触压痛。
当有广泛性肌炎时,患部肌群肿胀、肌无力和肌痛都较显着。
稀有爆发型肌炎,可致横纹肌溶解,呈现很多肌红蛋白尿,形成肾。
肌炎重点知识点
肌炎是一组以肌肉炎症病变为内在病理的疾病,包含:1、特发性肌炎-多肌炎,皮肌炎,包涵体肌炎2、合并其他系统性疾病的肌炎,合并肿瘤、重叠综合征3、逆转录病毒相关的肌病,如HIV病毒感染一、皮肌炎与多肌炎临床特征及实验室检查1、临床病症及体征:对称性肌无力为本病特点,多累及四肢近端、颈肩带及骨盆带肌肉,造成活动困难。
少数病人有球部受累、呼吸肌无力表现,如吞咽困难、气促和呼吸困难。
当消化道的平滑肌受累时导致食物返流和吞咽困难。
除无力外,可伴肌痛及肌肉压痛,偶有病人只觉肌痛而无肌无力表现,或仅诉疲乏。
局部患者有雷诺现象,出现关节痛和关节炎的病症一般较轻。
DM皮肤的特征表现为皮疹,包含水肿性暗紫红色斑、高雪征、眼睑部及颈胸部和上段躯干的扁平红斑,皮疹也可出现其他部位.指端甲皱毛细血管扩张性红斑也有助于诊断,此病变可使指端变硬、表皮增厚.肌无力多与肌消耗性疾病有关,肌痛与肌紧张常发生于“出疹期〞,此时皮肤表现同时伴见。
儿童型DM的一个特征是皮下钙化多见,该病变可扩散,少数成人也可发觉钙沉着。
PM的临床表现不如DM明显及易于区别。
PM常为隐匿、慢性起病,易疑诊为他病。
少数呈急性或亚急性起病。
典型病例无皮肤表现,无遗传病史,无肌毒性药物或毒素接触史。
病发时间难以确定,因为病人就诊前临床病变已延续数月。
DM/PM局部病人存在肺间质病变,出现咳嗽、咯痰、呼吸困难,听诊可闻及干、湿啰音。
关节病变偶有关节畸形出现。
2、辅助检查血清学检查①血清肌酶增高,以肌酸激酶〔CK〕最敏感,其中又以CK-MM变化为主。
②肌红蛋白测定,70〜80%急性肌炎病人血清肌红蛋白含量增高,比肌酶变化要早。
③尿肌酸排泄增加,活动期24小时尿肌酸在200mg以上。
④自身抗体测定,15〜60%病人ANA阳性,多为斑点型;抗Jo-1特异性较高,约50%PM阳性,常提示肺间质受累。
其他抗体阳性可作为重叠结缔组织病的指征,Sm抗体提示系统性红斑狼疮,SS-A、SS-B提示枯燥综合征,抗着丝点抗体提示Creast综合征,抗Ku、Scl-70提示硬皮病。