
201X年药品注册审评报告
国家食品药品监督管理局《2010年药品注册审批报告》药品注册,是国家食品药品监督管理局依照《药品管理法》的规定,根据药品注册申请人的申请,对拟上市销售药品的安全性、有效性、质量可控性等进行审查,并决定是否同意其申请的审批过程。
在药品研制、生产、流通、使用的全过程监管中,药品注册管理是从源头上对药品安全性和有效性实施监管的重要手段,其根本目的是通过科学评价,保证上市药品安全有效,保障和促进公众健康。
1 2010年药品注册管理的重要举措2010年,药品注册管理工作继续践行科学监管理念,紧紧围绕“质量和效率”这个中心,以风险效益评估和风险管理为核心,坚持“规范审批、公开透明、鼓励创新”的原则,全面推进体制机制改革和法制建设,强化学药品物研究全程监管,进一步推进审评审批公开公平,提高审评审批效率,较好地履行了《药品管理法》赋予的职责。
1.1 完善药品注册管理法规体系一是发布了《药物临床试验伦理审查工作指导原则》,规范和指导伦理委员会的药物临床试验伦理审查工作,加强药物临床试验的质量管理和对受试者的保护,提高药物临床试验伦理审查工作质量。
继续开展《药用原辅材料登记备案管理规定》、《药品标准管理办法》、《药物临床试验生物样本分析实验室管理规定》、《药物Ⅰ期临床试验管理指导原则》、《药物临床试验中严重不良事件报告与监测管理规定》及天然药物注册技术要求等法规和规范性文件的研究起草工作。
二是加快药品研究技术指导原则体系建设。
成立了人用药物注册技术要求国际协调会(ICH)中国研究小组,对国际标准和技术规范进行深入研究。
完成216个国外药品研究指导原则的翻译,其中150个拟转化实施的指导原则已对外征求意见,31个指导原则根据征求意见作了进一步修订,《药物致癌试验必要性的技术指导原则》正式对外发布执行。
这些指导原则的建立,使得我国药品注册审评更加科学、规范,也将指导和促进我国新药研发向国际水平看齐。
1.2 确保药品注册审评科学、公正、公开一是构建了已上市药品、药用辅料、溶出度测定方法等数据库,使药品技术审评建立在科学、量化的基础上。
二是以仿制药为切入点,制定了化学药品仿制药电子申报资料格式,启动了电子申报,提高审评审批效率。
三是通过重大专项专题会、创新品种沟通交流会、专家咨询会议,以及第三方验证、专家票决等方式,保证技术审评工作的科学性和公正性。
四是进一步严格技术审评标准。
对于高风险的疫苗、血液制品,坚持审评原则与国际接轨,严格技术审评,保证此类品种质量;对于需长期使用的新药,增加致癌性试验要求,确保用药安全;严格抗生素品种的立题审查及技术要求。
五是继续加大信息公开力度。
公开审评报告,使申报单位全面了解审评过程和审评决策依据;通过咨询日、开放日、主任信箱、网上信息反馈等多种形式不断加强与社会各界的沟通交流,促进审评工作的公开透明,逐步实现“阳光审评”。
1.3 加强中药、民族药的监管一是会同卫生部、国家民委及国家中医药管理局共同发布了《全国民族医药近期重点工作实施方案(2010-2012年)》,强调要充分发挥民族医药在少数民族地区防病治病中的积极作用,加强对民族药的监督管理,保障民族地区广大人民群众用药安全。
二是会同卫生部、国家中医药管理局等联合发布了《关于加强医疗机构中药制剂管理的意见》,要求发挥医疗机构中药制剂在中医临床诊疗中的积极作用,进一步促进医疗机构中药制剂科学、健康发展。
三是贯彻落实国务院《关于扶持和促进中医药事业发展的若干意见》的要求,开展了中药民族药监管现状调研,进一步厘清促进中医药事业健康发展的思路、步骤和措施。
1.4 加强药品研究过程的监督管理一是加强和完善药品注册现场核查。
各省(区、市)全年累积派出几百个工作组、近3000人次,开展了药品注册现场检查,为药品技术审评工作提供了有力的保障。
通过问卷调查和实地调研,对近几年药品注册现场核查工作进行了总结和分析,细化了现场检查的要点及相关格式要求。
二是开展GLP/GCP认证工作。
2010年,共受理15家药物研发机构的GLP(药物非临床研究质量管理规范)认证申请、48家医疗机构的GCP(药物临床试验质量管理规范)认证申请,派出80个检查组、354人次,对129家机构开展了GLP或GCP认证检查,分别有10家和38家机构通过了GLP和GCP认证。
三是开展药物临床试验电子监管试点。
建立了药物临床试验信息化管理系统,并在天津6家医院开展了药物临床试验电子监管试点。
通过开展临床试验电子监管,规范了药物临床研究行为,提高了临床试验监管效率,有效地解决了临床试验过程监管缺失问题。
四是开展了药品注册申请人管理制度、药物研究机构分级分类管理模式及药品研究监管信息系统建设等专题研究工作,探索药品研究监管的新模式。
2 2010年药品批准生产上市情况2010年,共批准药品注册申请1000件。
其中批准境内药品注册申请886件,批准进口114件。
批准上市药品中,化学药品数量仍居首位,占全年批准上市药品的88.9%,其次为中药,生物制品最少。
与2009年相比较,2010年批准总数量增加26.2%,主要是由于化学药品仿制药批准数量的增加。
表1:2010年批准的药品情况注:1. 表中数据以受理号计,受理号系申请人提出的一件申请事项的编号。
对各申请企业的原料药、制剂、制剂不同规格分别予以编号。
2. 表中新药系根据《药品注册管理办法》规定按照新药管理的药品。
化学药品新药包括化学药品注册分类1-4,中药新药包括中药、天然药物注册分类1-7。
3. 表中化学药品改剂型为化学药品注册分类5,中药改剂型为中药、天然药物注册分类8。
4. 表中化学药品仿制药为化学药品注册分类6,中药仿制药为中药、天然药物注册分类9。
5. 生物制品不进行分类。
图1:2009年与2010年批准的药品对比在886件境内药品注册申请中,化学药品794件,中药80件,生物制品12件。
新药有124件,占14%;改剂型111件,占13%;仿制药651件,占73%。
表2:境内药品化合物(处方)和受理号的对应关系图2:2009年与2010年批准的境内药品对比注:以受理号计。
表3:2010年批准的化学药品新药分布注:“其他”指按《药品注册管理办法》(2005年版)分类申报的一、二、三、四类药品。
虽然总体上批准品种的重复现象有所缓解,但仍有部分品种较为集中。
本年度批准数量超过10个的品种有:氧、注射用头孢美唑钠、注射用头孢地嗪钠、辛伐他汀片。
批准数量占前10位的品种中,抗生素类占了6席,反映近几年药品生产企业仍然对抗生素品种进行了大量的投入。
上述抗生素品种均属于头孢类、沙星类等常规类别,未见新作用类型和新靶点的抗生素。
对已经批准产品按照适应症类别进行分类统计,批准产品适应症前5位的情况如下表:表4:批准药品的适应症上述数据表明,2010年,药物研发活动保持良好有序态势,批准上市药品分布于多个治疗领域,为临床医疗提供了更多的药品和治疗手段。
3 批准药物临床研究情况2010年批准药物临床研究情况如下表:表5:2010年批准药物临床研究情况注:以受理号计。
与2009年相比,2010年批准进入临床研究的化学药品和生物制品均有所增加,批准进入临床研究的药物总数也有所增加。
表6:2009年与2010年批准药物临床研究概况比较注:以受理号计。
2010年,共批准32个全新化合物进入临床研究,批准了158件国际多中心临床研究申请。
批准进入临床试验的药物,既涵盖在我国疾病谱中占重要位置的常见疾病和多发疾病,如肿瘤、心血管病等的治疗药物,也包括了社会影响度高的一些罕见性疾病的治疗药物。
对于符合《药品注册特殊审批管理规定》要求的,按照特殊审批程序开展审评审批,促进药物研究进程。
为保护患者权益,对利伐沙班等无充分研究基础、不符合我国治疗领域用药原则的国际多中心临床试验申请,以及生物素化依达肝素等国外临床研究已出现严重不良反应的临床试验申请,均未批准在中国开展临床试验。
4 批准重要治疗领域品种情况4.1 治疗罕见病的药品原发性肺动脉高压属于罕见病,疾病发展迅速、预后效果差、可选择药品少,国家食品药品监督管理局高度关注国际药品研发进展及治疗措施,2010年批准了西他生坦钠进口上市,批准了可溶性鸟苷酸环化酶(sGC)激动剂和长效非前列素类前列环素受体(IP 受体)激动剂进入临床试验。
有条件批准了甲磺酸伊马替尼片用于隆突性皮肤纤维肉瘤(DFSP)的治疗。
批准了用于治疗特发性肺纤维化新化合物的国际多中心临床试验,为我国患者尽早获得有效的治疗药物提供了可能。
4.2 预防、治疗及诊断用生物制品为贯彻国家血液安全策略,配合卫生部血站血筛试点计划的开展,按照“特殊审评程序”,批准了3个国产及2个进口的乙型肝炎病毒(HBV)丙型肝炎病毒(HCV)人类免疫缺陷病毒(HIV-1)核酸检测试剂盒(PCR-荧光法),为今后血站核酸检测工作的顺利开展打下了良好的基础,为输血“窗口期”防止HBV、HCV和HIV感染提供了保障。
近年来,我国手足口病发病率上升,重症病例和死亡病例也呈现增加趋势,儿童健康受到严重威胁,开展疫苗研制是推进国家健康策略的迫切需要。
2010年,国家食品药品监督管理局启动特殊审批程序,组织和协调多方专家,对国内3家企业申报的肠道病毒71型(EV71)灭活疫苗进行研制指导、审评论证,使研发有序推进,并批准其进入临床试验。
批准谷赖胰岛素注射液进口,为控制糖尿病患者膳食血糖提供了新的治疗手段。
批准了重组人肿瘤坏死因子受体-抗体融合蛋白进口,为中、重度活动性类风湿关节炎患者以及常规治疗无效的重度活动性强直性脊柱炎患者提供了更多的治疗选择。
批准了首家国产聚乙二醇化重组人粒细胞刺激因子注射液生产,用于降低发热性中性粒细胞减少所引起的感染发生率。
该品种上市后,患者由一天一次用药,减为一周一次用药,有利于简化治疗方案,提高用药顺应性。
4.3 治疗HIV感染的药品批准了首家国产拉米夫定片生产。
该药品是《中国艾滋病诊疗指南》中抗病毒治疗方案的一线用药,它的批准,可使国内艾滋病患者获得质量相同而价格低廉的治疗药品。
4.4 治疗肿瘤的药品按照创新药特殊审批程序,采用重大新药创制专项专题审评会形式,对我国自主研发的小分子靶向新药盐酸埃克替尼片进行了技术审评,并批准生产。
批准地拉罗司分散片进口,用于治疗6岁以上β-地中海贫血患者因频繁输血所致慢性铁负载,并将给药方式调整为一天一次,提高临床用药依从性。
批准氟维司群注射液进口,用于“晚期乳腺癌内分泌治疗”,为临床芳香化酶抑制剂内分泌治疗失败人群提供了一种新的治疗选择。
批准多个新剂型药物进行临床研究或生产上市,如地西他赛脂质微球注射液、盐酸米托蒽醌脂质体注射液、盐酸多柔比星脂质体注射液等,提高了肿瘤临床治疗效果。
国家食品药品监督管理总局关于药品注册审评审批若干政策的公告(2015年第230号)
根据《中华⼈民共和国药品管理法》、《国务院关于改⾰药品医疗器械审评审批制度的意见》(国发〔2015〕44号)等有关规定,为解决药品注册申请积压问题,提⾼药品审评审批质量和效率,经国务院同意,实⾏如下药品注册审评审批政策。
现予以公告: ⼀、提⾼仿制药审批标准 仿制药按与原研药质量和疗效⼀致的原则受理和审评审批。
其中,对已在中国境外上市但尚未在境内上市药品的仿制药注册申请,应与原研药进⾏⽣物等效性研究并按国际通⾏技术要求开展临床试验,所使⽤的原研药由企业⾃⾏采购,向国家⾷品药品监督管理总局申请⼀次性进⼝;未能与原研药进⾏对⽐研究的,应按照创新药的技术要求开展研究。
已经受理的仿制药注册申请,实⾏分类处理: (⼀)中国境内已有批准上市原研药,申请注册的仿制药没有达到与原研药质量和疗效⼀致的,不予批准。
(⼆)中国境外已上市但境内没有批准上市原研药,申请仿制药注册的企业可以选择按原规定进⾏审评审批,但在药品批准上市3年内需按照国发〔2015〕44号⽂件规定进⾏质量和疗效⼀致性评价,未通过⼀致性评价的注销药品批准⽂号;企业也可以选择撤回已申报的注册申请,改按与原研药质量和疗效⼀致的标准完善后重新申报。
对上述重新申报的注册申请实⾏优先审评审批,批准上市后免于进⾏质量和疗效⼀致性评价。
对申报上市的仿制药注册申请,⾸先审查药学研究的⼀致性,药学研究未达到要求的,不再对其他研究资料进⾏审查,直接作出不予批准决定。
⼆、规范改良型新药的审评审批 对改变原研药剂型、酸根、碱基和给药途径等的药品注册申请,申请⼈需证明其技术创新性且临床价值与原品种⽐较具有明显优势;⽆法证明具备上述优势的,不予批准。
改变剂型和规格的⼉童⽤药注册申请除外。
三、优化临床试验申请的审评审批 对新药的临床试验申请,实⾏⼀次性批准,不再采取分期申报、分期审评审批的⽅式;审评时重点审查临床试验⽅案的科学性和对安全性风险的控制,保障受试者的安全。
加强临床试验申请前及过程中审评⼈员与申请⼈的沟通交流,及时解决注册申请和临床试验过程中的问题。
我国药品审评审批制度改革情况培训课件

➢鼓励国内临床试验机构参与国际多中心临床试验,符合 要求的试验数据可在注册申请中使用。
➢对创新药临床试验申请,重点审查临床价值和受试者保 护等内容。
➢强化申请人、临床试验机构及伦理委员会保护受试者的 责任。
2/26/2021
我国药品审评审批制度改革情况
2/26/2021
我国药品审评审批制度改革情况
第5页
5、落实申请人主体责任
To enhance legal responsibilities of applicants
✓按照国际通用规则制定注册申请规范。
✓将药品注册申请调整为食品药品监管总局网上集中受理。
✓对于不符合规定条件与相关技术要求的注册申请,由食品 药品监管总局一次性告知申请人需要补充的内容。
一、改革的目标 Reform Goals
提高审评审批质量
建立更加科学、高效的药品审评审批体系。
To improve review and approval quality
解决注册申请积压
To address application backlog
争取2016年底前消化完积压存量,2018年实 现注册申请实现按规定时限审评审批。
第0页
2/26/2021
我国药品审评审批制度改革情况
12 reform measures
二、
改
革
措
施
(12项)
(略)
2/26/2021
我国药品审评审批制度改革情况
第1页
1、提高药品审批标准
To improve approval standards
药品
根据上述原则,调整 药品注册分类。
中国药品审评完成、审评通过及注册申请受理情况分析
中国药品审评完成、审评通过及注册申请受理情况分析一、药品注册申请药品注册,是指国家食品药品监督管理局根据药品注册申请人的申请,依照法定程序,对拟上市销售的药品的安全性、有效性、质量可控性等进行系统评价,并决定是否同意其申请的审批过程。
二、药品注册申请审评审批现状1、药品注册申请审评审批相关政策法规新药研发是激发药品产业发展的重要源动力,国家陆续出台了系列药品审评审批制度的改革政策以鼓励药物创新,尤其新版《药品管理法》强调药品全生命周期管理,将研制与注册独立成为专章,建立上市许可持有人制度,极大强化了新药研发环节。
2、审评审批完成情况《2021-2027年中国药品行业发展现状分析及投资策略研究报告》显示:2020年国家药审中心完成中药(包括民族药,下同)、化学药、生物制品各类注册申请审评审批共11582件(含器械组合产品4件,以受理号计,下同),较2019年增长32.67%(如无说明,以注册申请件数计,下同)。
其中,完成需技术审评的注册申请8606件(含5674件需药审中心技术审评和行政审批注册申请),较2019年增长26.24%;完成直接行政审批(无需技术审评,下同)的注册申请2972件。
2020年国家药审中心完成8606件需技术审评的药品注册申请,同比增长26.24%,其中:化学药注册申请为6778件,较2019年增长25.22%;中药注册申请418件,较2019年增长39.33%;生物制品注册申请1410件,较2019年增长27.72%;化学药注册申请约占全部技术审评完成量的78.76%。
3、各类注册申请审评完成情况药审中心完成需技术审评的8606件注册申请中,完成新药临床试验(IND)申请审评1561件,较2019年增长55.94%;完成新药上市申请(NDA)审评289件,完成仿制药上市申请(ANDA)审评1700件;完成仿制药质量和疗效一致性评价(以下简称一致性评价)申请(以补充申请途径申报)1136件,较2019年增长103.22%;完成补充申请技术审评3250件,较2019年增长24.19%;难性临床申请审评126件,较2019年增长0.8%;补充申请审评完成3250件,较2019年增长24.19%;境外生产药品再注册申请审评完成498件,较2019年下降10.91%;复审申请审评完成46件,较2019年增长70.37%。
【免费下载】国家药品审评中心审评人员公示名单04
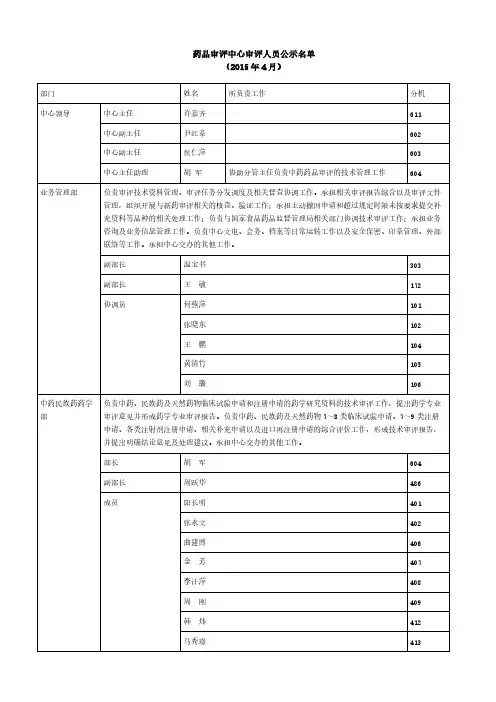
药品审评中心审评人员公示名单 (2015年4月)部门姓名 所负责工作分机中心主任许嘉齐611中心副主任尹红章602中心副主任侯仁萍603中心领导中心主任助理胡 军协助分管主任负责中药药品审评的技术管理工作604负责审评技术资料管理、审评任务分发调度及相关督查协调工作。
承担相关审评报告综合以及审评文件管理,组织开展与新药审评相关的核查、验证工作;承担主动撤回申请和超过规定时限未按要求提交补充资料等品种的相关处理工作;负责与国家食品药品监督管理局相关部门协调技术审评工作;承担业务咨询及业务信息管理工作。
负责中心文电、会务、档案等日常运转工作以及安全保密、印章管理、外部联络等工作。
承担中心交办的其他工作。
副部长温宝书303副部长王 敏172 何燕萍101张晓东102王 鹏104黄清竹105业务管理部协调员刘 璐106负责中药、民族药及天然药物临床试验申请和注册申请的药学研究资料的技术审评工作,提出药学专业审评意见并形成药学专业审评报告。
负责中药、民族药及天然药物7~8类临床试验申请、7~9类注册申请、各类注射剂注册申请、相关补充申请以及进口再注册申请的综合评价工作,形成技术审评报告,并提出明确结论意见及处理建议。
承担中心交办的其他工作。
部长胡 军604 副部长周跃华486阳长明401张永文402曲建博406金 芳407李计萍408周 刚409韩 炜412中药民族药药学部成员马秀璟413负责化学药物1~3类临床试验申请和注册申请、国际多中心临床试验申请的药学研究资料的技术审评工作,提出药学专业审评意见并形成药学专业审评报告。
负责化学药物3类临床试验申请的综合评价工作,形成技术审评报告,并提出明确结论意见及处理建议。
承担中心交办的其他工作。
副部长马玉楠577王 旸502任连杰505康建磊506王亚敏507于 红508王宏亮511马 磊512张 宁513霍秀敏514化药药学一部成员刘宗英515 负责化学药物4~5类临床试验申请、进口药注册申请、进口再注册申请、相关补充申请及其他申请的药学研究资料及生物等效性试验资料的技术审评工作,提出药学专业和相应生物等效性资料的审评意见并形成药学专业审评报告。
药品审评的流程和药学审评要点
药品审评中心的职能
药品审评中心是国家食品药品监督管理 局药品注册管理的技术审评部门,为药 品注册提供技术支持。
国家食品药品监督管理局颁布的药品注 册等规章,对有关药品注册申请进行技 术审评。
承办国家食品药品监督管理局交办的其 他工作。
药品技术审评的性质
目标:保障药品的安全性、有效性。
实现目标的方式:主要是通过对关于药品的 研究工作的评价,综合权衡利弊。
附件一:中药、天然药物注册分类
1、未在国内上市销售的从植物、动物、矿物等物质 中提取的有效成分及其制剂。 2、新发现的药材及其制剂。 3、新的中药材代用品。 4、药材新的药用部位及其制剂。 5、未在国内上市销售的从植物、动物、矿物等物 质中提取的有效部位及其制剂。 6、未在国内上市销售的中药、天然药物复方制剂。 7、改变国内已上市销售中药、天然药物给药途径 的制剂。 8、改变国内已上市销售中药、天然药物剂型的制 剂。 9、已有国家标准的中药、天然药物。
关于中药的注册分类
(一)《办法》附件一对中药、天然药物的注 册分类进行了较多调整,申请人应当按照《办 法》的注册分类和要求提出申请。对已经受理 的这类申请,按原注册分类审批。 (二)《办法》将《试行办法》原中药注册分 类7“未在国内上市销售的由中药、天然药物 制成的注射剂”分别归入其他有关注册分类中, 不再列为独立的注册分类。对已经受理的这类 申请,仍然按照原注册分类审批。完成临床试 验以后,申请人应按照《办法》的注册分类填 写《药品注册申请表》,并按照《办法》要求 报送相应资料。
2015年5月CDE药品审评情况分析报告(最终)
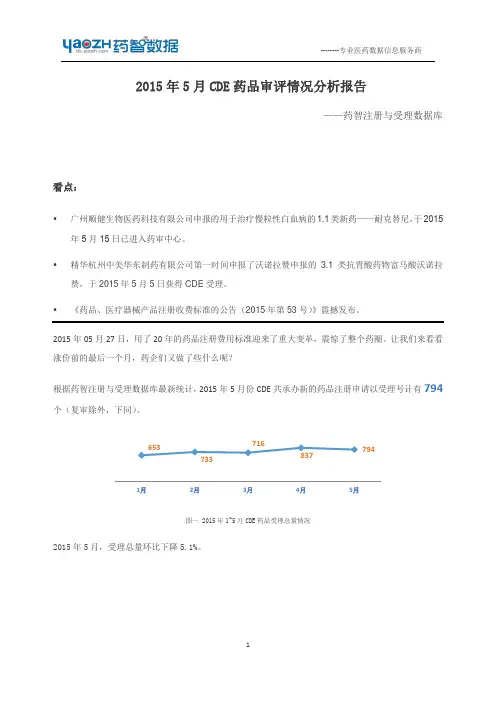
2015 年 5 月 CDE 药品审评情况分析报告
——药智注册与受理数据库
看点:
广州顺健生物医药科技有限公司申报的用于治疗慢粒性白血病的 1.1 类新药——耐克替尼, 于 2015 年 5 月 15 日已进入药审中心。 精华杭州中美华东制药有限公司第一时间申报了沃诺拉赞申报的 3.1 类抗胃酸药物富马酸沃诺拉 赞,于 2015 年 5 月 5 日获得 CDE 受理。 《药品、医疗器械产品注册收费标准的公告(2015 年第 53 号) 》震撼发布。
物,已进入申报临床阶段。耐克替尼可以克服格列卫(常用抗白血病药物)临床产生的耐药性。中国科学 院广州生物与健康研究院丁克课题组成功设计合成了有效的 Bcr-Abl T315I 激酶抑制剂耐克替尼。相关 专利权已转让给广州顺健医药公司进行后期开发。 据统计,截至 2015 年 5 月底,CDE 共承办 121 个替尼类相关受理号。 2015 年 5 月共审批完毕 1.1 类化药新药 2 个品种
表二 2015 年 5 月 1.1 类化药新药审批完毕的品种
受理号 CXHL1300784 CXHL1300785 CXHL1300786 CXHL1300783 CXHL1400095 CXHL1400094 CXHL1400093
药品名称 AD-35 片 AD-35 片 AD-35 片 AD-35 伯瑞替尼肠溶胶囊 伯瑞替尼肠溶胶囊 伯瑞替尼
表一 2015 年 5 月新承办的 1.1 类新药
受理号 CXHL1500439 CXHL1500440 CXHL1402236 CXHL1402235 CXHL1500858 CXHL1500860 CXHL1500859 CXHL1500202 CXHL1500204 CXHL1500203
2015年度药品审评报告
2015 年度药品审评报告国家食品药品监督管理总局药品审评中心2015 年,在国家食品药品监督管理总局的领导下,药品审评中心(以下简称药审中心)紧紧围绕“改革审评制度,解决审评积压,提高审评质量,完善审评体系”,不断推进各项工作,切实维护和促进公众健康。
根据国家食品药品监督管理总局有关工作要求,现将《2015 年度药品审评报告》予以发布。
一、2015 年主要工作措施及进展2015 年,药审中心深化制度改革,加强审评管理,消除审评积压,提升审评效率,确保审评质量,各项工作举措取得积极进展,为更好保障公众用药安全有效,促进公众健康奠定了基础。
(一)推进审评制度改革按照国务院、总局党组关于药品审评制度改革的要求和工作部署,2015 年,药审中心在改革审评管理制度、改进用人机制、强化审评质量管理等方面推出了多项改革举措,以全力推进审评制度改革。
改革审评管理制度。
在对创新药实行一次性批准临床试验、加强后续沟通交流与监管,以及有条件批准临床试验方面取得实质性进展;组织研究肿瘤适应症创新药临床试验备案管理的可行性;完善“立卷审查”快速审评方法,加快淘汰存在重大缺陷的注册申请,并为承接药品注册申请受理工作奠定了基础;强化以临床价值为导向的审评管理,完善适应症团队审评制度,探索建立项目管理人制度;逐步完善有关药品注册申请的优先审评制度,起草了《临床急需儿童用药申请优先审评审批品种评定的基本原则》,并上网征求意见。
改进用人机制。
制定首席审评员招聘方案,探索建立首席专业岗位制度,构建科学化、与国际接轨的审评体系;制定《审评员薪酬管理暂行办法》,探索研究多劳多得、优劳优得的动态评估绩效分配体系,以调动工作人员的创造性和积极性;平稳完成三至七级专业技术岗位设置工作,保证了审评人才梯队建设;起草完成《药审中心解决审评积压尽职免责与违规追责暂行规定》,为稳定与激励审评队伍,不断提高审评质量和效率进行探索;探索引入外部咨询机构和专业人员参与中心的管理制度建设等。
风险评估报告-
药物质量风险评估汇报起草(签名/日期):审核(签名/日期):同意(签名/日期):山东新康医药连锁有限企业目录一、概述 (3)二、目旳 (3)三、范围 (3)四、风险评估小组组织构造及职能 (3)1.风险评估原则 (4)2.风险发生旳严重性 (4)3.风险发生旳也许性 (5)4.风险发生旳可检测性 (5)六、 5.风险旳等级 (5)七、评估识别及分析评价 (6)八、风险控制措施旳实行及再评价 (6)九、风险评估汇报 (6)十、风险沟通 (6)附件: 《山东新康医药连锁有限企业风险控制表》 (7)一、概述质量风险管理是指贯穿产品生命周期旳药物质量风险评估、控制、沟通和审核旳系统过程。
GSP旳基本原则与药物质量风险管理旳目旳相一致。
药物经营企业作为质量风险管理主体, 在药物经营环节实行GSP过程中, 通过运用质量风险管理旳措施, 对旳识别质量风险、评估质量风险, 科学控制质量风险, 抵达减少质量风险危害程度旳目旳, 从而发挥质量风险管理对企业GSP贯彻实行旳保证作用, 深入保证所经营药物旳质量, 切实保障公众用药旳安全有效。
二、本方案通过预先积极地制定措施以识别和控制在药物流通过程中存在旳潜在质量问题, 抵达防备风险, 防止质量事故旳目旳。
三、目旳四、通过质量风险评估分析, 评估企业既有旳质量管控措施与否全面, 必要时完善有关管控措施, 明确企业旳风险控制方略, 制定纠正和防止措施。
五、范围六、本次风险分析包括企业组织机构、人员、管理制度与职责、过程管理、设备设施等诸多要素共同整合旳复杂过程, 任何一种要素发生问题都会影响所经营药物旳质量, 引起药物质量风险。
七、风险评估小组组织构造及职能八、风险评估原则4.发风险旳等级:风险指数=严重性(R)x也许性(P)x可检测性(N)六、评估识别及分析评价七、评估小组根据评估成果及评估原则, 并对各个风险原因逐一进行分析, 描述风险产生旳原因及分析风险也许产生旳后果, 确定风险严重性、也许性、可检测性以及风险旳级别。
2021年第一季度药品审评报告-受理篇
2021年一季度药品注册审评审批报告——药品受理1.2021年一季度受理总况2021年第一季度,国家药品监督管理局药品审评中心(以下称药审中心)共计受理2583个受理号,相比去年同期增加29.4%。
图一2020和2021年药审中心药品受理情况受理的药品中,化药占比75.5%,生物制品19%,中药5.3%,体外诊断试剂0.2%。
图二2021年一季度各药品类型受理情况2.化药受理情况2021年一季度化药受理总数为1951个。
图三2021年一季度化药各申请类型受理情况化药1类创新药新申报共计277个受理号,包含国产和进口品种。
图四2021年一季度化药各注册分类受理情况本季度新申报的1类化药共计94个品种,涉及80个企业,本月国产创新药共计新申报65个品种。
表1 第一季度首次申报临床的国产化药创新药表2 一季度首次申报临床的进口化药创新药本月共有3个1类新药申报上市。
甲磺酸贝福替尼胶囊2021年3月1日,贝达药业申报的甲磺酸贝福替尼(BPI-D0316、D-0316)胶囊的上市许可申请已获得国家药品监督管理局受理,拟用于既往使用EGFR-TKI耐药后产生T790M 突变的局部晚期或转移性非小细胞肺癌治疗。
甲磺酸贝福替尼胶囊是一种第三代EGFR-TKI,含有新的结构明确的、具有药理作用的化合物,注册分类为化学药品1类。
目前,国内已有两款三代EGFR-TKI获批上市,分别是阿斯利康的泰瑞沙(一线、二线)和豪森药业的阿美乐(二线)。
替戈拉生片替戈拉生片是钾离子竞争性酸阻滞剂类药物(Potassium-Competitive Acid Blockers,P-CAB),其抑制酸分泌的作用机制为竞争性结合壁细胞内H+/K+-ATP酶(质子泵)的钾离子结合部位。
与质子泵抑制剂(PPI)不同,P-CAB可直接抑制H+/K+-ATP酶,而无需在强酸环境下活化。
而且,无论H+/K+-ATP酶活化与否,P-CAB均可与之结合。
药监局2017年度药品审评报告
药监局2017年度药品审评报告2017年度药品审评报告2017年,国家食品药品监督管理总局(以下简称总局)认真贯彻中共中央办公厅、国务院办公厅《关于深化审评审批制度改革鼓励药品医疗器械创新的意见》(厅字〔2017〕42号,以下简称42号文件)和国务院《关于改革药品医疗器械审评审批制度的意见》(国发〔2015〕44号,以下简称44号文件)文件精神,以保证药品有效安全、满足公众临床用药需求为工作目标,在鼓励药物研发创新、提高药品质量方面开展了一系列工作,不断推进审评审批制度改革,坚持依法依规、科学规范审评,切实保护和促进公众健康。
一、药品注册申请审评审批完成情况(一)审评审批总体完成情况1.批准上市药品情况2017年,总局批准上市药品394个(以药品批准文号计),其中化学药品369个,中药民族药(以下简称中药)2个,生物制品23个;国产药品278个,进口药品116个;国产药品中化学新药28个,中药新药1个,生物制品10个,化学仿制药238个,中药仿制药1个;纳入优先审评审批品种53个,占13.5%。
2.全年审评审批完成情况根据总局《关于调整部分药品行政审批事项审批程序的决定》(局令第31号),在原有技术审评职能的基础上,国家食品药品监督管理总局药品审评中心(以下简称药审中心)承接药物临床试验、药品补充申请和进口再注册3项行政审批决定职能。
2017年,药审中心完成审评审批的注册申请共9680件(以受理号计,下同),其中完成审评的注册申请8773件,完成直接行政审批(无需技术审评,下同)的注册申请907件。
排队等待审评的注册申请已由2015年9月高峰时的近22000件降至4000件(不含完成审评因申报资料缺陷等待申请人回复补充资料的注册申请),中药、化药、生物制品各类注册申请基本实现按法定时限审评审批,基本完成了国务院44号文件确定的解决药品注册申请积压的工作目标。
2014年-2017年排队等待审评的注册申请数量变化情况详见图1。