
TBX3基因突变致Ulnar-Mammary综合征1例家系报道并文献复习
TBX3基因突变致Ulnar-Mammary综合征1例家系报道并
文献复习
彭宁;郭敏;蒋铁建
【期刊名称】《中南大学学报:医学版》
【年(卷),期】2022(47)12
【摘要】Ulnar-Mammary综合征(Ulnar-Mammary syndrome,UMS)是由TBX3基因突变所致的一种罕见单基因遗传病。
本文报告1个UMS家系,先证者为15岁男性患者,表现为乳腺发育不良、尺侧肢体缺陷、身材矮小和发育迟缓。
全外显子测序发现其TBX3基因的第6外显子存在1294_1301dup变异。
用Sanger 测序验证家系中其他成员,结果提示患者母亲也携带同样的突变,但仅表现为左侧小指发育异常。
仅单侧手指受累而无任何系统器官受累的UMS患者鲜有报道。
予患者重组人生长激素(recombinant human growth hormone,rhGH)和人绒毛膜促性腺激素(human chorionic gonadotropin,hCG)治疗1年半,身高及第二性征均得到明显改善。
该疾病的临床表现异质性强,容易误诊漏诊,当诊断不明时,基因检测有助于辅助诊断。
【总页数】6页(P1769-1774)
【作者】彭宁;郭敏;蒋铁建
【作者单位】中南大学湘雅医院内分泌科
【正文语种】中文
【中图分类】R73
【相关文献】
1.NOG基因突变致近端指间关节融合综合征家系报道1例及文献复习
2.SLC35A2基因突变致马凡综合征家系中West综合征患儿1例报告并文献复习
3.新型STAT3基因突变致普通变异性免疫缺陷综合征一例报道及文献复习
4.SLC12A3基因突变致Gitelman综合征一家系报道并文献复习
5.HNF-1α基因突变致MODY3型糖尿病1家系报道及文献复习
因版权原因,仅展示原文概要,查看原文内容请购买。
ATP1A3基因突变致儿童交替性偏瘫2例报告并文献复习

ATP1A3基因突变致儿童交替性偏瘫2例报告并文献复习张婷;马建南;肖农【摘要】Objective To explore clinical manifestations, genetic diagnosis and treatment of childhood alternating hemiplegia. Methods Two patients were clinically diagnosed as alternating hemiplegia.ATP1A3 gene sequencing was performed on these two children and their parents. Literatures on childhood alternating hemiplegia were reviewed.Results Both patients were female. The flrst symptom of the flrst girl was alternating hemiplegia occurring at 4-month-old. For the second girl, the flrst symptom was seizure occurred at 6-month-old, and the typical symptoms including alternating hemiplegia occurred at the second year of course. Heterozygous missense mutations of c.2401G>A (p.D801N) and c.2731G>C (p.A911P) were found in ATP1A3 gene of these two girls, the latter hasn't been reported in the Human Gene Mutation Database (HGMD) Professional.Conclusions ATP1A3 gene sequencing should be conducted for children clinically diagnosed as alternating hemiplegia, which has important signiflcance for diagnosis and genetic counseling.%目的探讨儿童交替性偏瘫的临床表现、基因诊断及治疗方法.方法回顾性分析2例交替性偏瘫患儿的临床资料,并进行相关文献复习.结果 2例患儿均为女性,分别于4月龄、6月龄起病,1例的首发症状为交替性偏瘫,另1例的首发症状为惊厥,并于病程第2年出现交替性偏瘫.ATP1A3基因测序显示,2例患儿分别存在c.2401G>A(p.D801N)和c.2731G>C(p.A911P)杂合错义突变,后者在人类基因突变数据库(HGMD)专业版中尚未见报道.结论对临床诊断交替性偏瘫的患儿,建议行ATP1A3基因筛查,有助于确诊及遗传咨询.【期刊名称】《临床儿科杂志》【年(卷),期】2017(035)002【总页数】4页(P129-132)【关键词】交替性偏瘫;ATP1A3基因;儿童【作者】张婷;马建南;肖农【作者单位】重庆医科大学附属儿童医院儿童发育疾病研究教育部重点实验室儿童发育重大疾病国家国际科技合作基地儿科学重庆市重点实验室重庆400014;重庆医科大学附属儿童医院儿童发育疾病研究教育部重点实验室儿童发育重大疾病国家国际科技合作基地儿科学重庆市重点实验室重庆400014;重庆医科大学附属儿童医院儿童发育疾病研究教育部重点实验室儿童发育重大疾病国家国际科技合作基地儿科学重庆市重点实验室重庆400014【正文语种】中文儿童交替性偏瘫(alternating hemiplegia of childhood,AHC)是一种罕见的神经系统发作性疾病,于1971年由Verret等[1]首先报道。
Gitelman_综合征的发病机制和临床表现相关研究进展
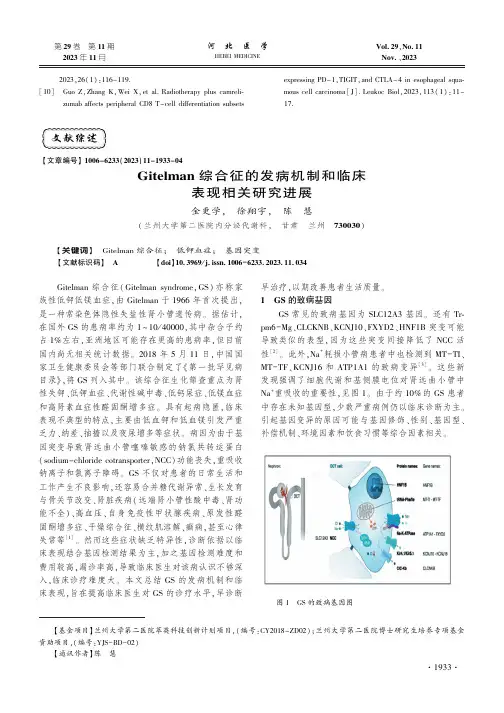
2023,26(1):116-119.[10]㊀Guo Z ,Zhang K ,Wei X ,et al.Radiotherapy plus camreli-zumab affects peripheral CD8T -cell differentiation subsetsexpressing PD -1,TIGIT ,and CTLA -4in esophageal squa-mous cell carcinoma [J ].Leukoc Biol ,2023,113(1):11-17.文献综述ʌ文章编号ɔ1006-6233(2023)11-1933-04Gitelman 综合征的发病机制和临床表现相关研究进展金更学,㊀徐翔宇,㊀陈㊀慧(兰州大学第二医院内分泌代谢科,㊀甘肃㊀兰州㊀730030)ʌ关键词ɔ㊀Gitelman 综合征;㊀低钾血症;㊀基因突变ʌ文献标识码ɔ㊀A㊀㊀㊀㊀㊀ʌdoi ɔ10.3969/j.issn.1006-6233.2023.11.034㊀㊀Gitelman 综合征(Gitelman syndrome ,GS )亦称家族性低钾低镁血症,由Gitelman 于1966年首次提出,是一种常染色体隐性失盐性肾小管遗传病㊂据估计,在国外GS 的患病率约为1~10/40000,其中杂合子约占1%左右,亚洲地区可能存在更高的患病率,但目前国内尚无相关统计数据㊂2018年5月11日,中国国家卫生健康委员会等部门联合制定了‘第一批罕见病目录“,将GS 列入其中㊂该综合征生化筛查重点为肾性失钾㊁低钾血症㊁代谢性碱中毒㊁低钙尿症㊁低镁血症和高肾素血症性醛固酮增多症㊂具有起病隐匿,临床表现不典型的特点,主要由低血钾和低血镁引发严重乏力㊁纳差㊁抽搐以及夜尿增多等症状㊂病因为由于基因突变导致肾远曲小管噻嗪敏感的钠氯共转运蛋白(sodium -chloride cotransporter ,NCC )功能丧失,重吸收钠离子和氯离子障碍㊂GS 不仅对患者的日常生活和工作产生不良影响,还容易合并糖代谢异常㊁生长发育与骨关节改变㊁肾脏疾病(远端肾小管性酸中毒㊁肾功能不全)㊁高血压㊁自身免疫性甲状腺疾病㊁原发性醛固酮增多症㊁干燥综合征㊁横纹肌溶解㊁癫痫,甚至心律失常等[1]㊂然而这些症状缺乏特异性,诊断依据以临床表现结合基因检测结果为主,加之基因检测难度和费用较高,漏诊率高,导致临床医生对该病认识不够深入,临床诊疗难度大㊂本文总结GS 的发病机制和临床表现,旨在提高临床医生对GS 的诊疗水平,早诊断早治疗,以期改善患者生活质量㊂1㊀GS 的致病基因GS 常见的致病基因为SLC12A3基因㊂还有Tr-pm6-Mg ㊁CLCKNB ㊁KCNJ10㊁FXYD2㊁HNF1B 突变可能导致类似的表型,因为这些突变间接降低了NCC 活性[2]㊂此外,Na +耗损小管病患者中也检测到MT -TI ㊁MT -TF ㊁KCNJ16和ATP1A1的致病变异[3]㊂这些新发现强调了细胞代谢和基侧膜电位对肾远曲小管中Na +重吸收的重要性,见图1㊂由于约10%的GS 患者中存在未知基因型,少数严重病例仍以临床诊断为主㊂引起基因变异的原因可能与基因修饰㊁性别㊁基因型㊁补偿机制㊁环境因素和饮食习惯等综合因素相关㊂图1㊀GS 的致病基因图㊃3391㊃ʌ基金项目ɔ兰州大学第二医院萃英科技创新计划项目,(编号:CY2018-ZD02);兰州大学第二医院博士研究生培养专项基金资助项目,(编号:YJS -BD -02)ʌ通讯作者ɔ陈㊀慧㊀㊀SLC12A3基因:SLC12A3基因(溶质载体家族12成员3)(solute carrier family12member3),位于染色体16q13,是指位于16号染色体长臂,与着丝粒相距13个图距单位,长度约为55kb,由26个独立的外显子组成㊂该基因编码位于肾脏远曲小管的NCC,具有重吸收钠和氯离子的功能㊂NCC是一个1030个氨基酸组成的整合膜蛋白,包含12个跨膜结构域和细胞内外侧的C-和N-末端结构域㊂目前已发现有350多种突变类型,变异类型主要为点变异㊂在中国GS患者中,错义突变占72%以上,并且最常见的是Thr60Met和Asp486Asn[4],然而热点突变仍不清楚㊂Vargas Pous-sou[5]团队对448例病例进行分析表明,在70%的患者中存在两个受影响的等位基因,其中25%为纯合型, 74.9%为复合杂合型,并且还有18%只有一个等位基因发生突变㊂根据导致NCC活性降低或丧失的机制可将SLC12A3突变分为五类:1类突变:合成受损㊂即产生缺失或非活性蛋白质;这些常见于无意义㊁移码㊁剪接位点突变或过早终止密码子㊂2类突变:加工受损;特征是蛋白质完全转录并翻译出来,但检测到错误折叠从而滞留在内质网并被降解㊂3类突变:运输受损;插入细胞膜异常㊂4类突变:功能特性改变;尽管加工和插入细胞膜正常但其功能特性发生了改变㊂5类突变:降解加速㊂Trpm6-Mg基因:Trpm6(瞬时受体电位阳离子通道,M亚家族,成员6)(transient receptor potential cat-ion channel,subfamily M,member6),位于染色体9q21.13,由39个外显子组成㊂该基因编码远曲小管用十二指肠上皮中镁转运蛋白Trpm6-Mg㊂GS由于肾脏和十二指肠中镁转运蛋白的下调而导致低镁血症㊂已报道50余种突变,并在中国报道过1个家系[6]㊂CLCNKb基因:CLCNKb基因(氯化物通道Kb) (chloride channel Kb)㊂主要分布在人体和哺乳动物的耳蜗和肾脏内,分别参与听觉和尿液的形成㊂该基因位于染色体1p36,包括19个外显子,编码电压依赖性氯离子通道蛋白㊂主要分布在髓袢粗升段,CLC-NKb基因突变是Bartter综合征(因此常伴耳聋)的常见致病原因之一,并且少数情况下也出现在GS患者中[7]㊂还有部分GS患者中存在CLCNKb基因和SLC12A3两种基因都突变的情况[8]㊂2㊀GS病理生理学钠㊁氯㊁镁㊁钙和钾离子在肾脏的处理是一个复杂过程,在各种肾小管通道的分子活性影响下进行,其中肾远曲小管具有重要作用㊂在肾脏近端小管大部分被滤过的氯化钠(65%~70%)㊁钙(70%)㊁镁(90%)会被重新吸收㊂滤液到达远曲小管时,剩余的这些离子将通过跨细胞转运机制被重新吸收,使远曲小管成为调节钠㊁氯㊁钙㊁镁重吸收的重要位点,GS患者肾脏病理机制如图2㊂图2㊀GS患者肾远曲小管和集合管病理机制图低钾性碱中毒:SLC12A3基因编码肾远曲小管顶端膜中的NCC通道㊂NCC有助于从管腔中重吸收钠和氯离子㊂SLC12A3基因突变会导致NCC功能丧失,进而使得钠和氯离子输送到集合管中㊂为了重新吸收多余的钠,远曲小管和集合管基侧膜Na+-K+泵表达和近端小管前半段和髓袢升支粗段顶端膜Na+-H+交换增强㊂另外,集合管通过醛固酮介导的顶端膜上皮钠通道表达也会增加㊂这些变化导致小管上皮细胞内钾离子浓度升高,顶端膜对钾离子具有通透性,因此钾离子可顺化学梯度通过肾脏钾通道进入小管液,即钾和氢的分泌,从而导致低钾性碱中毒㊂此外,为增加钾离子的重吸收,集合管闰细胞顶端膜H+-K+交换也会增加,随着钾离子的重吸收氢离子被分泌入小管液最终导致低钾性碱中毒㊂低镁血症:钙和镁的关系是复杂的,目前还没有准确详细的定义㊂在肾远曲小管的顶端膜和十二指肠的镁转运细胞的刷状边界上,存在镁渗透通道㊂在GS 中,镁通道的表达降低㊂远端小管和十二指肠中这些通道的下调会导致尿液和肠道镁的排出增加,从而在GS中出现低镁血症㊂低镁血症可以部分解释GS患者出现胰岛素抵抗,因为镁离子是胰岛素信号通路中的关键因素[9]㊂此外,低镁血症还可能降低焦磷酸酶活性,促进关节中焦磷酸盐的结晶,导致关节疼痛和软骨钙沉着症[10]㊂㊃4391㊃低钙尿症:体内99%的钙以骨盐的形式沉积在骨骼和牙齿中,少量存在于软组织中㊂生化检测血钙是指总钙的检测,而血气检测可以检测游离钙的含量㊂血钙中约有40%与蛋白质结合,5%-10%为可扩散钙,与有机酸(主要是磷酸盐)结合,而50%处于游离状态发挥其活性作用㊂低镁血症可能会导致小肠和骨骼对甲状旁腺激素的敏感性下降㊂这也可能是GS患者对低尿钙缺乏血钙调节反应不足的原因之一㊂相比于正常人群,GS患者的血钙水平较高㊂在一项涵盖304名GS患者的大型欧洲国际横断面研究中,观察到甲状旁腺功能亢进在GS患者中的发病率低(7%),而甲状旁腺功能低下的发病率更高(20%),血全段甲状旁腺激素(intact parathyroid hormone,iPTH)与血清镁呈显著正相关,而iPTH与25羟基维生素D呈负相关[11]㊂中国队列研究发现纯合突变与GS更早发病和更严重的低钙尿症相关[12]㊂肾远曲小管表达的促钙蛋白㊁促镁蛋白与低钙尿症㊁低镁血症相关[13]㊂目前仍需进一步探索低钙尿症的发生机制㊂除此之外,钙异位沉积在软骨㊁腘绳肌和肾小管也有可能是GS患者存在低钙尿症,而没有高钙血症的原因之一㊂肾素-血管紧张素系统活化:流经肾远曲小管起始部致密斑的氯化钠量减少,以及低血容量对入球小动脉牵张感受器的刺激都可能导致肾素血管紧张素系统激活㊂3㊀GS临床表现目前GS可以基本确定致病的突变基因,但其基因型与表型间相关性仍处于不断深入探索阶段㊂主要临床症状特征包括:对盐的渴望(即儿童时期对咸食或咸味食物偏好)㊁肌无力㊁乏力㊁运动障碍或耐力下降㊁晕厥㊁痉挛㊁抽搐㊁感觉异常㊁脚痉挛㊁生长迟缓㊁青春期延迟㊁身材矮小㊁口渴或异常饮酒行为㊁腹部疼痛发作,成年人可能会出现头晕㊁眩晕㊁多尿㊁夜尿㊁关节疼痛㊁心悸和视力问题㊂四分之三的患者有口渴和对盐的渴望增加㊂多数患者喜欢腌制盐水㊁腌黄瓜㊁橙子和柠檬㊂2021年的中国GS诊疗专家共识将中国人群临床表现及生化分级见表1㊁2[14]㊂表1㊀中国GS患者临床表现类别常见(大于50%患者)多见(20~50%患者)偶见(<20%患者)全身症状对盐的渴望㊁疲乏口渴㊁多饮-神经-肌肉系统肌无力手足抽搐㊁肌肉僵硬疼痛㊁感觉异常㊁头晕眩晕㊁共济失调㊁软瘫㊁呼吸困难心血管系统心悸㊁低血压QT间期延长晕厥泌尿系统夜尿增多多尿-骨关节系统-软骨钙化关节痛消化系统--腹痛表2㊀GS患者生化分级建议级别1级2级3级4级血钾(mmoL/l) 3.0~3.4 2.5~2.9 2.0~2.4<2.0,或低钾血症伴轻瘫㊁肠梗阻,或危及生命的心律失常血镁(mmoL/l)0.60~0.700.45~0.590.30~0.44<0.30,或伴危及生命的心律失常,或手足抽搐GS发病人群主要集中在青春期或成人阶段,但也有报道称2岁㊁5岁㊁7岁的儿童存在该疾病[15]㊂一项中国队列研究显示,三分之一的GS患者合并有糖尿病[16]㊂此外,还有报道提到了GS患者存在软骨钙沉着症㊁肾钙沉着症㊁腘绳肌钙化等情况,表现为关节和肌肉疼痛以及蛋白尿和乏力等,可能是焦磷酸钙晶体沉积在软骨㊁腘绳肌和肾小管中所致[10]㊂4㊀GS治疗和预后㊃5391㊃GS的治疗应个体化㊂在饮食方面上,多摄入富含钾的食物如香蕉㊁土豆㊁橘子等㊂需要终身补充钾时,首选口服氯化钾㊂优先考虑补镁,因为镁的补充有助于钾的补充,并推荐剂量为4mg/kg至5mg/kg,分为4至6次㊂治疗目标为血钾ȡ3.0mmoL/l,血镁ȡ0. 6mmoL/l㊂缓释剂型更容易耐受,并需注意胃溃疡㊁腹泻等胃肠道不适情况,避免空腹服用㊂推荐根据症状㊁生物化学和副作用进行滴定式给药,分次给药㊂如病情需要,静脉补充㊂对于顽固性低钾血症患者,可考虑加用醛固酮拮抗剂㊁保钾利尿剂如螺内酯(每天200mg 至300mg)和阿米洛利(每天5mg至10mg),以及肾素-血管紧张素系统抑制剂(如缬沙坦),需警惕低血压等问题㊂患者伴有关节疼痛时推荐使用非甾体抗炎药,如吲哚美辛㊂然而基于GS的发病机制思考得知,肾素-血管紧张素系统是GS的一种保护性反应,使用螺内酯㊁缬沙坦抑制该系统的药物是否真的获益仍有待商讨㊂怀孕期间罹患GS人群,由于怀孕等生理刺激因素会掩盖GS症状,患者自我感觉不明显,临床治疗上可能需要增加电解质补充剂量,静脉给药的可能性增大[17]㊂如果已经替代了钾和镁,但仍有症状,使用氯化钠治疗可能会带来一些临床获益,因为从本质上来看,GS是由于氯化钠的丢失所致,但是否真正有效仍无确凿证据㊂关于GS长期预后方面所知甚少,需要考虑其对患者的长远影响,如慢性肾病㊁软骨钙沉着症㊁心律失常㊁继发性高血压和妊娠期治疗等㊂目前已知大多数GS预后良好,但乏力等严重影响患者日常生活质量和工作能力,而进展到终末期疾病(如严重心律失常或肾功能不全)的非常少见,在文献中仅有一例报道㊂5㊀总㊀结GS目前最常见的诊断形式是通过实验室发现㊂唯一公认的临床症状是不适感㊂基因检测在GS诊断中越来越被广泛应用,然而其费用较高㊂因此,在未来我们需要推动便宜实惠并普及化的基因检测方法以服务于有慢性低钾血症的患者群体㊂ʌ参考文献ɔ[1]㊀穆妮热㊃阿塔吾拉,郭艳英.Gitelman综合征并发症及常见合并症的研究进展[J].医学研究杂志,2023,52(05):177-179,114.[2]㊀Schlingmann KP,de Baaij JHF.The genetic spectrum ofGitelman(-like)syndromes[J].Curr Opin Nephrol Hyper-tens,2022,31(5):508-515.[3]㊀Viering D,Schlingmann KP,Hureaux M,et al.Gitelman-likesyndrome caused by pathogenic variants in mtDNA[J].AmSoc Nephrol,2022,33(2):305-325.[4]㊀Xu J,He J,Xu S,et al.Gitelman syndrome with graves'dis-ease leading to rhabdomyolysis:a case report and literaturereview[J].BMC Nephrol,2023,24(1):123. [5]㊀Vargas-Poussou R,Dahan K,Kahila D,et al.Spectrum ofmutations in Gitelman syndrome[J].Am Soc Nephrol,2011,22(4):693-703.[6]㊀黄晓利,龙易勤,郑敏.TRPM6基因突变导致原发性低镁血症继发低钙血症(附1例报告及文献复习)[J].中国临床神经科学,2018,26(2):206-211.[7]㊀Enriquez R,Adam V,Sirvent AE,et al.Gitelman syndromedue to p.A204T mutation in CLCNKB gene[J].Int UrolNephrol,2010,42(4):1099-1102.[8]㊀Mou L,Wu F.Simultaneous Homozygous Mutations inSLC12A3and CLCNKB in an inbred Chinese pedigree[J].Genes(Basel),2021,12(3):369.[9]㊀Kurstjens S,de Baaij JH,Bouras H,et al.Determinants ofhypomagnesemia in patients with type2diabetes mellitus[J].Eur Endocrinol,2017,176(1):11-19. [10]㊀Chotard E,Blanchard A,Ostertag A,et al.Calcium pyro-phosphate crystal deposition in a cohort of57patients withGitelman syndrome[J].Rheumatology(Oxford),2022,61(6):2494-2503.[11]㊀Verploegen MFA,Vargas-Poussou R,Walsh SB,et al.Par-athyroid hormone and phosphate homeostasis in patientswith bartter and Gitelman syndrome:an international cross-sectional study[J].Nephrol Dial Transplant,2022,37(12):2474-2486.[12]㊀Shen Q,Chen J,Yu M,et al.Multicentre study of the clini-cal features and gene variant spectrum of Gitelman syn-drome in Chinese children[J].Clin Genet,2021,99(4):558-564.[13]㊀Chen L,Chou CL,Knepper MA.Targeted single-cell RNA-seq identifies minority cell types of kidney distal nephron[J].Am Soc Nephrol,2021,32(4):886-896.[14]㊀陈丽萌,张抒扬,张磊等.Gitelman综合征诊疗中国专家共识(2021版)[J].罕见病研究,2022,1(01):56-67. [15]㊀Yu S,Wang C.Genetic Analysis of Gitelman Syndrome:Co-existence with Hyperthyroidism in a Two-year-old Boy[J].Endocr Metab Immune Disord Drug Targets,2021,21(8):1524-1530.[16]㊀Liu T,Wang C,Lu J,et al.Genotype/phenotype analysis in67Chinese patients with Gitelman's syndrome[J].AmNephrol,2016,44(2):159-168.[17]㊀Lim M,Gannon D.Diagnosis and outpatient management ofGitelman syndrome from the first trimester of pregnancy[J].BMJ Case Rep,2021,14(5):241756.㊃6391㊃。
TBX3基因在不同分子亚型乳腺癌中的表达及临床意义
TBX3基因在不同分子亚型乳腺癌中的表达及临床意义黄燕;丁罡;陈峰;陆云姝;张明;梁洪享;吴克瑾【摘要】目的:研究TBX3基因在不同分子亚型的乳腺癌中的表达情况。
方法采用免疫组化方法,检测乳腺癌、乳腺良性肿瘤和癌旁组织标本中TBX3的表达。
结果乳腺癌中TBX3表达率明显高于良性肿瘤和癌旁组织(分别为75.49%、45.55%、30.00%,P均<0.05);中晚期乳腺癌TBX3阳性表达率明显高于早期乳腺癌(Ⅰ、Ⅱ、Ⅲ期乳腺癌其阳性表达率分别为64.44%、90.32%、85.00%,P<0.05); ER阳性者TBX3表达率高于ER 阴性者(分别为82.86%、59.38%,P<0.05);Ki-67高表达者TBX3表达率高于低表达者(分别为86.79%、63.27%,P<0.05);Basal-like型TBX3阳性表达率最低(36.36%);luminal A型、luminal B型、Her-2阳性型分别为82.50%、81.82%、72.22%。
结论 TBX3基因可能是乳腺癌的基因靶点;TBX3可作为luminal型乳腺癌恶性标志物之一。
%Objective To study the expression of TBX 3 gene in different molecular subtypes of breast cancer .Methods The expression of TBX3 in breast cancer ,benign breast tumor and adjacent normal tissues were detected by immunohistochemis -try.Results The expression of TBX3 in breast cancer was significantly higher than that of benign breast tumor and negative tumor edge tissue(Positive rates were 75.49%、45.55%,30.00%,respectively,P<0.05);The expression of TBX3 in advanced breast cancer was significantly higher than that of early breast cancer ( Positive rates in Phase Ⅰ、Ⅱ、Ⅲ breast cancer were 64.44%、90.32%、85.00%,respectively,P<0.05);The expression of TBX3 in ER-positive breast cancer patients was higher than that of ER-negativepatients (Positive rates were 82.86%、59.38%,P<0.05);The expression of TBX3 in KI-67 over ex-pression breast cancer patients was higher than that of Ki-67 low expression breast cancer patients (Positive rates were 86.79%、63.27%,P<0.05);The expression of TBX3 in Basal-like subtype was the lowest in 4 kinds of molecular subtypes breast cancer patients(36.36%).The expression of TBX3 in luminal A、luminal B、Her-2 positive subtypes were 82.50%、81.82% and 72.22%.Conclusion TBX3 may be one of the target genes of breast cancer ,and it can be used as one of the malignant biomar-kers of luminal subtype breast cancer .【期刊名称】《实用癌症杂志》【年(卷),期】2014(000)010【总页数】4页(P1201-1204)【关键词】乳腺癌;TBX3;ER;HER-2;Ki-67;分子亚型【作者】黄燕;丁罡;陈峰;陆云姝;张明;梁洪享;吴克瑾【作者单位】200092 上海交通大学医学院; 202150 上海交通大学医学院附属新华医院崇明分院;202150 上海交通大学医学院附属新华医院崇明分院;202150 上海交通大学医学院附属新华医院崇明分院;200092 上海交通大学医学院附属新华医院普外科;202150 上海交通大学医学院附属新华医院崇明分院;202150 上海交通大学医学院附属新华医院崇明分院;200092 上海交通大学医学院附属新华医院普外科【正文语种】中文【中图分类】R737.9乳腺癌是目前最常见的女性恶性肿瘤,是妇女死亡的头号杀手,严重威胁女性的身心健康[1]。
PLCE1基因突变致激素耐药型肾病综合征1例报告并文献复习

基金项目:广东省医学科学技术研究基金项目(No.A2017087)通信作者:李旺辉 电子信箱:***************PLCE1基因突变致激素耐药型肾病综合征1例报告并文献复习李旺辉1 苏达永1 强瑞雪1 郝志宏2 于 力21.广州开发区医院儿科(广东广州 510730);2.广州市第一人民医院儿科(广东广州 510180)摘要: 目的 分析PLCE1基因突变致激素耐药型肾病综合征(SRNS )的临床特征和基因变异特点。
方法 回顾分析1例确诊的由PLCE1基因突变致SRNS 患儿的临床资料,并复习相关文献。
结果 女性患儿,8岁11月龄,确诊原发性肾病综合征6年余,激素耐药型,病理为局灶节段性肾小球硬化(FSGS )。
肾病综合征相关基因检测发现,患儿PLCE1基因存在2个杂合错义变异 c.577G>A (p.V 193I )和c.2770G>A (p.G 924S );Sanger 测序验证显示c.577G>A (p.V 193I )来自患儿母亲(杂合状态),患儿父母均无c.2770G>A (p.G924S )变异,为新发变异。
这2个变异均为已有报道的致病性突变。
结论 PLCE1基因变异可导致常染色体遗传型SRNS 。
关键词: 激素耐药性; 肾病综合征; PLCE1 基因; 激素; 突变Steroid-resistant nephrotic syndrome caused by PLCE1 gene mutation: a case report and literature review LI Wanghui 1, SU Dayong 1, QIANG Ruixue 1, HAO Zhihong 2, YU Li 2 (1.Pediatrics of Guangzhou Development District Hospital, Guangzhou 510730, Guangdong, China ; 2.Pediatrics of Guangzhou First People's Hospital, Guangzhou 510180, Guangdong, China)Abstract: Objective To explore the clinical characteristics and gene variation of steroid-resistant nephrotic syndrome (SRNS) caused by PLCE1 gene mutation. Method The clinical data of SRNS caused by PLCE1 gene mutation in a child diagnosed in April 2018 were analyzed and the relevant literature was reviewed. Results The female child was 8 years and 11 months old. She had been diagnosed with primary nephrotic syndrome for more than 6 years. It was hormone-resistant, and the pathological diagnosis was focal segmental glomerulosclerosis (FSGS). Two heterozygous missense mutations of c.577G>A (p.V193I) and c.2770G>A (p.G924S) were found in PLCE1 gene in the child with nephrotic syndrome. Sanger sequencing verification showed that c.577G>A (p.V193I) came from the mother of the child (heterozygous state). The parents of the child had no variation of c.2770g>A (p.g924s), which was a new variation. These two mutations are all pathogenic mutations that have been reported. Conclusion Mutations in the PLCE1 gene can cause autosomal genetic SRNS.Key words: hormone resistance; nephrotic syndrome; PLCE1 gene; hormone; mutation原发性肾病综合征(primary nephrotic syndrome ,PNS )是儿科常见的疾病,可分为激素敏感型肾病综合征( steroid -sensitive nephrotic syndrome ,SSNS )和激素耐药型肾病综合征(steroid-resistant nephrotic syndrome ,SRNS )[1]。
班替综合征1例报告并文献复习
班替综合征1例报告并文献复习班替综合征(Bannayan-Riley-Ruvalcaba综合征,BRRS)是一种罕见的遗传性疾病,也称肿瘤性常染色体显性隐性遗传综合征,多见于婴儿至儿童期,至今尚无特效治疗。
本文报道了一例BRRS患儿的一般资料、临床表现和治疗情况。
一、病史本病例患儿男性,现年6岁,来自广西壮族自治区的一家三口。
患儿生于2013年,在出生时发现头部与面部畸形,结合患儿的性别、家族史和身体特征,认为可能患有BRRS。
二、临床表现患儿出生后,发现头部与面部畸形,伴有大耳、肿瘤性皮疣、黄疸、染色体异常及其他神经系统症状。
体格检查时发现,头围增大,眼眶有轻度膨隆,耳朵大、头先出,眉毛稀疏;上颌骨发育不良,口腔黏膜及牙齿未见明显异常;体重及身高偏低,发育迟缓;脐带周围褶皱;皮肤下出现多发性肿瘤性皮疣,大小不一;腹部增大,腹壁肌肉偏薄;足跟缩短。
无家族遗传史,患儿母亲经常产抑郁症。
三、诊断根据上述特征,本病例诊断为BRRS,患儿经过基因检测结果证实,携带PTEN基因突变,诊断结果符合BRRS的诊断标准。
四、治疗本病例患儿,采用理疗加营养补充治疗,遵医嘱给予复方熊果素、复方小儿多维元素、复方小儿益生菌等营养支持,定期复查,观察病情变化。
五、结论BRRS是一种罕见的常染色体显性遗传综合征,其临床表现比较复杂,具有不可逆转的潜在危险性。
本病例经基因检测后证实患儿携带PTEN基因突变,诊断结果符合BRRS的诊断标准,治疗上采取理疗加营养补充治疗,定期复查,观察病情变化。
本病例服用熊果素、小儿多维元素、小儿益生菌等营养支持的治疗效果良好,病情有所缓解,表明上述治疗方法对治疗BRRS有一定的辅助治疗作用,可为临床管理提供一定的参考价值。
然而,因BRRS病理机制较为复杂,治疗目前尚无特效治疗,生物学研究也仍存在不足之处,因此,仍需要进一步深入探究。
在家庭环境的影响下,也需要积极的家庭教育及心理支持,积极采取拉线管理,加强定期复查,防治病情发展,以全面促进患儿的正常发育与成长。
1例Wolfram综合征家系病例报道并文献复习

表1 Wolfram综合征患者达必佳试验
项目 LH(miu/ml) FSH(miu/ml)
0 min 0.64 2.91
15 min 2.07 3.90
30 min 2.27 4.58
60 min 3.20 5.18
90 min 4.26 7.26
120 min 4.81 7.62
表2 Wolfram综合征患者尿浓缩稀释试验
临床诊断:Wolfram综合征。治疗及转归:糖尿病:甘精胰 岛素18 U,qn,门冬胰岛素早6 U、中6 U、晚6 U,ih,餐时。 泌尿系感染:抗感染,因患者拒绝膀胱造痿术,予间歇导尿。 矮小症:营养,睡眠,控制血糖。耳聋,视神经萎缩:营养神经、 配镜。1年后随访患者,仍继续胰岛素、间歇导尿治疗;其弟弟 妹妹仍无临床及生化表型。
Wolfram综合征的诊断标准包括两项主要标准或者一项主要 标准+2项次要标准[410主要标准:16岁以内发生的糖尿病, 16岁以内发生的视神经萎缩;次要标准:尿崩症,16岁以上 发生的糖尿病,16岁以上发生的视神经萎缩,感音性耳聋, 神经症状(共济失调,癫痫,神经病,认知障碍),肾功能异常, WFS1/CISD2基因突变和/或WF家族史&目前没有彻底治愈 WS的办法,其预后不良,过早病死于严重的神经功能障碍, 如脑干萎缩和器质性脑病所致的呼吸衰竭,中位死亡年龄 30岁(20 ~49岁)[310本研究先证者于16岁以内发生的糖尿 病及视神经萎缩,感音性耳聋,合并WFS1基因突变,诊断符 合Wolfram综合征,并对其及家庭成员进一步临床评估及基 因测定。
-301 -
2讨论
Wolfram综合征(WS)是一种较为罕见的遗传综合征,属 常染色体隐性遗传性神经变性疾病,伴不完全外显,1938年 由Wolfram首先报道[110人群中WS发病率约为1/770 000,1 型糖尿病中发病率为1/150$2%。WS以糖尿病、尿崩症、视神经 萎缩、耳聋为主要表现,因而称为DIDMOAD综合征$3%&
HUWE1基因突变Turner型X连锁智力障碍综合征1例并文献复习
HUWE1基因突变Turner型X连锁智力障碍综合征1例并
文献复习
李勇超;宋丹丹;胡晓晶;刘秀琴
【期刊名称】《疑难病杂志》
【年(卷),期】2022(21)12
【摘要】患儿,男,33 d, 因“发现生长发育迟缓1个月”就诊。
患儿系G2P2,孕37+3周,剖宫产分娩,出生体质量2 650 g, 出生史无特殊。
生后人工喂养婴幼儿配方奶粉,奶量60~90 ml, 每天10次。
3 d前因反复腹胀调整为乳蛋白部分水解奶粉喂养,家长诉生后30 d体质量增长500 g, 生后听力筛查未通过,为进一步治疗入院。
父母非近亲结婚,胞兄体健,否认家族性遗传病史。
【总页数】2页(P1309-1310)
【作者】李勇超;宋丹丹;胡晓晶;刘秀琴
【作者单位】青岛市市立医院儿科;潍坊医学院临床医学院
【正文语种】中文
【中图分类】R596.1
【相关文献】
1.OPHN1基因突变致X连锁智力障碍1例报告及文献复习
2.IBA57基因突变引起的多发性线粒体功能障碍综合征1例并文献复习
3.TFE3基因突变智力障碍儿童一家系遗传学研究并文献复习
4.20例嵌合型Turner综合征的辅助生殖助孕及相关文献复习
5.NEXMIF基因突变导致智力障碍合并癫痫2例并文献复习
因版权原因,仅展示原文概要,查看原文内容请购买。
ophn1基因突变致x连锁智力障碍1例报告及文献复习
X-linked intellectual disability caused by OPHN1 gene mutation:a case report and literature review MA Hongxia1,2,3, GUO Yuxiong1,2,3, ZHAI Qiongxiang1,2 (1. The Second School of Clinical Medicine, Southern Medical University, Guangzhou 510280, Guangdong, China; 2. Department of Pediatrics, Guangdong Provincial People’s Hospital, Guangdong Academy of Medical Sciences, Guangzhou 510080, Guangdong, China; 3. Affiliated Hospital of Guangdong Medical University, Zhanjiang 524000, Guangdong, China)
3 . 广东医科大学附属医院儿科(广东湛江 524000)
摘要 : 目的 探讨 X 连锁智力障碍的临床表型与基因型的关系。方法 回顾分析 1 例癫痫伴智力障碍患儿的临床 资料以及全外显子捕获测序结果。结果 男性患儿,9 岁。生后 4 个月发现发育迟缓,5 个月癫痫发作,4 岁时智力发育障碍, 7 岁时视力检查提示高度近视。脑电图提示癫痫样放电 ;头颅磁共振提示大枕大池 ;韦氏儿童智力量表评估示总智商 49。 基因检测发现患儿 OPHN1 基因第 19 号外显子存在移码突变 c. 1641 delA(p.K 547 fs* 5),家系共分离验证发现其母亲携带 该变异位点。该变异位点既往未见报道。根据 ACMG 指南,其为致病性变异。患儿经抗癫痫药物丙戊酸钠联合拉莫三嗪 治疗,效果好。结论 OPHN1 移码突变 c. 1641 delA(p.K 547 fs* 5)为患儿 X 连锁智力障碍的致病基因,临床表型为癫痫、 中度智力低下、高度近视、大枕大池。
SLC35A2基因突变致马凡综合征家系中West综合征患儿1例报告并文献复习
doi:10.3969/j.issn.1000-3606.2020.04.014通信作者:陈文雄 电子信箱: gzchcwx@SLC35A2基因突变致马凡综合征家系中West 综合征患儿1例报告并文献复习田 杨 侯 池 王秀英 朱海霞 曹彬彬 李小晶 陈文雄 梁惠慈广州市妇女儿童医疗中心(广东广州 510000)摘要: 目的 鉴定马凡综合征家系中1例West 综合征患儿基因致病性突变,为家系遗传咨询提供依据。
方法 收集患儿及其家系成员的临床资料进行分析。
提取患儿及其父母、外祖母、舅舅的外周血DNA ,采用医学外显子二代测序加拷贝数变异检测,再进行Sanger 测序验证。
并复习相关文献。
结果 女性患儿,10月龄,反复抽搐发作7个月,表现为婴儿痉挛。
患儿及其母亲、外祖母存在马凡综合征体征。
患儿及其母亲、外祖母存在FBN1基因c.7240C>T (p.R 2414*)无义突变;患儿还存在SLC35A2基因c.601delG (p.A 201Qfs*148)移码突变,其父母SLC35A2基因未见该变异,该基因变异既往未见报道。
患儿行室间隔修补术,并予托吡酯、半乳糖治疗后癫痫及发育情况好转。
检索到临床资料齐全的相关SLC35A2基因突变报道 16篇共 74例患者,涉及58个位点,其中错义突变最常见,患者可有不同的临床表型,以早期婴儿癫痫性脑病最常见。
结论 SLC35A2基因c.601delG (p.A 201Qfs*148)是马凡综合征家系中该患儿罹患West 综合征的致病性变异。
该研究扩大了基因突变谱,为该家系的遗传咨询提供了基础;半乳糖联合托吡酯治疗有助于控制癫痫发作和改善发育情况。
关键词 : 马凡综合征; West 综合征; SLC35A2基因; 突变Clinical characteristics analysis of a child with West syndrome caused by SLC35A2 gene mutation in a Marfan syndrome family and literature review TIAN Yang, HOU Chi, WANG Xiuying, ZHU Haixia, CAO Binbin, LI Xiaojing, CHEN Wenxiong, LIANG Huici (Guangzhou Women and Children’s Medical Center, Guangzhou 510000, Guangdong, China)Abstract: Objective To explore the pathogenic gene mutation of a child with West syndrome in a Marfan syndrome family, and to provide the basis for genetic consultation. Methods The clinical data of the child and her family members were collected and analyzed. Peripheral blood DNA of the child and her parents, maternal grandmother and uncle were extracted. The whole exome next genetic sequencing was employed and copy number variation was detected, and then the result was verified by Sanger sequencing. The relevant literature was reviewed. Results A 10-month-old girl had recurrent convulsions for 7 months, presenting as infantile spasm. There were signs of Marfan syndrome in the child, her mother and grandmother. There was nonsense mutation of c.7240C>T (p.R2414*) in FBN1 gene in the proband, her mother and the maternal grandmother. Furthermore, a frameshift mutation of c.601delG (p.A201Qfs*148) in SLC35A2 gene was also found in the proband, but no such mutation was found in SLC35A2 gene of the parents. This gene mutation has not been reported before. The thoracic ventricular septal defect repair was performed for the child. After the treatment with topiramate and galactose supplementation, the epilepsy and development of the child were improved. A total of 16 articles on SLC35A2 gene mutation with complete clinical data were retrieved, involving a total of 74 patients and 58 mutation loci, among which missense mutation was the most common. Patients could have different clinical phenotypes, and early infant epileptic encephalopathy was the most common. Conclusions The SLC35A2 gene c.601delG (p.A201Qfs*148) is a pathogenic variant of West syndrome in Marfan syndrome family. This study expanded the gene mutation spectrum and provided the basis for genetic counseling of the family. Galactose combined with topiramate treatment is helpful to control seizures and improve development.Key words: Marfan syndrome; West syndrome; SLC35A2 gene; mutationWest 综合征是最常见的婴儿癫痫性脑病,临床表现为婴儿痉挛、脑电图高幅失律、发育迟缓三联征[1],病因学方面包括症状性和隐源性。
Mǒbius综合征1例报告
Mǒbius综合征1例报告Mǒbius综合征由Van Graefe 1880年首先报导,1892年Mǒbius报告6例,自此命名为M bius综合征[1]。
本病少见,现将临床遇到的1例报告如下。
病历资料患者,男,15岁,为弃婴儿,其养父代述拣到患者时为数月大,即发现睡觉时双眼不能完全闭合,哭笑时面部无表情,左手发育异常。
神经科检查:神志清醒,语言欠清晰,双眼内斜视,双眼外展不能,双眼可上视、下视、内视,双侧瞳孔等大等圆,对光反射灵敏;面无表情呈假面具面容,双侧鼻唇沟变浅,不能蹙眉、皱额、示齿、鼓腮、吹哨,双唇闭合不拢,软腭可上提,咽反射灵敏,伸舌居中,无舌肌纤颤,四肢肌张力正常,四肢肌力5级,腱反射正常,病理征未引出,全身浅、深感觉正常,贯通掌纹,左手发育较小,除拇指外,余四指并连呈蹼掌,指间关节活动尚可,但动作笨拙。
头颅MRI:左额叶脑囊虫病(该患者以抽搐入院,查找病因为脑囊虫病);脑电图正常;心电图正常。
尿常规、大便常规、血常规正常;肾功能、肝功能、心肌酶、电解质正常。
血沉正常。
胸片正常。
诊断Mǒbius综合征。
讨论Mǒbius综合征又称先天性双侧面瘫、眼肌面肌麻痹综合征、第六及第七对颅神经核发育不良、痛性运动不能综合征等,因该病本质目前仍未完全阐明,故多以Mǒbius综合征称之。
本病病因未明,一般认为系遗作因素,呈AD或AR遗传[2]。
国内多数人认为是致畸物作用于胚胎的结果[3],详细的早孕史可能寻找本症病因的希望[4]。
本例为弃婴儿,无法了解家族史及早孕史。
本病的临床表现:①双侧周围性面瘫。
有时伴有舌下神经、听神经、三叉神经、舌咽神经受累,而出现相应的症状。
②眼球运动障碍:主要为双侧外展麻痹。
③全身其他发育异常:可见多指(趾)、短指、畸形足、耳廓畸形、耳道畸形、耳道狭窄、胸肌或腓骨肌萎缩、乳腺缺如及智力障碍等。
一般认为症状与生俱来,终身无发展,但也有认为是有进展的,Hanson报告3例[5],10岁后渐出现腰椎前凸,翼状肩胛,胸背肌、前臂肌均盆膈肌无力。