
药品注册现场核查管理规定含附件的最全版
药品注册现场核查管理规定含附件的
最全版
1
2
关于印发药品注册现场核查管理规定的通知
国食药监注[ ]255号
05
月
23
日
发布
各省、自治区、直辖市食品药品监督管理局(药品监督管理局),总
后卫生部药品监督管理局:
为规范药品研制秩序,保证药品注册现场核查工作质量,根据<药品
注册管理办法>的有关规定,国家局组织制定了<药品注册现场核查
管理规定>,现予印发,请遵照执行。
国家食品药品监督管理局
二○○八年五月二十三日
药品注册现场核查管理规定
3
第一章总则
第一条为加强药品注册现场核查管理,规范药品研制秩序,根据<中华人民共和国药品管理法>及其实施条例、<药品注册管理
办法>,制定本规定。
第二条药品注册现场核查分为研制现场核查和生产现场检查。
药品注册研制现场核查,是指药品监督管理部门对所受理药品注册申请的研制情况进行实地确证,对原始记录进行审查,确认申报资料真实性、准确性和完整性的过程。
药品注册生产现场检查,是指药品监督管理部门对所受理药品注册申请批准上市前的样品批量生产过程等进行实地检查,确认其是否与核定的或申报的生产工艺相符合的过程。
本规定所指的药品注册检验抽样,是指药品监督管理部门在药品注册现场核查过程中进行的取样、封样和通知检验。
第三条药品注册现场核查分为常规和有因。
有因核查主要是指针对下列情形进行的现场核查:
(一)药品审评过程中发现的问题;
4
(二)药品注册相关的举报问题;
(三)药品监督管理部门认为需进行核查的其它情形。
第四条国家食品药品监督管理局负责全国药品注册现场核查的组织协调和监督管理。
同时负责组织新药、生物制品批准上市前的生产现场检查;负责组织进口药品注册现场核查;负责组织对药品审评过程中发现的问题进行现场核查;负责组织涉及药品注册重大案件的有因核查。
第五条省、自治区、直辖市药品监督管理部门负责本行政区域内的下列药品注册现场核查:
(一)负责所受理药品注册申请的研制现场核查;
(二)负责所受理已上市药品改变剂型、改变给药途径注册申
请的生产现场检查;
(三)负责所受理仿制药注册申请的生产现场检查;
(四)负责所受理药品生产技术转让、变更处方和生产工艺可
能影响产品质量等补充申请的生产现场检查;
(五)负责本行政区域内的有因核查。
研制工作跨省进行的药品注册申请,研制现场核查工作由受理该申请的省、自治区、直辖市药品监督管理部门负责,研制现场所在地省、自治区、直辖市药品监督管理部门应当予以协助。
5。
药品注册现场核查管理规定及其相关问题
实施了《药品注册现场核查管理规定》
(国食药监注[2008]255号(下称《规
定》),其目的是为进一步规范药品研制
秩序,强化药品注册现场核查,保证核查
工作质量。
可编辑课件
3
指导思想(一)
➢贯彻落实《药品注册管理办法》有关药品 注册研制现场核查和生产现场检查的要求
➢尽可能做到 • 内容合法化,保持一致性 • 过程程序化,保证可操作性 • 标准统一化,保证核查质量 • 分工合理化,提高行政效率
注册申请的生产现场检查; 负责所受理仿制药注册申请的生产现场检查; 负责所受理药品生产技术转让、变更处方和生产
工艺可能影响产品质量等补充申请的生产现场检 查;
负责本行政区域内的有因核查。 ——所有受理品种的研制现场核查、四种情形生 产现场检查
可编辑课件
11
职责分工(四)
说明:研制工作跨省进行的药品注册 申请,研制现场核查工作由受理该申请的 省、自治区、直辖市药品监督管理部门负 责,研制现场所在地省、自治区、直辖市 药品监督管理部门应当予以协助。
➢《规定》共分7章59条,含5个附件; ➢明确各环节 • 现场核查执行主体 • 工作流程 • 核查要点 • 判定原则 • 核查结果 • 文书、表格格式
可编辑课件
6
设定核心章节主线(二)
➢《规定》按研制和生产阶段分类 ✓临床前研究现场核查 ✓临床试验现场核查 ✓申报生产研制现场核查 ✓生产现场检查(上市前样品批量生产)
可编辑课件
现场核查分类
• 新药临床后报生产:进行研制现场核查,抽取研 制的连续3批样品;同时进行临床试验核查(含生 物等效性);国家局药审中心审评符合规定后由 国家局药品认证管理中心进行生产现场检查,同 时抽取1批样品。
国家食品药品监督管理局药品注册现场核查管理规定
2008药品注册现场核查管理规定
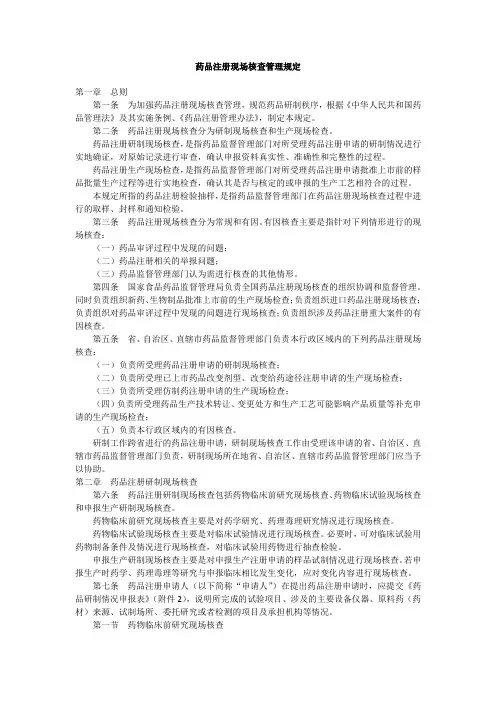
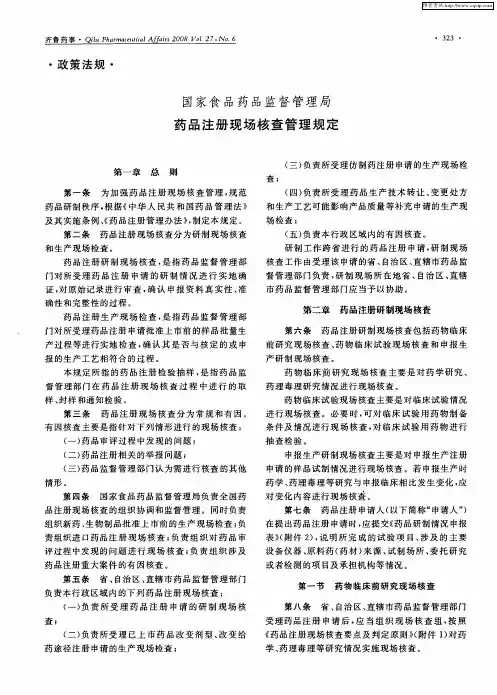
药品注册现场核查管理规定第一章总则第一条为加强药品注册现场核查管理,规范药品研制秩序,根据《中华人民共和国药品管理法》及其实施条例、《药品注册管理办法》,制定本规定。
第二条药品注册现场核查分为研制现场核查和生产现场检查。
药品注册研制现场核查,是指药品监督管理部门对所受理药品注册申请的研制情况进行实地确证,对原始记录进行审查,确认申报资料真实性、准确性和完整性的过程。
药品注册生产现场检查,是指药品监督管理部门对所受理药品注册申请批准上市前的样品批量生产过程等进行实地检查,确认其是否与核定的或申报的生产工艺相符合的过程。
本规定所指的药品注册检验抽样,是指药品监督管理部门在药品注册现场核查过程中进行的取样、封样和通知检验。
第三条药品注册现场核查分为常规和有因。
有因核查主要是指针对下列情形进行的现场核查:(一)药品审评过程中发现的问题;(二)药品注册相关的举报问题;(三)药品监督管理部门认为需进行核查的其他情形。
第四条国家食品药品监督管理局负责全国药品注册现场核查的组织协调和监督管理。
同时负责组织新药、生物制品批准上市前的生产现场检查;负责组织进口药品注册现场核查;负责组织对药品审评过程中发现的问题进行现场核查;负责组织涉及药品注册重大案件的有因核查。
第五条省、自治区、直辖市药品监督管理部门负责本行政区域内的下列药品注册现场核查:(一)负责所受理药品注册申请的研制现场核查;(二)负责所受理已上市药品改变剂型、改变给药途径注册申请的生产现场检查;(三)负责所受理仿制药注册申请的生产现场检查;(四)负责所受理药品生产技术转让、变更处方和生产工艺可能影响产品质量等补充申请的生产现场检查;(五)负责本行政区域内的有因核查。
研制工作跨省进行的药品注册申请,研制现场核查工作由受理该申请的省、自治区、直辖市药品监督管理部门负责,研制现场所在地省、自治区、直辖市药品监督管理部门应当予以协助。
第二章药品注册研制现场核查第六条药品注册研制现场核查包括药物临床前研究现场核查、药物临床试验现场核查和申报生产研制现场核查。
药品注册现场核查管理和要求(word)

药品注册现场核查管理和要求(word)合同编号:[合同编号]药品注册现场核查管理和要求本合同由以下各方于[合同签订日期]签署:甲方:[甲方名称]地址:[甲方地址]电话:[甲方电话]乙方:[乙方名称]地址:[乙方地址]电话:[乙方电话]鉴于,甲方为药品注册管理工作负责单位,乙方为药品注册申请人,双方就药品注册现场核查管理和要求达成以下协议:一、目的根据相关法律法规,为保证药品注册申请的合法性、准确性和可行性,甲方与乙方共同制定本合同,明确药品注册现场核查的管理和要求,以确保药品注册申请程序的规范进行。
二、定义1.药品注册现场核查:指甲方对乙方提交的药品注册申请相关材料进行实地核查和评估的活动。
三、双方责任1.甲方责任:(1)根据《药品管理法》等相关法律法规,负责药品注册现场核查的组织和管理工作;(2)分配合适人员进行现场核查,并提供相应的指导和培训;(3)审核并验收乙方提交的药品注册申请材料;(4)出具符合要求的现场核查报告;(5)对乙方在核查过程中存在的问题及时进行通知和指导。
2.乙方责任:(1)提供符合相关法律法规的药品注册申请材料;(2)配合甲方进行现场核查,提供必要的资料和协助;(3)在核查过程中积极响应甲方的要求,及时整改不符合要求的问题;(4)合理利用甲方提供的指导和培训资源,提高药品注册申请的质量和效率。
四、合同期限本合同有效期自签署之日起[有效期限]内。
五、保密条款1.甲方和乙方对本合同内容及药品注册申请相关材料应保密,未经对方书面同意,不得向第三方泄露。
六、争议解决甲方和乙方发生的因本合同引起的争议,双方应友好协商解决。
如协商未果,任何一方可向有管辖权的人民法院提起诉讼。
七、其他条款1.本合同一式两份,甲方和乙方各执一份,具有同等法律效力;2.本合同的修改或补充,应经双方协商一致,并以书面形式作出;3.本合同未尽事宜,可由双方协商确定。
甲方:[甲方签字]日期:[甲方签订日期]乙方:[乙方签字]日期:[乙方签订日期]附件列表1.药品注册申请材料清单2.现场核查报告模板3.相关指导和培训材料法律名词解释1.药品管理法:指中华人民共和国的法律法规,用于管理和监督药品的生产、流通、使用等相关事务。
药品注册现场核查管理和要求

职责分工
• 国家局
职责分工
• 说明: • 2015年以前:研制工作跨省进行的药品注
册申请,研制现场核查工作由受理该申请 的省、自治区、直辖市药品监督管理部门 负责,研制现场所在地省、自治区、直辖 市药品监督管理部门应当予以协助。 • 2015年以后:不再委托核查 • 2018年前,省局负责注册现场核查 • 2018年以后,国家局负责,目前未明确进 一步的负责单位
• 进行现场检查 • 末次会议
– 宣读检查结果(发现的主要问题) – 必要时,进一步核实 – 撰写《药品注册研制现场核查报告》,双方签字,加盖被核查单
位公章
现场检查关键要素
• 按照《药品注册现场检查要点》进行核查
– 结合被核查单位和申报品种的情况 – 结合药品监管的其他法规
• 按照要求抽样 • 发现问题如实记录,必要时予以取证 • 根据核查情况形成核查结果 • 按照《药品注册现场核查判定原则》形成
《药品注册现场核查要点》——药理 毒理
• 2.实验动物
– 2.1是否具有购置实验所用动物的确切凭证。 – 2.2实验动物购置时间和数量是否与申报资料对应一致。 – 2.3购置实验动物的种系、等级、合格证号、个体特征
等是否与申报资料对应一致。 – 2.4实验动物的饲养单位应具备相应的资质,实验动物
为本单位饲养繁殖的,是否能提供本单位具有饲养动 物的资质证明及动物饲养繁殖的记录。
– 撰写《药品注册现场核查报告》(附件3、5) – 全体核查人员在报告中签字 – 核查结果现场告知被核查单位 – 被核查单位签字、盖章
• 2.4.1纸质图谱是否包含完整的信息,并与数据库中电子图谱 一致。
• 2.4.2原始图谱及数据是否与临床试验总结报告对应一致。 • 2.4.3进样时间(或采集时间)是否与试验时间、仪器使用时间对
附件1:药品注册现场核查要点及判定原则
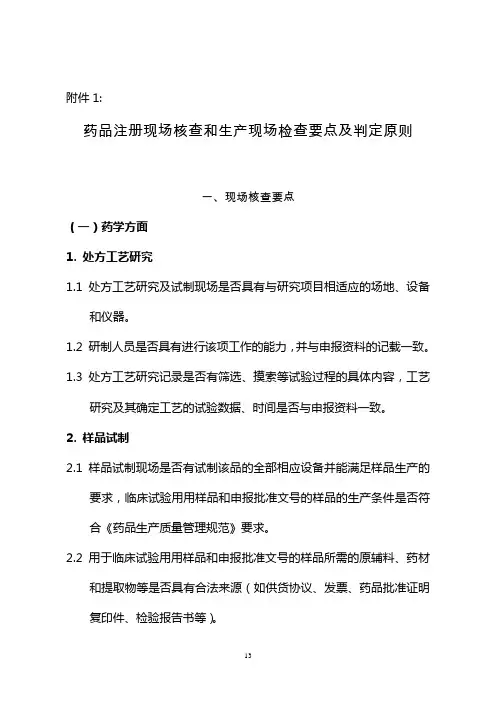
附件1:药品注册现场核查和生产现场检查要点及判定原则一、现场核查要点(一)药学方面1. 处方工艺研究1.1 处方工艺研究及试制现场是否具有与研究项目相适应的场地、设备和仪器。
1.2 研制人员是否具有进行该项工作的能力,并与申报资料的记载一致。
1.3 处方工艺研究记录是否有筛选、摸索等试验过程的具体内容,工艺研究及其确定工艺的试验数据、时间是否与申报资料一致。
2. 样品试制2.1 样品试制现场是否有试制该品的全部相应设备并能满足样品生产的要求,临床试验用用样品和申报批准文号的样品的生产条件是否符合《药品生产质量管理规范》要求。
2.2 用于临床试验用用样品和申报批准文号的样品所需的原辅料、药材和提取物等是否具有合法来源(如供货协议、发票、药品批准证明复印件、检验报告书等)。
2.3 购入时间或供货时间是否与样品试制时间对应一致,购入量是否满足样品试制的需求。
2.4 是否对购入的原辅料等进行了质量检验。
2.5 样品的试制是否有制备记录或原始批生产记录,样品制备记录项目及其内容应齐全,如试制时间、试制过程及内容、中间体检验记录等。
2.6 样品试制量、剩余量与使用量之间的关系是否对应一致。
2.7 尚在进行的长期稳定性研究是否有留样并有与申报资料一致的直接接触药品的内包装。
2.8 申报批准文号所需样品的原始批生产记录是否与申报工艺一致。
3. 质量、稳定性研究及样品检验3.1 研究及检验必需的仪器设备是否具备,研究人员是否从事过该项工作并与申报资料的记载一致。
3.2 研究期间的仪器设备是否检定合格,各仪器设备使用是否有使用记录,记录时间是否与研究时间一致。
3.3 用于质量研究的样品的试制时间与研究时间是否合理,稳定性研究样品批号、研究时间与样品试制时间的关系是否对应一致。
3.4 对照研究所用上市药品是否有来源证明或记录。
3.5 所用的对照品是否具有合法来源,如为工作对照品,是否有完整的标化记录;申请生产时是否已经向中国药品生物制品检定所报送了制备标准品的原材料及有关标准物质的研究资料。
2023年药品注册现场核查管理和规定方案模板 (2)
ChatPPT Generation
ChatPPT Generation
TEAM
6. 监督检查:除了现场核查外,药品监督管理部门还将定期对已完成注册的药品进行监督检查,确保其符合注册要求和规定。
1. 完善信息共享机制:加强相关部门之间的信息共享,建立统一的药品注册现场核查管理数据库,确保核查信息的准确性和可靠性。通过共享信息,各部门能够更好地了解药品注册现场的实际情况,为监管提供有力支持。
2. 引入先进的信息技术手段,实施在线核查系统,减少人工操作,提高核查效率。
1. 制定合理的核查计划,根据药品注册风险评估结果,合理调配核查资源,确保高风险药品得到重点核查。
2. 建立有效的协作机制,加强与其他药品监管部门的信息共享和协调配合,避免资源浪费和重复核查。
06
Deepen verification and regulatory cooperation
2. 统一的注册流程和程序:规定药品注册的流程和程序,明确各个环节的职责和要求,确保注册过程的标准化和规范化。统一的注册流程和程序可以确保审核的公正性和准确性,提高注册评审的效率和效果。
现场核查效率提升
简化核查程序,提高效率
优化核查资源配置,提升效能
1. 简化核查材料准备和提交流程,减少冗余环节,缩短核查时间。
ChatPPT Generation
TEAM
ChatPPT Generation
2023/8/31
分享人:Gary
Management of on-site verification of drug registration
药品注册现场核查管理
CONTENTS
01
Verification process and requirements
药品注册现场核查管理和规定
核查流程:申请、 审核、现场核查等
核查目的和原则 核查前准备 现场核查流程 核查项目要求
核查问题分类:按严重程度分为重大、主要、一般
问题缺陷分析:对每个问题进行缺陷分析,确定其属于哪一类问题
问题处理方式:针对不同类别的问题,采取不同的处理方式,包括整改、补充资料、 重新核查等
问题记录和报告:对核查过程中发现的问题进行详细记录,并形成报告,作为药品 注册申请材料的一部分
效率和准确性。
添加标题
核查文件保存:保存地点、 保存期限、保存方式等
核查文件分类:分为现场检查、 临床试验、生产现场检查等
核查文件使用:使用范围、 使用方式、使用人员等
核查文件更新:更新周期、 更新内容、更新方式等
核查流程:制定核查计划、 实施核查、记录核查结果
核查员要求:具备相关资质 和经验
核查标准:符合相关法规和 指导原则
添加文档副标题
目录
01.
02.
03.
04.
05.
06.
核查背景:药品注册法规和 政策要求
药品注册现场核查的定义和 重要性
核查目的:确保药品注册申 请的真实性和合规性
核查范围和内容:包括申请资 料、生产现场、质量管理体系
等方面
核查概念:药品注册现场核查是指药品 监督管理部门对药品注册申请事项的真 实性、符合性进行检查和验证的行政行 为
核查内容:包括资料的真实 性、合规性、完整性等
制定核查计划 组建核查组 通知申请人和相关单位 准备核查资料和工具
申请资料完整性审查 申请资料规范性审查 申请资料一致性审查 申请资料合规性审查
检查目的:核实药品注册申请的真实性、准确性和合规性 检查内容:药品注册申请资料、生产工艺、质量标准、检验方法等 检查方式:现场核查、书面核查、视频核查等 检查流程:制定检查计划、组织检查组、实施现场检查、撰写检查报告等
药品注册现场核查管理和要求(word)
药品注册现场核查管理和要求(word)药品注册现场核查管理和要求目录1、药品注册现场核查管理和要求2、药品注册研制现场核查要点及判定原则药学研究核查资料3、药品注册研制现场核查要点临床前药理毒理研究部分4、SFDA药物临床试验现场核查要点与组织实施5、新药Ⅰ期临床试验现场核查及关注的事项6、新药Ⅱ、Ⅲ期临床试验现场核查及案例分析7、药品注册生产现场检查8、药品抽样一般原则和要求药品注册现场核查管理和要求依法起草:1、《中华人民共和国药品管理法》研制新药,必须如实报送有关资料和样品(第29条)2、《中华人民共和国药品管理法》实施条例药监部门审查研制情况及条件、申报资料、样品检验(第29条)3、《药品注册管理办法》16个条款涉及现场核查内容指导思想围绕现场核查核心任务,设定核查工作目标1、确认真实性;实地确证药品研制、生产情况以及原始记录的真实性2、确认申报资料的“三性”:真实性、准确性、完整性3、确证工艺符合性;实地确证实际生产工艺是否与核定的或申报的生产工艺相符合分类第一种分类:原因1、有因核查药品审评过程中发现问题药品注册相关的举报问题药品监督管理部门认为需要进行核查的其他行为2、常规核查临床前现场核查临床现场核查申报生产研制现场核查生产现场检查(上市前样品批量生产)第二种分类:申报类型新药按照新药申请的程序申报的药品仿制药进口药品补充申请(有可能进行现场核查)附:新药(报临床和临床后报生产)新药管理(报临床、临床后报生产、直接报生产)仿制(报生产、报生产批临床)补充申请(生产工艺未变更、生产工艺变更)新药报临床:仅进行研制现场核查,不抽样。
依据:《药品注册现场核查管理规定》第8条。
新药临床后报生产:进行研制现场核查,抽取研制的连续3批样品;同时进行临床试验核查(含生物等效性);国家局药审中心审评符合规定后由国家局药品认证管理中心进行生产现场检查,同时抽取1批样品。
依据:《药品注册现场核查管理规定》第6条、10条、13条、15~18条。
药品注册管理办法2007年PDF版(含附件1-6)-局令28号
《药品注册管理办法》于 2007 年 6 月 18 日经国家食品药品监督管理局局务会审议通过, 现予公布,自 2007 年 10 月 1 日起施行。
局长:邵明立 二○○七年七月十日
药品注册管理办法 第一章 总 则
第一条 为保证药品的安全、有效和质量可控,规范药品注册行为,根据《中华人民共 和国药品管理法》(以下简称《药品管理法》)、《中华人民共和国行政许可法》(以下简 称《行政许可法》)、《中华人民共和国药品管理法实施条例》(以下简称《药品管理法实 施条例》),制定本办法。
第四十条 药物临床试验应当在批准后 3 年内实施。逾期未实施的,原批准证明文件自 行废止;仍需进行临床试验的,应当重新申请。
第四十一条 临床试验过程中发生严重不良事件的,研究者应当在 24 小时内报告有关 省、自治区、直辖市药品监督管理部门和国家食品药品监督管理局,通知申请人,并及时向 伦理委员会报告。
第二十一条 为申请药品注册而进行的药物临床前研究,包括药物的合成工艺、提取方 法、理化性质及纯度、剂型选择、处方筛选、制备工艺、检验方法、质量指标、稳定性、药 理、毒理、动物药代动力学研究等。中药制剂还包括原药材的来源、加工及炮制等的研究; 生物制品还包括菌毒种、细胞株、生物组织等起始原材料的来源、质量标准、保存条件、生 物学特征、遗传稳定性及免疫学的研究等。
第十三条 申请人应当提供充分可靠的研究数据,证明药品的安全性、有效性和质量可 控性,并对全部资料的真实性负责。
第十四条 药品注册所报送的资料引用文献应当注明著作名称、刊物名称及卷、期、页 等;未公开发表的文献资料应当提供资料所有者许可使用的证明文件。外文资料应当按照要 求提供中文译本。
第十五条 国家食品药品监督管理局应当执行国家制定的药品行业发展规划和产业政 策,可以组织对药品的上市价值进行评估。