
《雷诺嗪合成工艺》word版
h
h
雷诺嗪合成工艺
工艺路线:
中间体Ⅰ的合成
NH
2
CH
3
CH
3
ClCH2COCl
NHCOCH2Cl
CH
3
CH
3
NHCH3CH3NNH
O
+
HNNH
中间体Ⅱ的合成
OH
OCH
3
O
ClH2C
O
OCH
3
H
2
C
O
+
雷诺嗪的合成
NHCH3CH3NNO
OCH
3
OH
O
+
O
OCH
3
H
2
C
O
NHCH3CH3NNH
O
1.1 N-(2,6-二甲基苯基)-2-氯-乙酰胺(2)的合成
在3L圆底烧瓶中,投入2,6.二甲基苯胺(182g,),甲苯(35 mL),三乙胺(186g,),二氯
甲烷(1.9L),冰浴冷至0℃以下后搅拌15min,缓慢滴加氯乙酰氯(167g,),控温℃,滴毕,室
温反应反应2 h,用2N的HCl200mL×2洗涤,分出有机层,无水硫酸镁干燥,浓缩至干,残余物
用环己烷精制的250g类白色固体,mp146-148℃。
1.2 N-(2,6-二甲基苯基)-1-哌嗪乙酰胺(3)的合成
在1000 mL圆底烧瓶中加入哌嗪二盐酸盐(52.5 g,0.33 too1),哌嗪(25.8 g,0.30 too1),
无水乙醇(500 mL),回流温度下反应约1 h,将化合物(2)(49.3 g,0.25 too1)分批加入,反
应3—4 h,TLC检测反应进程.反应完全后,冷却,滤出白色固体(哌嗪二盐酸盐,回收利用).母
液浓缩后加少量水溶解,冰浴下用氢氧化钠水溶液调节溶液pH值,使pH>10.用二氯甲烷(200
mL×4次)萃取,萃取液用少量水洗.有机层用无水硫酸镁干燥过滤,过滤除去干燥剂,浓缩,
用乙醚重结晶,得化合物(3),白色(略黄)粉末状固体(53.6 g,收率87%,mp:99.5—101.5
oC; 1.2.3 2.1 (2-甲氧基苯氧基)-1,2-环氧丙烷(4)的合成
在2L三口圆底烧瓶中,加入邻甲氧基苯酚(124g,),1,4-二氧六环(415mL) 、184mL水和氢
氧化钠(55g; 1.375mol ),室温搅拌下加入环氧氯丙烷(287 g,),回流反应2h,冷却至室温,
加入220mL水,分出有机层,水层用EA 220mL×2提取,合并有机层,用无水硫酸钠干燥,减压
h
h
蒸馏,收集
h
h
121~124℃/2KPa的馏分,收率84.2% ;
3.0 雷诺嗪二盐酸盐(5)的合成
在500 mL三口圆底烧瓶中,加入化合物(3)(49.4 g,0.20 mo1),无水乙醇(300 mL),回
流温度下缓慢滴加化合物(4)(36.0 g,0.20 mo1)继续在回流条件下反应3~4 h,TLC检测反
应进程,反应完全后,冷却,向反应器中加浓盐酸(~100 mL)或通HC1气,调节溶液pH至2~3,
浓缩近干,加入丙酮,不断搅拌,至白色固体不再出现.抽滤干燥得白色固体,用95%乙醇重
结晶得化合物(5),白色固体(93.2 g,收率93% ,mp:164.5~166.5℃ ;
欢迎您的下载,资料仅供参考!
盐酸雷尼替丁生产工艺

盐酸雷尼替丁生产工艺盐酸雷尼替丁是一种常用的抗溃疡药物,用于治疗消化性溃疡、反流性食管炎等疾病。
以下是盐酸雷尼替丁的生产工艺介绍。
首先,盐酸雷尼替丁的生产原料主要是雷尼替丁原料药和盐酸。
雷尼替丁原料药是通过精细有机合成方法制得的,主要由苯丙氨酸、磺酰氯等原料经过多步反应得到。
盐酸作为盐酸雷尼替丁的盐酸盐形式存在,可由硫酸和氯化氢反应得到。
生产工艺的第一步是制备雷尼替丁中间体。
将苯丙氨酸与磺酰氯在适当的反应条件下反应得到二取代苯丙肼。
然后,通过氧气的氧化作用,使二取代苯丙肼得到二取代苯丙胺。
接下来,再经过通入盐酸气体,二取代苯丙胺与盐酸反应生成本品中间体。
在此步骤中,要控制反应温度和反应时间,确保反应的完全进行。
第二步是制备盐酸雷尼替丁。
将步骤一中得到的本品中间体与氢氯酸反应得到盐酸雷尼替丁。
这一步骤可以在室温下进行,但是要保持反应环境的较低酸度。
通过对反应物的控制,可以获得高纯度的盐酸雷尼替丁。
第三步是对盐酸雷尼替丁进行提纯。
这一步骤的目的是去除杂质,提高药品的纯度。
通常采用结晶法对盐酸雷尼替丁进行结晶,或者进行洗涤、萃取等方法对药品进行处理。
提纯后的盐酸雷尼替丁常以粉末或颗粒的形式存在。
最后一步是盐酸雷尼替丁的包装和贮存。
将提纯后的药品装入适当的包装中,并在包装上标注药品的名称、规格、批号等信息。
同时,需要确保药品储存环境的干燥、避光和适宜温度。
盐酸雷尼替丁的生产工艺需要严格控制反应条件和操作技术,确保药品质量的稳定和符合要求。
在生产过程中,还需要遵守相关的药品生产规范和质量管理体系,保障药品的安全和有效性。
雷扎芬净合成方法

雷扎芬净合成方法
雷扎芬(Leflunomide)是一种广谱的免疫调节剂,它广泛用于关节炎、类风湿性关节炎等疾病的治疗。
现在,雷扎芬的合成方法已经被广泛研究和掌握,主要是通过雷扎芬净合成方法来实现的。
雷扎芬净合成方法(Leflunomide Synthetic Method)是利用丙酮镁和磺酰氯合成乙烯基羧酸酰胺,进而与三甲基乙酰胺和硝基苯甲酸脱水缩合,实现雷扎芬的合成。
这种方法省去了传统合成方法需要分离、纯化、结晶的步骤,从而缩短了合成时间,提高了合成效率,降低了成本。
该方法的研究使得雷扎芬的合成变得简单,其中的步骤和原料较为简单,而且反应过程较为高效,具有重要的工业应用价值。
该合成方法的具体步骤如下:首先,将苯甲酰氯和乙烯基羧酸酰胺在丙酮镁存在下反应,形成苯甲酰基乙烯基羧酸酰胺;接着,将苯甲酰基乙烯基羧酸酰胺与三甲基乙酰胺、硝基苯甲酸在少量催化剂存在下进行脱水缩合反应(更确切的说法是加成反应),形成雷扎芬。
该方法的优点主要在于它可以直接合成出雷扎芬,从而减少了反应中间体的制备和清洗的过程,可大大降低反应的成本和时间。
此外,该方法在反应条件和工艺研究等
方面都具有实用性和技术优势。
值得一提的是,该方法在药物工业上有着极高的实用价值,因为它能够实现雷扎芬的大规模合成,提高了药物的治疗效果,降低了药物的生产成本,从而大大方便了患者的用药。
总之,雷扎芬净合成方法是现代化学工业技术研究的重要突破,它为雷扎芬的大规模生产和使用提供了很好的技术支持,同时也为开发和合成其他新型免疫调节剂提供了新的方法和思路。
替诺福韦的合成工艺改进_刘嘉(优选)word资料

替诺福韦的合成工艺改进_刘嘉(优选)word资料 论著 替诺福韦的合成工艺改进 刘 嘉 , 李 科 , 孙海玲 , 冯继禄 (第二军医大学药学院药物化学教研室 , 上海 200433
作者简介 :刘嘉 (1980 , 男 , 硕士研究生 . E m ai:l nudt_li u ji a @hot m ai. l co m :l @si na . m 摘要 目的 :改进替诺福韦的合成工艺 。 方法 :以亚磷酸二乙酯和多聚甲醛经缩合 、 酯化得到对甲苯磺酸羟 甲基磷酸二乙基酯 (4 。 另以缩水甘油合成碳酸丙烯酯 , 与腺嘌呤反应得到 9 (2 羟丙基 腺嘌呤 (7, 在叔 丁醇钠作用下与 (4 经缩合 、 水解等反应制得抗病毒药物替诺福韦 。 结果 :优化后的制备工艺成本低 , 操作 简便 , 对环境污染减少 。 结论 :新工艺的产率达到 30%, 适合工业生产 。 关键词 替诺福韦 ; 合成 ; 工艺改进
中图分类号 :R914 文献标识码 :A 文章编号 :1006-0111(2021 01-0031-03 I mprove m ent of synthetic process of tenofovir L I U Ji a , L I K e , S UN H ai ling , FENG Ji l u (D epart m ent o fM ed ici na l Chem istry , Schoo l of phar m acy , SecondM ilitary M ed i ca lU n i versity , Shangha i 200433, Ch i na
AB STRACT O b jective :T o i m prove the synthe ti c process of teno f ov ir . M eth ods :P t o luenes u lfonic ac i d diethoxyphosphoryl me t hy l ester(4 w as prepared from d i ethy l phosphate and parafor m a l dehyde by condensa tion and este rifica ti on . 9 (2 hydroxy propy l aden i ne (7 w as synt hesized by reacti on o f aden i ne and propy lene ca rbonate . In presence o f (C H 3 3CON a , co m pound (7 was connected w ith compound (4, and then hydro l y zed to teno fov ir . R esu lts :T he technique w as s uccessfull y i m proved due t o its l ow co st , easi e r opera ti on and less po ll u ti on to the env iron m en t . Conclusion :The overall y ield o f t he i m proved synthetic process was 30%, wh ich is m ore suitable fo r i ndustria l producti on . K EY W ORDS
美沙拉嗪的合成与工艺改进
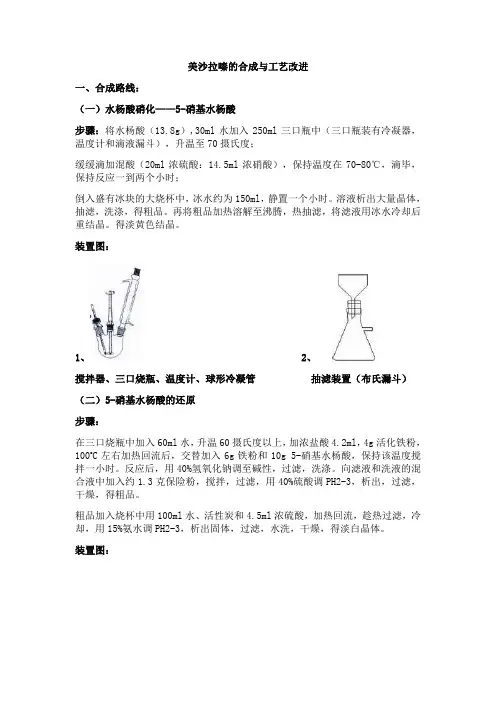
美沙拉嗪的合成与工艺改进一、合成路线:(一)水杨酸硝化——5-硝基水杨酸步骤:将水杨酸(13.8g),30ml水加入250ml三口瓶中(三口瓶装有冷凝器,温度计和滴液漏斗),升温至70摄氏度;缓缓滴加混酸(20ml浓硫酸:14.5ml浓硝酸),保持温度在70-80℃,滴毕,保持反应一到两个小时;倒入盛有冰块的大烧杯中,冰水约为150ml,静置一个小时。
溶液析出大量晶体,抽滤,洗涤,得粗品。
再将粗品加热溶解至沸腾,热抽滤,将滤液用冰水冷却后重结晶。
得淡黄色结晶。
装置图:1、 2、搅拌器、三口烧瓶、温度计、球形冷凝管抽滤装置(布氏漏斗)(二)5-硝基水杨酸的还原步骤:在三口烧瓶中加入60ml水,升温60摄氏度以上,加浓盐酸4.2ml,4g活化铁粉,100o C左右加热回流后,交替加入6g铁粉和10g 5-硝基水杨酸,保持该温度搅拌一小时。
反应后,用40%氢氧化钠调至碱性,过滤,洗涤。
向滤液和洗液的混合液中加入约1.3克保险粉,搅拌,过滤,用40%硫酸调PH2-3,析出,过滤,干燥,得粗品。
粗品加入烧杯中用100ml水、活性炭和4.5ml浓硫酸,加热回流,趁热过滤,冷却,用15%氨水调PH2-3,析出固体,过滤,水洗,干燥,得淡白晶体。
装置图:试剂:水杨酸、混酸(含硫酸和浓硝酸)、浓盐酸、硫酸、铁粉、烧碱溶液、保险粉(连二亚硫酸钠)、氨水、活性炭等。
仪器:搅拌器、250ml 三口烧瓶、冷凝管、烧杯、布氏漏斗、量筒、滤瓶、电热套、玻璃棒、PH 试纸、熔点仪、温度计。
二、实验因素分析与分配正交方案试验表实验号 水平组合n (水杨酸):n (浓硝酸)反应温度(℃) 反应时间(h ) 产率(%)1 A1B1C1 1:1 60 1.02 A1B2C2 1:1 65 2.03 A1B3C3 1:1 70 3.04 A2B1C2 1:2 60 2.0 5A2B2C31:2653.0因素 n水杨酸:n浓硝酸温度/O C反应时间/h1 1:1 60 1.0h2 1:2 65 2.0h 31:3703.0h6 A2B3C1 1:2 170 1.07 A3B1C3 1:3 60 3.08 A3B2C1 1:3 65 1.09 A3B3C2 1:3 70 2.0三、产物定性定量分析1、紫外吸收光谱(UV)取本品适量,溶于O.01mol/L氢氧化钠溶液中,在紫外分光光度计上扫描(扫描范围200。
抗帕金森病药雷沙吉兰的合成工艺优化
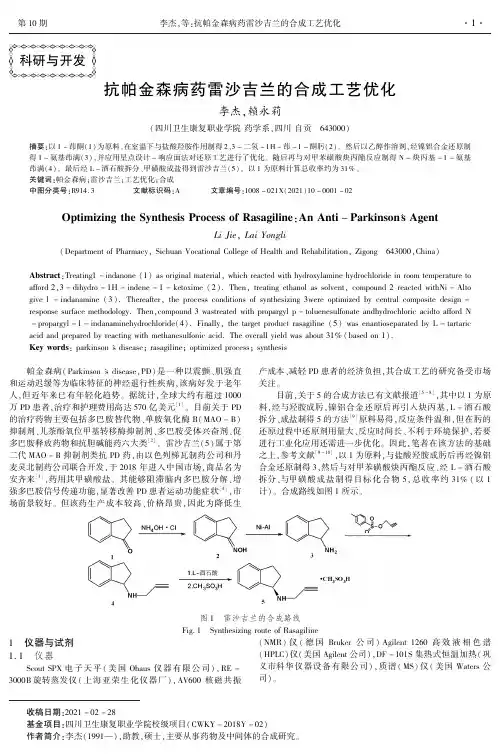
涤后ꎬ再经无水硫酸钠干燥ꎬ过滤ꎬ减压浓缩得棕黄色油状物 4
26. 7 g ( 收 率 78% ) ꎮ ESI - MS ( m / z) : 172 [ M] + ꎻ 1 H - NMR
(600MHzꎬCDCl3 ) δ:1. 96 ~ 2. 02 ( mꎬ 1H) ꎬ 2. 26 ~ 2. 48 ( mꎬ
SHANDONG CHEMICAL INDUSTRY
1. 2 试剂
原料 1 - 茚酮购买于 Adamas 试剂公司ꎬ纯度 99% ꎮ 其它试
剂均为市售分析纯或化学纯ꎮ
2 方法与结果
2. 1 合成方法
2. 1. 1 2ꎬ3 - 二氢 - 1H - 茚 - 1 - 酮肟(2) 的合成
在 500 mL 圆底烧瓶中加入 26. 5 g(0. 2 mol)1 和 150 mL 甲
醇ꎬ搅拌 5 min 后ꎬ加入 16. 7 g(0. 24 mol) 盐酸羟胺ꎬ继续搅拌 3
min 后ꎬ向反应液中滴加 40 mL 20% NaOH 溶液ꎬ继续在室温下
搅拌 1 hꎮ 反应完毕ꎬ向反应体系中加入 100 mL 水ꎬ抽滤ꎬ滤饼
用 20 mL 冰水洗涤 3 次ꎬ得淡黄色固体 227. 9 g( 收率 95% ) ꎮ
拆分、成盐制得 5 的方法 [9] 原料易得ꎬ反应条件温和ꎬ但在肟的
还原过程中还原剂用量大、反应时间长、不利于环境保护ꎬ若要
进行工业化应用还需进一步优化ꎮ 因此ꎬ笔者在该方法的基础
之上ꎬ参考文献 [9 - 10] ꎬ以 1 为原料ꎬ与盐酸羟胺成肟后再经镍铝
合金还原制得 3ꎬ然后与对甲苯磺酸炔丙酯反应、经 L - 酒石酸
制药工艺学_诺氟沙星
脱溶剂 回收溶剂真空度、温度及终点控制指标
产 品
3、问题分析 合成工艺完整判断标准: 工艺方案 ---- 多样性 工艺方案工艺条件 --- 唯一性
1)以甲苯为带水剂存在的问题 2)稀乙酸溶解问题(控制PH=5.5) 3)用乙醇重结晶问题 文献介绍的合成工艺
第三节 诺氟沙星中间体合成原理与工艺
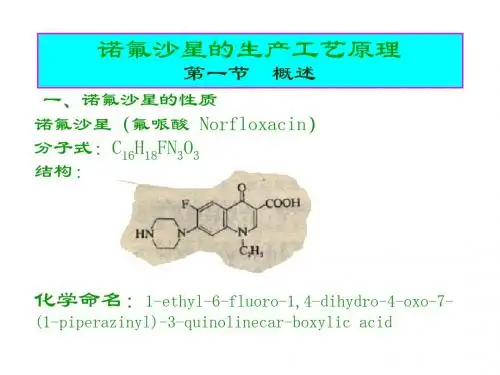
第一节 概述
CAS [70458-96-7]
性质 白色、淡黄色,无臭,味微苦 熔点:218~224°C 溶解性:水、乙醇 极微溶 DMF微溶 醋酸、盐酸、氢氧化钠易溶 紫外吸收(钠盐)273、325、336吸收最大
第一节 概述
用途
二、诺氟沙星研究与开发过程
诺氟沙星:喹诺酮酸衍生物 1962年Lesher发表第一个喹诺酮酸类抗菌药奈啶 酸 合成2万个衍生物 已可成为药品60多个 诺氟沙星 日本1978年开发成功,属第三代喹诺酮 酸类药 已在60多个国家、地区批准上市 2019年中国药典收录
文献介绍的合成工艺
四、 3-氯-4-氟苯胺 1、合成原理 1)硝化
硝酸 硫酸混合酸
2)氟化
DMSO KF
3)还原
铁粉
2、合成工艺 1)硝化
1、硫酸、硝酸比例、浓度以及其与邻二氯苯的比例 2、冷却后温度?冰解加冰量 3、离心水,水洗水到哪去? 4、收率88%,还有12%的去向?
2)氟化
1、3,4-二氯硝基苯,KF,二甲基亚砜配料比? 2、氟化反应温度,时间? 3、判断氟化反应完全标准? 4、水蒸气蒸馏产品后溶剂如何回收? 5、为何用水蒸气蒸馏产品 6、收率82%,还有18%的去向
1)为何要滴加乙醇钠 2)初馏分套用的目的? 3)除盐过程采用初馏分洗涤目的 4)蒸馏、精馏概念?产品宜采用蒸馏?精馏?
雷替曲塞合成工艺综述
雷替曲塞合成工艺综述党夏【摘要】雷替曲塞被广泛用于治疗晚期结肠、直肠癌.按不同的起始原料对抗癌药物雷替曲塞的合成方法进行了总结.【期刊名称】《安徽化工》【年(卷),期】2016(042)003【总页数】3页(P7-9)【关键词】雷替曲塞;合成工艺【作者】党夏【作者单位】安徽省化工研究院,安徽合肥230041【正文语种】中文【中图分类】R979.1雷替曲塞(Raltitrexed,I),化学名N-[5-[N-[(3,4-二氢- 2-甲基- 4-氧- 6-喹唑啉基)-甲基]- N-甲氨基]- 2-噻吩基]- L-谷氨酸盐酸盐,是由英国的Rolay Marsden与捷利康(Zeneca)制药公司于二十世纪80年代末共同开发的一种抗肿瘤药物。
它是一种叶酸衍生物,可以与腺苷合成酶(TS)结合而抑制其作用[1-3]。
由于其具有胸腺嘧啶合成酶特异性的抑制作用,使体内无法产生去氧核糖核酸所需的物质胸腺嘧啶,导致癌细胞内的DNA无法进行复制,从而使癌细胞停止更新而死亡,因而被广泛用于治疗晚期结肠、直肠癌[1-3]。
2.1 以2-噻吩甲酸为起始原料以2-噻吩甲酸为原料,经7步反应制得雷替曲塞是最早的合成工艺[4-5]。
具体为:在三乙胺和叔丁醇存在条件下,2-噻吩甲酸(1)与叠氮磷酸二苯酯(DPPA)反应生成2-[N-(叔丁氧羰基)氨基]噻吩(2),然后与碘甲烷发生N-甲基化反应,再在正丁基锂、二异丙醇胺和干冰作用下发生羧化反应制得化合物(4),化合物(4)与L-谷氨酸二乙酯经缩合反应得到化合物(5),化合物(5)在三氟乙酸中脱保护后再与化合物(7)经取代反应生成化合物(8),最后水解制得雷替曲塞。
反应历程如下:此合成工艺历程冗长,且反应需要在无水条件下进行,反应条件苛刻,同时正丁基锂试剂价格昂贵[6]。
鉴于上述原因,化学家们致力于研究一种反应条件温和、便于操作的雷替曲塞合成工艺。
2.2 以2,5-噻吩二甲酸为起始原料曹胜利等[6]对雷替曲塞的合成工艺进行了改进,以2,5-噻吩二甲酸作为原料与L-谷氨酸二乙酯缩合制得化合物(11),化合物(11)在三乙胺和叔丁醇存在条件下与叠氮磷酸二苯酯(DPPA)反应生成化合物(12),继而在相转移催化剂和碱存在下与碘甲烷反应制得化合物(5),之后的合成步骤与2.1的工艺相同。