
GMP文件管理规程(新版)
文件名称页脚内容
GMP文件管理规程
起 草 人 日 期 颁发部门 GMP管理科 部门审核人 日 期 编 码 XXXXXX 质管部审核人 日 期 页 码 第1页 共50页 批 准 人 日 期 执行日 文件名称页脚内容 分发部门: 文件名称
页脚内容 目 录 目 录 .......................................................................................................................................................... 3 前 言 .......................................................................................................................................................... 8 1 目的 ..................................................................................................................................................... 9 2 范围 ..................................................................................................................................................... 9 3 责任 ..................................................................................................................................................... 9 4 GMP文件分类 ................................................................................................................................... 9 表1:GMP文件分类、代码及起草、审核、修订责任部门及批准人 ..................................................... 9 5 GMP文件起草、审核、修订责任部门及批准人 ......................................................................... 12 6 GMP文件编码 ................................................................................................................................. 14 图1:GMP文件编码 ................................................................................................................................... 14 图2:GMP文件编码示例 .......................................................................................................................... 15 7 GMP文件电子版文件名称及编码 ..................................................................................................16 图3:GMP文件电子版文件名称及编码示例 ...........................................................................................16 8 GMP文件要素 ..................................................................................................................................16 8.1 封面、表头、题目 ............................................................................................................................16 8.2 目录 ................................................................................................................................................... 17 8.3 前言 ................................................................................................................................................... 18 8.4 目的 ................................................................................................................................................... 18 8.5 范围 ................................................................................................................................................... 18 8.6 责任 ................................................................................................................................................... 18 8.7 规范性引用外来文件 ....................................................................................................................... 18 文件名称页脚内容8.8 规范性引用内部文件 ...................................................................................................................... 20 8.9 正文 .................................................................................................................................................. 20 8.10 规范性附件 ....................................................................................................................................... 21 8.11 资料性附件 ....................................................................................................................................... 21 8.12 术语和定义 ....................................................................................................................................... 21 8.13 参考文献 ........................................................................................................................................... 21 8.14 附则 ................................................................................................................................................... 21 9 GMP文件格式 ................................................................................................................................. 21 9.1 封面、表头 ....................................................................................................................................... 21 9.2 页眉 ................................................................................................................................................... 21 9.3 页脚和页码 .......................................................................................................................................22 9.4 正文标题格式 ................................................................................................................................... 23 9.5 正文字体、字号与行距 ................................................................................................................... 23 9.6 示例、图、表格 .............................................................................................................................. 24 9.7 终结符号 .......................................................................................................................................... 24 10 GMP文件制作材料及版面 ............................................................................................................ 24 11 规范用词的说明 ............................................................................................................................... 26 12 GMP文件管理流程 ......................................................................................................................... 26 表2:标准类文件、基准批记录类文件各阶段管理要求 ........................................................................ 26 13 GMP文件要求通则 .......................................................................................................................... 31 13.1 格式 .................................................................................................................................................... 31 13.2 标题 .................................................................................................................................................... 31 13.3 编码 .................................................................................................................................................... 31 13.4 条款 .................................................................................................................................................... 31 13.5 法规 .................................................................................................................................................... 31 13.6 自查和修订 ....................................................................................................................................... 32
GMP标准文件管理规定
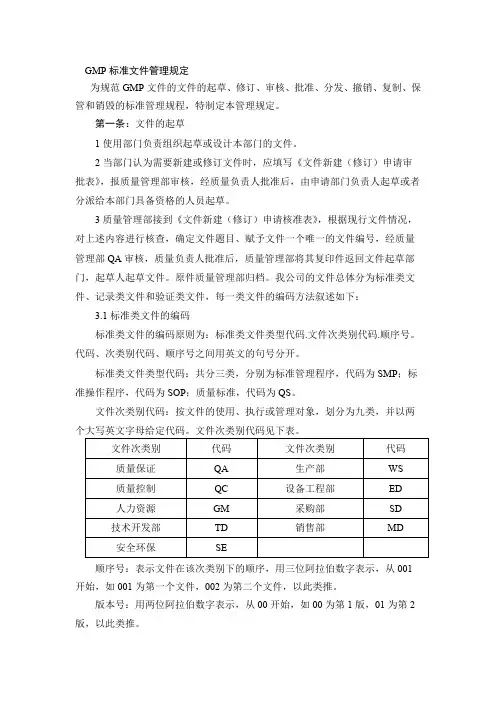
GMP标准文件管理规定为规范GMP文件的文件的起草、修订、审核、批准、分发、撤销、复制、保管和销毁的标准管理规程,特制定本管理规定。
第一条:文件的起草1使用部门负责组织起草或设计本部门的文件。
2当部门认为需要新建或修订文件时,应填写《文件新建(修订)申请审批表》,报质量管理部审核,经质量负责人批准后,由申请部门负责人起草或者分派给本部门具备资格的人员起草。
3质量管理部接到《文件新建(修订)申请核准表》,根据现行文件情况,对上述内容进行核查,确定文件题目、赋予文件一个唯一的文件编号,经质量管理部QA审核,质量负责人批准后,质量管理部将其复印件返回文件起草部门,起草人起草文件。
原件质量管理部归档。
我公司的文件总体分为标准类文件、记录类文件和验证类文件,每一类文件的编码方法叙述如下:3.1标准类文件的编码标准类文件的编码原则为:标准类文件类型代码.文件次类别代码.顺序号。
代码、次类别代码、顺序号之间用英文的句号分开。
标准类文件类型代码:共分三类,分别为标准管理程序,代码为SMP;标准操作程序,代码为SOP;质量标准,代码为QS。
文件次类别代码:按文件的使用、执行或管理对象,划分为九类,并以两个大写英文字母给定代码。
文件次类别代码见下表。
顺序号:表示文件在该次类别下的顺序,用三位阿拉伯数字表示,从001开始,如001为第一个文件,002为第二个文件,以此类推。
版本号:用两位阿拉伯数字表示,从00开始,如00为第1版,01为第2版,以此类推。
例如:文件编号SMP.WS.001.00,表示生产部的第一个标准管理规程,此规程是第1版。
文件编码QS.QC.001.01,表示第一个质量标准文件,此文件是第2版。
产品工艺规程归属于技术开发部TD类,各岗位操作法归属于生产部WS类。
3.2记录类编码记录类编码原则:所属文件代码-次类别代码-顺序号-记录顺序号-版本号。
代码、顺序号与版本号之间用英文的减号分开记录顺序号为:记录在所属文件中的顺序号,用R加两位数字表示,如R01表示所属文件的第一个记录,以此类推版本号:用两位阿拉伯数字表示,从00开始,如00为第1版,01为第2版,以此类推。
GMP文件分类与编码管理规程03
装订线1.目的建立文件分类与编码管理规程,便于文件的分类、查阅、存档和使用。
2.范围适用于公司所有GMP文件。
3.责任各部门GMP文件起草者、审核者、批准者对本规程的实施负责。
4.内容4.1.编码原则书面文件应统一采用以下格式(表格、记录、标签、账、卡除外)。
4.1.1.系统性:统一分类和编码,按照文件系统建立编码系统。
4.1.2.准确性:文件与编码一一对应,做到一文一码,一旦文件撤销,此文件编码也随之作废,不得再次使用。
4.1.3.可追踪性:制订编码系统时,必须考虑到可随时查询文件的演变历史。
4.1.4.识别性:制订编码系统时,必须考虑到其编码能便于识别文件的文本和类别。
4.1.5.相关一致性:文件一旦经过修订,必须给予新的版本号。
4.1.6.发展性:制订编码系统规定时,要考虑公司将来的发展及管理手段的改进。
4.2.文件系统的组成与分类4.2.1.文件系统的组成。
GMP文件按其属性分为标准性文件和记录两大类。
标准性文件可分为:管理规程 (SMP) 、技术标准(STP)和操作规程(SOP)。
4.2.1.1.管理规程(SMP):是指经批准用于行使生产、计划、指挥控制等管理职能而制订的书面要求,为一般的管理制度、标准、程序等。
4.2.1.2.技术标准(STP):包括产品生产工艺,物料(原料、辅料、包装材料)与产品(中间产品、成品)的质量标准。
4.2.1.3.操作规程(SOP):是指经批准用以指示操作的通用性文件或管理方法。
如按工艺流程制订生产操作的标准规程,主要设备、检验仪器、检验方法的标准操作规程等。
4.2.1.4.记录(SOR):括生产操作记录(批生产记录、批包装记录、生产操作记录)、质量管理记录、物料管理记录、设备管理记录及各种台帐、凭证等。
4.2.2.文件系统的分类按照《药品生产质量管理规范》(GMP)(2010年修订)的相关规定,将公司文件分为13大类,即:1.文件管理、2.机构与人员、3.厂房与设施、4.设备、5.物料与产品、6.卫生、7.确认与验证、8.生产管理、9.质量管理、10.投诉与不良反应、11.委托生产与检验、12.产品发运与召回、13.自检。
新版GMP要求下的文件管理
.
(三)责任人签名并注明日期的规定
新版GMP第一百五十四条规定“文件的起草、 修订、审核、批准均应当由适当的人员签名并注
明日期。” 【条文注释】本条是对旧版第六十五 条第5点的完善。增加了对签名日期 的要求。
#;
.
(四)文件应当标明题目、种类、目的以及文件编 号和版本号 新版GMP第一百五十五条规定“文件应当标明题 目、种类、目的以及文件编号和版本号。文字应 当确切、清晰、易懂,不能模棱两可。”
#;
.
(1)提供质量标准。 新版GMP规定,物料和成品应有经过批准的
现行质量标准;必要时,中问产品或待包装产品 也应有质量标准。按照规定,这些标准的一般内 容应包括对物料的描述、取样检验方法、定性和 定量的限度要求、贮存条件及有效期等内容。
#;
.
(2)明确管理职责。 企业应当建立质量管理系统,并以完整的文
产活动都应以文件形式明确规定,要求一切操作 按照书面程序严格进行。
如第十二条规定,“严格按各种书面规程进行 生产、检查、检验和复核。”
#;
.
(2)明确了文件的范畴。 新版GMP第一百五十八条指出“本规范所指的
文件包括质量标准、工艺规程、操作规程、记录、 报告等”。
以往很多企业对于各类文件区别对待,如质 量标准、工艺规程不按照文件管理方法进行管 理,记录、报告编制随意,存在部分类别文件不 经质量管理部门审核等情况。
#;
.
(接上页)
【条文注释】本条为新增条款。 ⑴强调了对电子数据处理系统等的管理:要求 有操作规程并对记录的准确性进行核对。 ⑵强调了数据安全性的管理:要求对电子数据 处理系统的登录权限及关键数据的输入进行控制。
#;
.
� 与98版GMP相比,新版GMP对质量标准、工艺 规程、批生产记录、批包装记录、操作规程和记 录从格式、内容等方面作出了详细规定。
新版GMP物料和产品审核放行管理规程
审核放行管理规程1.主题内容与适用范围1.1本标准规定了物料、中间产品、成品审核放行管理的内容与要求。
1.2本标准适用于物料、中间产品、成品放行审核的管理。
2.职责:2.1质量受权人、转受人及其质保部QA(放行审核人)对本标准的执行负责。
2.2物料、中间产品、成品仓管人员对本标准的执行负责。
2.3质量受权人负责检查本标准的执行情况与监督管理。
3.管理内容与要求3.1管理的基本要求3.1.1质量管理部门应有物料和中间产品使用、成品放行的决定权。
3.1.2药品放行前应由质量管理部门对有关记录进行审核。
审核内容应包括:配料、称重过程中的复核情况;各生产工序检查记录;清场记录;中间产品质量检验结果;偏差处理;成品检验结果等。
符合要求并有审核人员签字后方可放行。
3.1.3负责审核工作的人员应熟悉GMP,并具有一定的药学专业知识和实践经验。
3.1.4物料、中间产品、成品必须检验合格,经质量保证部人员审核,放行人批准后方可放行。
3.2放行决定权3.2.1 A级物料由质量受权人批准放行;B、C级物料由质量转受人批准放行。
3.1.2中间产品经质量保证部受权人员批准放行,质量保证部授权车间质量监督员(QA)为中间产品审核放行人员。
3.1.3成品由质量受权人批准放行。
3.3物料审核放行程序及要求3.3.1质量控制室完成物料检验后,由质量控制部负责人对物料批检验记录审核,填写批检验记录审核表并签字,交质保部QA(放行审核人)进行审核签字,并由质量保证部经理审核签字。
3.3.2物料放行前除应对物料批检验记录进行审核外,还应对物料仓储记录等相关文件进行审核,填写物料审核放行记录并签字,经质量保证部经理审核签字后,A级物料交质量受权人、B或C级物料交质量转受人批准放行。
3.3.3质保部QA(放行审核人)根据放行人批准意见,同意放行的填写物料放行证(合格证),经放行人签字后,连同物料检验报告单交物料仓库,该批次物料方可发放使用(放行)。
最新版GMP(药品生产质量管理规范)

第一章总则第一条为规范药品生产质量管理,根据《中华人民共和国药品管理法》和《中华人民共和国药品管理法实施条例》的规定,制定本规范。
第二条企业应建立药品质量管理体系。
该体系包括影响药品质量的所有因素,是确保药品质量符合预定用途所需的有组织、有计划的全部活动总和。
第三条本规范作为质量管理体系的一部分,是药品生产管理和质量控制的基本要求,以确保持续稳定地生产出适用于预定用途、符合注册批准或规定要求和质量标准的药品,并最大限度减少药品生产过程中污染、交叉污染以及混淆、差错的风险。
第四条本规范为药品生产质量管理的基本要求。
附录为药品生产质量管理的特殊要求,适用于相关的药品或生产质量管理活动,可根据情况适时修订。
第五条本规范不包括有关环境保护、劳动安全等管理要求。
第六条企业应诚实守信地遵守本规范。
第七条企业可以采用经过验证的替代方法,达到本规范的要求。
第二章质量管理第一节原则第八条企业应建立并实施符合质量管理体系要求的质量目标,将药品注册中有关安全、有效和质量可控的所有要求,系统地贯彻到药品生产、控制及产品放行、发运的全过程中,确保所生产的药品适用于预定的用途,符合注册批准或规定要求和质量标准。
第九条企业高层管理人员应确保实现既定的质量目标,各部门不同层次的人员以及供应商、经销商应共同参与并承担各自的责任。
第十条企业应配备足够的、符合要求的人员、厂房、设施和设备,为实现质量目标提供必要的条件。
第二节质量保证第十一条质量保证是质量管理体系的一部分。
企业必须建立质量保证系统,应以完整的文件形式明确规定,并监控其有效性。
第十二条质量保证应确保符合下列要求:1.药品的设计与研发应考虑本规范的要求;2.明确规定生产管理和质量控制活动,保证本规范的实施;3.明确管理职责;4.保证生产以及采购和使用的原辅料和包装材料正确无误;5.确保中间产品所需的控制以及其它中间控制得到实施;6.确保验证的实施;7.严格按各种书面规程进行生产、检查、检验和复核;8.只有经质量受权人批准,每批产品符合注册批准以及药品生产、控制和放行的其它法规要求后,方可发运销售。
gmp文件管理规程
gmp文件管理规程嘿,朋友!今天咱们来聊聊 GMP 文件管理规程这回事儿。
您知道吗,这 GMP 文件管理规程就像是咱们家里的“账本”,啥都得记清楚,还得管理好,不能乱了套。
为啥这么说?您想想啊,家里的账本要是记错了,或者丢了,那这日子过得能不乱吗?先说这文件的生成吧,那可得仔细认真,就跟做一件精细的手工活儿似的。
每一个字、每一个数据都得准确无误,不能有一点儿马虎。
这就好比盖房子,基础没打好,这房子能结实吗?能经得起风吹雨打吗?文件的审核也不是闹着玩儿的。
审核人员得有一双“火眼金睛”,能看出问题,能挑出毛病。
不然,一个有错误的文件流传出去,那不就像一颗坏了的种子种在了地里,能长出好庄稼吗?再说说文件的发放。
这就像是给大家发“宝贝”,得发到该发的人手里,不能发错了,也不能漏发了。
要是发错了,那不是耽误事儿吗?就好比给一个饿肚子的人发了把雨伞,他能吃饱吗?还有文件的使用,那得按照规定来,不能随心所欲。
就像开车得遵守交通规则一样,不遵守规则能不出事儿吗?您要是乱了套,这工作还能顺利进行吗?文件的保存更是重要。
得找个安全、合适的地方存着,还得做好备份。
万一哪天需要用的时候找不到,那可就抓瞎啦!这就像咱们藏宝贝,得藏在一个只有自己知道,又很保险的地方。
文件的修订也是有讲究的。
不能说改就改,得有充分的理由和依据。
这就跟咱们修改自己的计划一样,不能心血来潮,得深思熟虑。
最后啊,这文件的销毁也不能马虎。
得按照程序来,该销毁的销毁,不该销毁的可千万不能动。
不然,就像不小心把家里的传家宝给扔了,那得多后悔啊!总之,GMP 文件管理规程这事儿,可真是一点儿都不能马虎,得认真对待,精心管理。
只有这样,咱们的工作才能有条不紊,才能不出岔子,您说是不是这个理儿?。
GMP体系文件 批记录管理规程
目的:建立原版空白批生产记录、批包装记录的起草、审核、批准、复制、发放的管理规程,保证批生产记录准确无误,正确运用及时收集归档,妥善保存。
适用范围:原版空白批生产记录、批包装记录项下的全部文件。
责任人:生产制造部、质量保证部、饮片车间内容:1、批记录是指用于记述每批药品生产、质量检验和放行审核的所有文件和记录,可追溯所有与成品质量有关的历史和信息。
2、批记录的项目包括批生产记录、批包装记录、其他与本批产品有关的记录文件。
3、编制原则3.1 批记录应根据产品工艺规程、操作规程的内容设计编写,应能体现产品特点;3.2 批记录应具有质量的可追溯性。
通过记录,可以了解生产全过程的产品质量情况。
4、原版空白批生产记录、批包装记录的起草:4.1 批生产记录应当依据现行批准的工艺规程及岗位操作规程的相关内容制定。
记录的设计应当避免填写差错。
并能够真实全面的追溯该批产品的生产历史以及与质量有关的情况。
4.2 原版空白批生产记录由车间主任负责召集质监员共同设计、起草,批生产记录的内容应当包括:4.2.1 产品名称、规格、批号;4.2.2 生产以及中间工序开始、结束的日期和时间;4.2.3 每一生产工序的负责人签名;4.2.4 生产步骤操作人员的签名;必要时,还应当有操作(如称量)复核人员的签名;4.2.5 每一原辅料的批号以及实际称量的数量;4.2.6 相关生产操作或活动、工艺参数及控制范围,以及所用主要生产设备;4.2.7 中间控制结果的记录以及操作人员的签名;4.2.8 不同生产工序所得产量及必要时的物料平衡计算;4.2.9 对特殊问题或异常事件的记录,包括对偏离工艺规程的偏差情况的详细说明或调查报告,及车间主任的处理意见。
4.3 批包装记录应当依据工艺规程、岗位操作规程的相关内容制定。
记录的设计应当注意避免填写差错。
批包装记录的每一页均应当标注所包装产品的名称、规格、批号。
4.4 原版空白批包装记录由车间主任负责召集质监员共同设计、起草,空白批包装记录的内容应当包括:4.4.1 产品名称、规格、批号、生产日期和有效期;4.4.2 包装操作日期和时间;4.4.3 包装操作负责人签名;4.4.4 包装工序的操作人员签名;4.4.5 每一包装材料的名称、批号和实际使用的数量;4.4.6 根据工艺规程所进行的检查记录,包括中间控制结果;4.4.7 包装操作的详细情况,包括所用设备及包装生产线;4.4.8 所用印刷包装材料的实样,并印有批号、有效期及其他打印内容;不易随批包装记录归档的印刷包装材料可采用印有上述内容的复制品;4.4.9 对特殊问题或异常事件的记录,包括对偏离工艺规程的偏差情况的详细说明或调查报告,并经签字批准;4.4.10 所有印刷包装材料和待包装产品的名称,以及发放、使用、销毁或退库的数量、实际产量以及物料平衡检查。
药品生产企业管理文件 SMP-WJ-001-03 GMP文件管理规程
目录1.目的 (2)2.范围 (2)3.职责 (2)4.内容 (2)4.1 定义及术语 (2)4.2 文件管理流程图: (2)4.3具体内容 (3)4.4注意事项 (8)5.相关程序、记录,附件 (8)6.参考资料 (13)7.历史和修订记载 (13)1.目的:明确公司所有GMP文件的管理。
2.范围:适用于公司的所有GMP文件的起草、修订、审核、批准、复制、发放、撤销、定期审核、收回、销毁、保管等工作。
3.职责:3.1 质量管理部:负责与质量管理相关文件的起草、修订及其他GMP文件审核、批准、复制发放、撤销、定期审核、收回、销毁、执行、保管等工作;3.2 其他各部门负责本部门GMP文件的起草、修订、审核、定期审核、现行文件执行、保管等工作;4.内容:4.1 定义及术语4.1.1 文件:是指一切涉及药品生产及销售管理的书面标准和实施中的记录结果。
文件管理:文件管理是指文件的设计、制订、审核、批准、复制、分发、培训、执行、归档、变更、保存和销毁的一系列过程的管理活动。
4.1.2 修订版本号:对文件的部分内容进行修订并用两位阿拉伯数字表示,新文件修订版本号为00,首次修订为01,以后修订依次为 02、03……99依次顺延;修订版本号4.2 文件管理流程图:职责流程派生记录相关人员相关人员相关人员相关人员文件管理QA各相关部门各相关部门4.3具体内容4.3.1文件的起草/修订、审核、批准、发放、生效管理4.3.1.1文件的起草/修订、审核、批准权限,文件由单人起草、多人审核(所涉及部门)、单人批准。
4.3.1.1.1管理文件的起草/修订、审核、批准权限机构与人员文件:由行政部指定专人起草,行政部负责人及质量保证部审核,总经理批准;厂房与设施文件:由生产部指定专人起草,生产部负责人审核后交质量管理部审核,生产负责人批准;设备文件:由生产部指定专人起草,生产部审核后交质量管理部审核,生产负责人批准;物料与产品文件:由仓储部指定专人起草,仓储部负责人审核后交质量保证部审核,由质量负责人批准;确认与验证文件:由质量保证部指定专人起草,生产部审核后交质量管理部审核,质量负责人批准;文件管理文件:由质量保证部指定专人起草,QA主管及质量管理部负责人共同审核,质量负责人批准;生产管理文件:由生产部指定专人起草,生产部审核后交质量管理部审核,生产负责人批准;质量管理文件:由质量保证部指定专人起草,QA主管及质量管理部负责人审核,质量负责人批准;质量保证文件:由质量保证部指定专人起草,QA主管及质量管理部负责人共同审核,质量负责人批准;质量控制文件:由质量控制部指定专人起草,QC主管及质量管理部共同审核,质量负责人批准;委托生产与委托检验文件:由质量保证部指定专人起草,QA主管及质量管理部负责人共同审核,质量负责人批准;产品发运与召回文件:由销售部或质量保证部指定专人起草,销售部、QA主管共同审核,质量负责人批准;4.3.1.1.2技术规程的起草/修订、审核、批准权限质量标准:由质量控制部指定专人起草,质量控制部、质量管理部共同审核,质量受权人批准;工艺规程:由生产部岗位指定专人起草,生产部、质量保证部共同审核,质量负责人批准;4.3.1.1.3操作规程的起草/修订、审核、批准权限操作规程(SOP)、记录、标签:各部门指定专人起草,部门负责人和质量管理部共同审核,生产部或质量管理部批准;4.3.1.1.4批记录的起草/修订、审核、批准权限批生产记录、批包装记录:车间起草,生产部、质量管理部共同审核,质量负责人批准;批检验记录:质量控制部起草,质量保证部、质量管理部负责共同审核,质量负责人批准。
新版GMP文件体系
第五部分 物料、成品管理
物料编号管理规程 仓库定置管理规程 仓库卫生管理规程 仓库温湿度管理规程
必备文件名称
印刷包材管理规程
物料状态标识管理规程 物料进厂验收管理规程 物料发放管理规程
仓库贮存管理规程
不合格品管理规程 物料、产品运输管理规程 供应商审计管理规程
依据及主要内容
第 182 条 第 57 条 第 58 条 第 58 条 第 59 条、第 121 条、第 122 条、第 123 条、第 124 条、第 125 条、 第 126 条、第 127 条、、第 216 条 第 57 条、第 61 条、第 112 条、第 131 条、第 191 条 第 60 条、第 103 条、第 106 条 第 103 条、第 125 条、第 126 条 第 9 条、第 103 条、、第 107 条、第 108 条、第 112 条、第 120 条、 第 124 条、第 125 条、第 129 条、第 131 条 第 103 条、第 106 条、第 131 条、第 132 条 第 60 条、第 103 条、第 105 条 第 9 条、第 104 条、第 255 条、第 256 条、第 257 条、第 258 条、
文件分类
第一部分 文件管理 第二部分 机构与人员管理 第三部分 质量管理 第四部分 厂房与设施、设备管理 第五部分 物料、成品管理 第六部分 验证管理 第七部分 生产管理 第八部分 销售管理
新版 GMP 文件管理体系
制定依据(GMP2010)
第八章 第三章 第二章、第十章、第十三章 第四章、第五章 第六章 第七章 第九章 第十二章
7
各设备维修、养护标准操作规程 设备润滑剂管理规程 生产用模具管理规程 设备维修、养护管理规程 设备状态标识管理规程 各设备使用操作管理规程 工艺管道色标管理规程 校准计划管理规程 仪器仪表管理规程 工艺用水管理规程 纯化水制备标准操作规程 纯化水系统清洁标准操作规程
GMP认证之“新版GMP文件管理解读”
GMP认证之“新版GMP文件管理解读”第八章文件管理检查核心良好的文件和记录是质量保证系统的基本要素。
实施GMP必须有良好的文件系统。
文件系统能够避免信息由口头交流所可能引起的差错,并保证批生产和质量控制全过程的记录具有可追溯性。
企业必须有内容正确的书面质量标准、生产处方和指令、规程以及各种记录。
第一节原则第一百五十条文件是质量保证系统的基本要素。
企业必须有内容正确的书面质量标准、生产处方和工艺规程、操作规程以及记录等文件。
1.企业是否制定所生产品种的质量标准、生产处方和工艺规程、操作规程以及相应的记录;2.是否将这些文件纳人文件管理体系中;3.所制定的质量标准、生产处方和工艺规程、操作规程以及相应的记录是否符合规范要求。
第一百五十一条企业应当建立文件管理的操作规程,系统地设计、制定、审核、批准和发放文件。
与本规范有关的文件应当经质量管理部门的审核。
1.了解企业的文件管理体系,是否明确文件的管理部门,是否在该部门打职责中体现;2.企业是否制定有文件的管理规程,内容是否完整,是否将文件的设计、制定、审核、批准和发放的等内容纳入,并有相关的管理规定;3.是否规定所有与本规范有关的文件需经质量管理部门的审核;4.现场检查执行情况是否符合规定要求。
第一百五十二条文件的内容应当与药品生产许可、药品注册等相关要求一致,并有助于追溯每批产品的历史情况。
1.所制定的文件是否与药品生产许可证和相关备案批件的内容一致;2.所制定的文件是否与药品注册批件及相关法律法规要求一致;3.所制定的文件是否具有可追溯性。
第一百五十三条文件的起草、修订、审核、批准、替换或撤销、复制、保管和销毁等应当按照操作规程管理,并有相应的文件分发、撤销、复制、销毁记录。
1.是否制定有起草、修订、审核、批准、替换或撤销、复制、保管和销毁等管理规规程,并应明确起草人或修订人、审核人、批准人及其职责;2.现场抽查几份文件,看是否按照制定的规程进行;3.是否建立有文件分发、撤销、复制、销毁记录,并按规定进行登记,能确保现场使用的是最新版本文件,不会出现过期文件;4.现场抽查几份文件看是否都是最新版本的;5.文件涉及多个部门时,职责是否明确,任务分配是否清晰;6.还可以抽杳已失效或作废文件的管理是否符合规定。