
GMP培训资料--轧盖密封完好性试验
《GMP》文件培训资料一

2
一、验证管理文件的编制
• 一、验证的定义是: 证明任何程序、生产过程、设备、物料、活动或系统确实能达到预期结果的有
文件证明的一系列活动。(GMP98修订版第八十五条)
• 验证是GMP的重要组成部分,是GMP发展史上新的里程碑,是药品质量管理治本的必要基础。验证
也是质量保证的一种手段,质量保证靠它来实现对GMP的承诺。验证也是检验GMP实施的一面镜子。 实施验证对保证药品质量具有重要的意义,它从法制化、科学化的药品管理上,确保了GMP原则的 体现。
• 灭菌设备 • 药液滤过及罐封(分装)系统
– 上述验证项目还应该根据本厂实际情况进行细化,尽量对关键 设备、关键工艺过程、关键原材料进行验证和再验证。
2021/2/23
6
• 3 验证文件的编制
– 验证文件与验证管理文件都属于制药企业的文件系统。验证文件是再 验证过程中形成的,是记录验证活动全过程的技术资料,包括验证方 案,各种生产标准操作规程、验证人员组织机构、各项原始数据、验 证结果出现偏差时的调查结论及必要时对生产标准操作规程的修订内 容;验证管理文件则是按验证管理要求制定的标准类和记录(凭证) 类文件。其中生产标准操作规程是进行验证的基础文件,既是验证对 象,又是验证时需遵循的操作步骤。
2021/2/23
4
• 1 GMP对验证的规定
– 我国GMP(1998年修订)特设验证一章,其规定如下:
•
第五十七条 药品生产企业验证应包括厂房、设施及设备安装确认、运行确认、性能
确认和产品验证。
•
第五十八条 产品的生产工艺及关键设施、设备应按验证方案进行验证。当影响产品
质量的主要因素,如工艺、质量控制方法、主要原辅料、主要生产设备等发生改变时,
无菌药品包装容器的密封性验证报告
无菌药品包装容器密封性试验报告试验日期:试验人员:审核:批准:报告人:日期:1.概述本验证由生产部及质量部共同完成,并在质量部的全过程监控下按已批准的方案实施。
验证实施日期为年月日至年月日。
2.结果报告:2.1试验样品制备情况:所用样品为无菌灌装模拟试验后合格的样品。
2.1制备微生物菌悬液:从铜绿假单胞菌(ATCC 9027)的新鲜斜面上取培养物,接入含6ml无菌胆盐乳糖培养基的试管中,在30~35℃下培养了约24h,将此培养物分别转入含600ml无菌胆盐乳糖培养基的三角瓶内,于30~35℃下培养了约24h,现将菌落计数如下:结论:可用于试验用菌液。
2.2营养试验:每个试验样品内接种了多少个CFU(约100)铜绿假单胞菌。
在30~35℃下培养了7天,附:培养记录第一次试验试验开始时间:第二次试验试验开始时间:第三次试验试验开始时间:结果:结果所有试样品都呈阳性结果,符合试验预订的目标。
2.3微生物浸入试验:①将2.1的铜绿假单胞菌(ATCC 9027)的菌悬液倒入不锈钢桶内,密闭,从试验中取100只试验样品倒置于菌悬液中,将试验样品在菌悬液中持续浸泡约4h后,取出试验样品,擦干容器外残余的菌悬液,其外表用含0.5%过乙酸的70%异丙醇消毒五分钟(注意不要破坏其密封口),放入塑料袋中,置30~35℃下培养7天。
检查试验样品内微生物生长情况,有生长记作“﹢”,无生长记作“﹣”。
②阳性对照:阳性对照试验样品不经菌悬液浸泡,其外表用含0.5%过乙酸的70%异丙醇消毒五分钟后,接种10~100CFU铜绿假单胞菌,进行阳性对照试验。
现将试验记录如下:第一次试验第二次试验第三次试验结果:3.评价:冻干粉针剂轧盖密封完好性验证合格,表明各项工艺卫生管理规程及轧盖、无菌操作程序、净化空调、灌装机、人员符合GMP及无菌制剂生产要求,可进行产品的正式生产。
附:西林瓶,胶塞及铝盖规格尺寸,来源。
①.当轧盖设备发生变化时应进行再验证。
GMP基础知识培训资料2024
引言:本文是GMP基础知识培训资料(二),旨在帮助读者进一步了解GMP的基础知识。
GMP(Good Manufacturing Practice,良好生产规范)是制药行业中广泛应用的一套质量管理体系,用于确保药品和医疗器械的生产过程符合法规要求和质量标准,从而保证产品的安全性、有效性和质量稳定性。
通过培训和学习,可以更好地理解GMP的原理和要求,提高制药企业的质量管理水平。
概述:GMP基础知识培训资料(二)主要内容包括GMP文件体系、设备清洁和验证、操作规范、风险评估和管理、标签和包装等五个大点。
通过详细的阐述和相关实例,读者能够对这些方面的内容有更全面的了解,并能够在自己的工作实践中正确应用。
正文内容:一、GMP文件体系1. GMP文件的定义和作用a. GMP文件的定义和分类b. GMP文件在质量管理体系中的作用和作用原则2. GMP文件的制定和更新流程a. GMP文件制定的基本流程和要点b. GMP文件更新的原则和程序3. GMP文件的管理和控制a. GMP文件的存档和归档b. GMP文件的审核和批准机制二、设备清洁和验证1. 设备清洁的重要性和目的a. 设备清洁对产品质量的影响b. 设备清洁的目的和要求2. 设备清洁方法和验证a. 设备清洁方法的选择和优化b. 设备清洁验证的原理和方法3. 设备清洁验证的重要参数a. 设备清洁验证的重要参数和指标b. 设备清洁验证中常见问题及解决方法三、操作规范1. 操作规范的定义和意义a. 操作规范的定义和分类b. 操作规范在生产过程中的作用和重要性2. 操作规范的编写和培训a. 操作规范的编写要求和流程b. 操作规范的培训和执行管理3. 操作规范的遵守和验证a. 操作者对操作规范的遵守和执行监督b. 操作规范执行的验证方法和要点四、风险评估和管理1. 风险评估的基本原理和方法a. 风险评估的定义和意义b. 风险评估的基本原则和方法2. 风险管理的重要性和步骤a. 风险管理对质量管理的作用和意义b. 风险管理的基本步骤和方法3. 风险管理的实施和监控a. 风险管理实施的关键点和要求b. 风险管理监控的方法和措施五、标签和包装1. 标签和包装的要求和作用a. 标签和包装对产品质量的影响b. 标签和包装的要求和作用原则2. 标签和包装材料的选择和验证a. 标签和包装材料的选择要点b. 标签和包装材料的验证方法和要求3. 标签和包装的操作和验证a. 标签和包装操作的流程和要点b. 标签和包装的验证方法和要求总结:本文详细介绍了GMP基础知识培训资料(二)的内容,包括GMP文件体系、设备清洁和验证、操作规范、风险评估和管理、标签和包装等五个大点。
容器密封系统完好性试验---微生物侵入试验方案.
容器/密封系统完好性试验---微生物侵入试验方案---大容量注射剂产品验证编号:N-2222-01起草人:部门审核:QA审核:审核批准人:批准日期:1 概述微生物侵入试验是对最终灭菌容器/密封件系统完好性的挑战性试验。
在验证试验中,取输液瓶,灌装入培养基,在正常生产线上压塞、压盖灭菌。
此后,将容器密封面浸入高浓度运动性菌液中,取出、培养并检查是否有微生物侵入,确认容器密封系统的完好性。
此同时,需作阳性对照试验,确认培养基的促菌生长能力。
2 试验样品的制备2.1 在玻瓶输液及软袋输液生产线上,按100ml、250ml二种产品规格,各取300瓶(袋)数量的瓶(袋)中,灌装营养肉汤培养基,使用自动压塞和压盖设备将容器密封。
2.2 将灌装后的容器经121℃、20分钟灭菌(过度杀灭法灭菌)。
2.3 从灭菌柜中取出试样,冷却,将每一试样倒转,使培养基与容器内表面充分接触,在30~35℃下竖放培养14天。
3 确认培养基促菌生长能力——营养性试验3.1 所有试样培养14 天均不长菌时,随机取20 个带盖试样,每个试样内接种1ml 的铜绿假单胞菌(Pseudomonas aeruginosa)ATCC 9027,菌液浓度:10~100CFU/1ml。
3.2 在30~35℃下培养7天,或培养至所有试样都呈阳性结果。
3.3 若7天内,所有接种铜绿假单胞菌的试样中,微生物生长良好,则容器内培养基的促菌生长能力可判为合格。
使用革兰染色和紫外灯下肉汤呈蓝绿色荧光的性质,来鉴定并确认试样容器内生长的菌为接入的铜绿假单胞菌。
4 挑战菌悬浮液的制备4.1 从铜绿假单胞菌(Pseudomonasaeruginosa)ATCC 9027 的新鲜斜面上取一整环培养物,分别接入含lOml 无菌培养基的试管中,在30~35℃下培养16~18h。
4.2 将每管的培养物分别转入含1000ml 相同培养基的容器内,于30~35℃下培养22~24h。
无菌药品容器密封完整性(CCIT)的研究进展
无菌药品容器密封完整性(CCIT)的研究进展发表时间:2020-11-17T10:26:06.360Z 来源:《世界复合医学》2020年10期作者:滑金标[导读] 随着社会各界对药品质量日益重视,国内外法规也对药品生产和质量控制的每一步滑金标正大天晴药业集团股份有限公司江苏连云港 2220001、引言随着社会各界对药品质量日益重视,国内外法规也对药品生产和质量控制的每一步都提出了很高的要求。
在生产工艺的各控制环节中,药品包装容器的密封完整性往往被人忽视。
从风险管理角度来看,其存在很高的风险,尤其对无菌药品来说,一旦包装容器发生泄漏,将有很大可能被空气中微粒和微生物污染,极大地危害患者健康。
由于冻干粉针剂大多采用真空压塞和微负压压塞,因此容器密封完整性测试显得更为重要。
密封完整性检测的内容主要包括西林瓶有无裂缝,西林瓶胶塞与瓶口的密封效果等。
2、法规要求各国法规也对CCIT提出了明确要求,由此可见其重要性。
中国GMP无菌附录第十三章,无菌药品的最终处理第?77?条指出,无菌药品包装容器的密封性应当经过验证,避免产品遭受污染。
熔封的产品(如玻璃安瓿或塑料安瓿)应当作100%的检漏试验,其它包装容器的密封性应当根据操作规程进行抽样检查。
第78条指出,在抽真空状态下密封的产品包装容器,应当在预先确定的适当时间后,检查其真空度。
欧盟GMP无菌附录,第177条指出,应采用经验证的适当方法完成产品的密封。
融封的产品(如玻璃或塑料安瓿瓶的形式)应作100%的检漏试验。
其它密封形式的完整性应根据适当的规程抽样检查。
美国药典对包装容器密封完整性早有明确要求及说明。
USP(1207)关于无菌药品包装材料完整性评估有以下4个通则:Sterileproductpackaging–integrityevaluation(1207)无菌产品包装----完整性评估Packageintegrityandtestmethodselection(1207.1)包装完整性和检验方法选择PackageIntegrityleaktestingtechnologies(1207.2)包装完整性泄漏检测技术Packagesealqualitytestmethods(1207.3)包装密封质量检测3、检测方法最理想、直接的方法是逐瓶测试容器的密封完整性,然而限于工业发展的现状和成本较高的原因,除对熔封方式的注射剂要求100%检漏外,目前对无菌药品的逐瓶完整性测试设备应用尚不普遍。
培养基的密封性试验
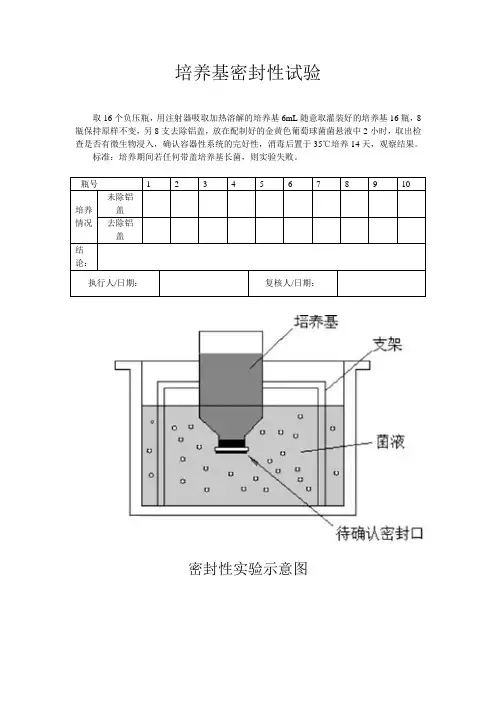
培养基密封性试验
取16个负压瓶,用注射器吸取加热溶解的培养基6mL随意取灌装好的培养基16瓶,8瓶保持原样不变,另8支去除铝盖,放在配制好的金黄色葡萄球菌菌悬液中2小时,取出检查是否有微生物浸入,确认容器性系统的完好性,消毒后置于35℃培养14天,观察失败。
瓶号
1
2
3
4
5
6
7
8
9
10
培养情况
未除铝盖
去除铝盖
结论:
执行人/日期:
复核人/日期:
密封性实验示意图
西林瓶轧盖密封性检测仪检测密封性项目方法
西林瓶轧盖密封性检测仪检测密封性项目方法
西林瓶轧盖密封性指的是西林瓶密封性,为防止其他物质进入或内装物逸出。
在药品灌装生产的过程中,由于环节较为繁杂,在压盖、冻干等环节中形成内外连通的小孔或强度薄弱点。
这些都会对药品产生不利的影响,直接影响产品的质量。
尤其是小孔,造成药品部分直接暴漏在空气中,失去了包装的意义。
因此,对于西林瓶密封事先防范和事后检测都很重要。
济南三泉中石实验仪器有限公司研发生产的西林瓶轧盖密封性检测仪是一款比较合适的内部质量控制检测仪器。
西林瓶轧盖密封性检测仪MFY-05S检测仪器
西林瓶轧盖密封性检测仪MFY-05S适用于西林瓶压塞、轧盖气密性验证, 用来保证西林瓶的气密封,主要用来检测西林瓶胶塞与容器密合性和自密封性两个方面,详细内容为:
【胶塞与容器密合性】取本品10个,置烧杯中,加水煮沸5分钟,取出,在70℃干燥1小时,备用。
另取10个与之配套的注射剂瓶加水至标示容量,用上述胶塞塞紧,再加上与之配套的铝盖,压盖。
放入高压蒸汽灭菌器中,121℃±2℃,保持30 分钟,冷却至室温,放置24 小时。
将上述样品倒置,放入含有10%亚甲兰溶液的带抽气装置(密封试验仪负压)的容器中,抽真空至真空度为25kPa,维持30 分钟,恢复至常压,再放置30分钟取出,用水冲洗瓶外壁,观察,亚甲蓝溶液不得渗入瓶内。
【自密封性】取胶塞与容器密合性项下样品,采用符合注射剂用胶塞、垫片穿刺力测定法(YBB00332004-2015)第二法的注射针,向胶塞不同穿刺部位。
药液容器的密封性测
引言化学药品注射剂仿制药质量与疗效一致性评价技术要求(征求意见稿)中,稳定性研究技术要求中提到:“稳定性考察初期和末期进行无菌检查,其它时间点可采用容器密封性替代。
容器密封性可采用物理完整性方法(例如压力/真空衰减等)进行检测,并进行方法学验证。
”1、常见的容器密封完整性验证方法主要有如下几种1.1 微生物侵入实验法验证密封完整性:往产品容器内灌入培养基并按常规方式压塞,轧盖,灭菌后冷却备用。
将冷却后的容器倒置并将瓶口完全浸没于高浓度的运动菌液中,如大肠埃希菌,铜绿假单胞菌或粘质沙雷菌,4小时后,将容器外表面消毒并培养,看是否有挑战性细菌在容器内生长。
1.2 饱和盐水法测试密封性:有些产品可以做盐水渗入试验:在玻璃瓶灌入注射用水,并按常规方法密封(压塞、轧盖),此后,将其倒置于一盛有饱和盐水的托盘内,是胶塞及铝盖全部进入饱和盐水中。
将其放入灭菌设备并按常规的灭菌程序灭菌,分析瓶中内容物是否含氯化钠检查密封完整性。
1.3 亚甲基蓝溶液法:取适当数量的玻璃瓶,在玻璃瓶中灌入注射用水,按常规方法压塞、轧盖。
胶塞及样品的处理最好模拟实际生产工艺。
将样品倒置,放入装有一定浓度亚甲基蓝溶液的容器中,使其完全浸没。
将容器放入真空箱中抽真空,维持一段时间,真空箱恢复至常压,继续维持一段时间。
取出,用水冲洗瓶外,目检。
亚甲基蓝溶液不得渗入瓶内。
开发阶段的容器密封完整验证方法有时也用于生产过程中的检测。
2、常见的密封完整性检查方法主要有如下几种2.1 利用染色浴测试密封性:在高温灭菌箱灭菌之后,染色浴的测试可以在灭菌腔室内进行(如果技术条件允许的话),也可在另一个可以调整压力的容器中进行。
将容器完全浸没在染色浴,并且存在负压的环境中。
如果该容器有裂缝,空气就会从瓶中溢出,当容器表面有正压时,染色溶液会从裂缝进入瓶内部。
通过目检剔除变色的容器。
对于小批量产品,染色浴是一个相对经济的做法,不需要很多技术仪器,而且可以检出较大的泄漏。
输液瓶密封系统完好性(微生物侵入试验)再验证方案
验证方案审批验证小组名单目录 (4) (4) (5) (5) (7) (8) (8) (8) (8)1. 概述:微生物侵入试验是最终灭菌容器/密封件系统完好性的挑战性试验。
在验证试验中,取输液瓶,灌装入培养基,在正常生产线上压塞、压盖灭菌,此后,将容器密封面侵入高浓度运动性菌液中,取出、培养并检查是否有微生物侵入,以确认容器密封系统的完好性。
此同时,需作阳性对照试验,确认培养基的促菌生长能力。
2.验证范围:本验证方案适用于输液瓶密封系统完好性(微生物侵入试验)的再验证。
3.准备工作:3.1.试验样品的制备:.在生产线上取足够量的输液瓶,灌装SCDM/2(大豆胰蛋白胨肉汤)培养基,使用自动压塞和压盖设备将输液瓶密封。
(完全按照现行工艺条件及标准操作规程进行压塞、压盖、灭菌).将灌装后的输液瓶经最长灭菌程序灭菌。
.从灭菌柜中取出试样,冷却,将每一试样倒转,使培养基与输液瓶内表面充分接触,在30~35℃下竖放培养14天。
.小心去除至少50个试样的铝盖,注意不要破坏其密封口,将去铝盖时不慎损坏输液瓶密封的所有试样剔除,按(3.1.3.)要求培养样品。
.评价标准:输液瓶内培养基培养后,不得发现试样长菌详细情况见验证记录1。
――营养性试验.所有试样培养14天均不长菌时,随机取20个带盖试样,每个试样内接种0.1ml的铜绿假单细胞(Pseudomonas aeruginosa)ATCC9027,菌液浓度:10-100CFU/0.1ml。
.在30~35℃下培养7天,或培养至所有试样都呈阳性结果。
.若在7天内,所有接种铜绿假单胞菌的试样中,微生物生长良好,则输液瓶内培养基的菌生长能力可判为合格。
使用革兰染色和紫外灯下肉汤呈蓝绿色荧光的性质,来鉴定并确认试样输液瓶内生长的菌为接入的铜绿假单胞菌。
详细情况见验证记录 2. 从铜绿假单细胞(Pseudomonas aeruginosa)ATCC9027的新鲜斜面上取一整环培养物,分别接入含10ml无菌培养基的试管中,在在30~35℃下培养16~18h。
gmp中密封的名词解释
gmp中密封的名词解释随着全球市场的不断发展,药品和食品行业对产品质量和安全性的要求越来越高。
这使得合规生产成为制药和食品企业的关键任务之一。
而在这个过程中,Good Manufacturing Practice (GMP,良好生产规范)被广泛应用来确保产品质量和安全性。
GMP涉及众多方面,其中之一就是密封。
1. 密封的重要性在制药和食品工业中,密封被认为是至关重要的。
它是产品质量和安全性的保障,同时也有助于防止产品污染和泄露。
如果密封不符合GMP要求,就可能会导致微生物感染、制造过程中的污染、产品中药物失效等问题。
2. 密封的定义在GMP中,密封被定义为防止物体或物质进出系统或设备的方式。
这可以是机械密封,例如橡胶垫片,也可以是化学密封,如粘接或焊接。
无论是什么类型的密封,都必须经过严格的测试和验证,以确保其可靠性和符合规定的标准。
3. 密封材料的选择在GMP中,密封材料的选择至关重要。
常见的密封材料包括橡胶、塑料和金属。
选择密封材料时,必须考虑其耐用性、耐化学性、耐温性、耐压性以及其与产品接触时是否会产生污染。
此外,根据产品的特性和使用条件,密封材料还必须符合特定的标准和法规要求。
4. 密封过程中的要求符合GMP的密封过程要求严格的控制和操作。
首先,设备和工具必须经过清洁和消毒,以防止任何污染物进入密封过程中。
其次,操作人员必须接受相关培训,了解正确的密封方法和操作规程。
他们还必须遵循合适的卫生措施,如佩戴手套和口罩,以减少环境中的微生物和颗粒物。
5. 密封验证和检测为确保密封符合GMP要求,必须进行密封验证和检测。
密封验证过程通常包括外部压力测试、渗透测试和材料分析等。
验证的目的是确保密封能够防止外部污染进入系统,并且达到预定的要求。
除此之外,密封还需要定期检测,以确保其状态良好并且没有任何损坏。
6. 密封改进和持续改进GMP要求企业不断改进密封过程和技术。
密封改进的目的是提高密封的可靠性和一致性,减少产品的损坏和污染的风险,提高生产效率。