
原料药批生产记录
XXXXXX有限公司XXXXX批生产记录
品名:
规格:
批号:
理论产量:
成品数:
成品率:
生产日期:
生产部审阅:
质管部审阅:
目录
批生产指令单
开工前现场检查表
XXXXX 岗位生产记录(一)
生产管理员:QA检查员:
生产管理员:QA检查员:
原料药一般生产区岗位清场记录
生产管理员:QA检查:
XXXXX 岗位生产记录(一)
XXXXXXXX岗位生产记录(三)
生产管理员:QA检查员:XXXXXXXXX岗位生产记录(四)
生产管理员:QA检查员:
原料药一般生产区岗位清场记录
生产管理员:QA检查:
XXXXXXXXX岗位生产记录(一)
XXXXX双氧化岗位生产记录(二)
XXXXXXXXXX岗位生产记录(三)
XXXXXXXXX岗位生产记录(四)
生产管理员:QA检查员:
中间体检验报告单
检验单号:
化验室主任:复核人:检验人:
原料药一般生产区岗位清场记录
生产管理员:QA检查:
XXXXX炔化岗位生产记录(一)
XXXXX炔化岗位生产记录(四)
原料药一般生产区岗位清场记录
生产管理员:QA检查:
XXXXX脱保护基精制岗位生产记录(一)
XXXXX脱保护基精制岗位生产记录(二)
生产管理员:QA检查员:
XXXXX脱保护基精制岗位生产记录(四)
XXXXXXXXX护基岗位生产记录(五)
生产管理员:QA检查员:
XXXXX脱保护基精制岗位生产记录(六)附录一饱和碳酸氢钠溶液的配制记录
生产管理员:QA检查员:
生产管理员:QA检查员:
原料药洁净区岗位清场记录
:
XXXXX干燥岗位生产记录
生产管理员:QA检查员:
原料药洁净区岗位清场记录
:
批包装指令单
XXXXX粉碎过筛岗位生产记录
生产管理员:QA检查员:
原料药洁净区岗位清场记录
生产管理员:QA检查:
XXXXX混合包装岗位生产记录(一)
生产管理员:QA检查员:
XXXXX混合包装岗位生产记录(二)
原料药洁净区岗位清场记录
生产管理员:QA检查:
原料药包装岗位清场记录
生产管理员:QA检查:
XXXXX批生产汇总表
:
产品生产检验报告单记录表
日期:年月日
XXXXX关键岗位工艺查证记录(一)
生产管理员:QA检查员:XXXXX关键岗位工艺查证记录(二)
生产管理员:QA检查员:
XXXXX关键岗位工艺查证记录(三)
生产管理员:QA检查员:
批生产记录部门审核表
成品检验报告单
检验单号:。
药品GMP检查指南原料药(新版)
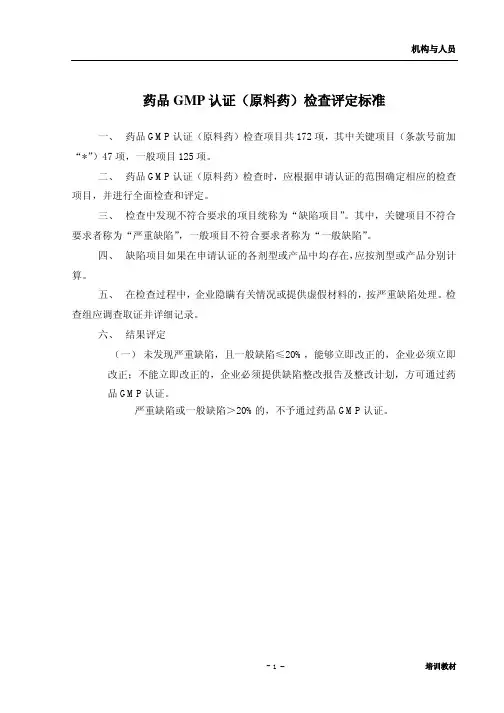
机构与人员药品GMP认证(原料药)检查评定标准一、药品GMP认证(原料药)检查项目共172项,其中关键项目(条款号前加“*”)47项,一般项目125项。
二、药品GMP认证(原料药)检查时,应根据申请认证的范围确定相应的检查项目,并进行全面检查和评定。
三、检查中发现不符合要求的项目统称为“缺陷项目”。
其中,关键项目不符合要求者称为“严重缺陷”,一般项目不符合要求者称为“一般缺陷”。
四、缺陷项目如果在申请认证的各剂型或产品中均存在,应按剂型或产品分别计算。
五、在检查过程中,企业隐瞒有关情况或提供虚假材料的,按严重缺陷处理。
检查组应调查取证并详细记录。
六、结果评定(一)未发现严重缺陷,且一般缺陷≤20%,能够立即改正的,企业必须立即改正;不能立即改正的,企业必须提供缺陷整改报告及整改计划,方可通过药品GMP认证。
严重缺陷或一般缺陷>20%的,不予通过药品GMP认证。
一、机构与人员*0301 企业应建立药品生产和质量管理机构,明确各级机构和人员的职责。
看企业组织机构图,查生产质量管理组织机构及功能设置(图示),是否涵盖生产、质量、物料仓储、设备、销售及人员管理等内容,并有负责培训的职能部门/人员。
1.有企业的组织机构图。
1.1组织机构图中体现企业各部门的设置、隶属关系及各部门之间的关系,其中生产和质量管理部门分别独立设置。
1.2组织机构图中体现质量管理部门受企业负责人直接领导。
1.3组织机构图中明确各部门名称及部门负责人。
2.岗位职责。
2.1制定了各级领导的岗位职责。
2.2制定了各部门及负责人的职责,特别是质量管理部门有独立的权限,并能对生产等部门执行《药品生产质量管理规范》进行临督和制约。
2.3制定了各岗位的岗位职责。
2.4岗位职责的制定能体现GMP的所有规定,权力、责任明确,且无交叉,无空白。
0302 企业应配备一定数量的与药品生产相适应的具有相应的专业知识、生产经验及工作能力,应能正确履行其职责的管理人员和技术人员。
化药原料药CTD3.2.S【范本模板】
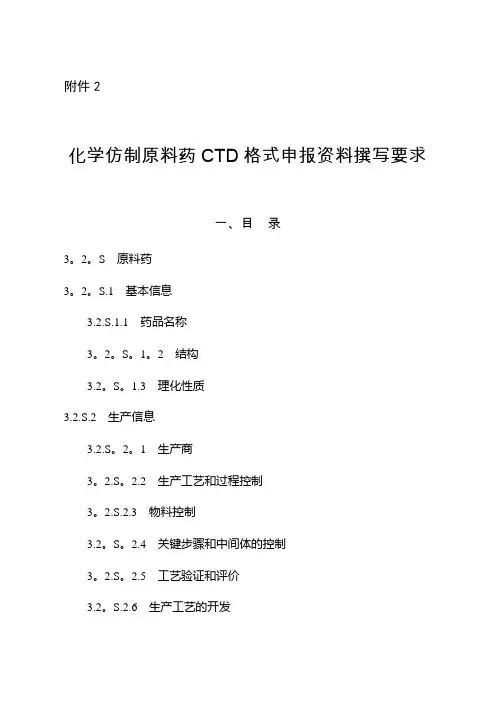
附件2化学仿制原料药CTD格式申报资料撰写要求一、目录3。
2。
S 原料药3。
2。
S.1 基本信息3.2.S.1.1 药品名称3。
2。
S。
1。
2 结构3.2。
S。
1.3 理化性质3.2.S.2 生产信息3.2.S。
2。
1生产商3。
2.S。
2.2生产工艺和过程控制3。
2.S.2.3物料控制3.2。
S。
2.4关键步骤和中间体的控制3。
2.S。
2.5工艺验证和评价3.2。
S.2.6生产工艺的开发3.2.S.3 特性鉴定3。
2.S.3。
1结构和理化性质3.2。
S。
3.2杂质3.2.S。
4 原料药的质量控制3。
2。
S.4.1质量标准3.2。
S.4.2分析方法3.2.S。
4。
3分析方法的验证3。
2。
S。
4.4批检验报告3.2.S.4。
5质量标准制定依据3。
2。
S.5对照品3。
2.S.6包装材料和容器3。
2。
S。
7稳定性3。
2.S。
7.1稳定性总结3.2.S.7。
2上市后稳定性承诺和稳定性方案3.2.S.7.3稳定性数据二、申报资料正文及撰写要求—1 —3.2。
S.1 基本信息3.2.S。
1。
1药品名称提供原料药的中英文通用名、化学名,化学文摘(CAS)号以及其他名称(包括国外药典收载的名称),应与中国药典或上市产品收载一致.3。
2.S。
1.2 结构提供原料药的结构式、分子式、分子量,如有立体结构和多晶型现象应特别说明,应与中国药典或上市产品收载一致。
3。
2。
S。
1.3 理化性质提供文献(一般来源于药典和默克索引等)收载的原料药的物理和化学性质,具体包括如下信息:性状(如外观、颜色、物理状态);熔点或沸点;比旋度,溶解性,溶液pH, 分配系数,解离常数,将用于制剂生产的物理形态(如多晶型、溶剂化物、或水合物),粒度等。
列表提供与已上市产品或药典收载标准进行理化性质比较研究的资料。
3。
2。
S.2 生产信息3.2.S。
2。
1生产商生产商的名称(一定要写全称)、地址、电话、传真以及生产场所的地址、电话、传真等。
3.2。
【医疗药品管理】原料药批生产记录(带目录)
(医疗药品管理)原料药批生产记录(带目录)目录封面2目录3批生产指令单4开工前现场检查表5XXXXX 岗位生产记录(一)(一)6XXXXX 岗位生产记录(二)7XXXXX 岗位生产记录(三)8一般生产区岗位清场记录9XXXXX 岗位生产记录(一)10XXXXX 岗位生产记录(二)11XXXXXXXX岗位生产记录(三)12XXXXXXXXX岗位生产记录(四)13附录一叠氮化液的配制记录13XXXXXXXXX岗位生产记录(一)15XXXXX双氧化岗位生产记录(二)16XXXXXXXXXX岗位生产记录(三)17XXXXXXXXX岗位生产记录(四)18中间体检验报告单19原料药一般生产区岗位清场记录20XXXXX炔化岗位生产记录(一)21XXXXX炔化岗位生产记录(二)22XXXXX炔化岗位生产记录(三)23XXXXX炔化岗位生产记录(四)24 XXXXX炔化岗位生产记录(五)25 XXXXX炔化岗位生产记录(六)26 XXXXX炔化岗位生产记录(七)27原料药一般生产区岗位清场记录28 XXXXX脱保护基精制岗位生产记录(一)29 XXXXX脱保护基精制岗位生产记录(二)30 XXXXX脱保护基精制岗位生产记录(三)31 XXXXX脱保护基精制岗位生产记录(四)32 XXXXXXXXX护基岗位生产记录(五)33 XXXXX脱保护基精制岗位生产记录(六)34 原料药洁净区岗位清场记录35XXXXX干燥岗位生产记录36原料药洁净区岗位清场记录37批包装指令单38XXXXX粉碎过筛岗位生产记录39原料药洁净区岗位清场记录40XXXXX混合包装岗位生产记录(一)41 XXXXX混合包装岗位生产记录(二)42原料药洁净区岗位清场记录43原料药包装岗位清场记录44XXXXX批生产汇总表45产品生产检验报告单记录表46XXXXX关键岗位工艺查证记录(一)47XXXXX关键岗位工艺查证记录(二)48XXXXX关键岗位工艺查证记录(三)49批生产记录部门审核表50成品检验报告单51成品审核记录52封面XXXXXX有限公司XXXXX批生产记录品名:规格:批号:理论产量:成品数:成品率:生产日期:生产部审阅:质管部审阅:目录序号, 名称, 文件编号, 批生产指令单, RPR023-00, 开工前现场检查表, RPR024-00, XXXXX开环物岗位生产记录, RPR066-00, 一般生产区岗位清场记录, RCL035-00, XXXXX氯甲基化岗位生产记录, RPR067-00, 一般生产区岗位清场记录, RCL035-00, XXXXX叠氮化岗位生产记录, RPR068-00, 一般生产区岗位清场记录, RCL035-00, XXXXX双氧化岗位生产记录, RPR069-00, 中间体检验报告单, RQC009-00, 一般生产区岗位清场记录, RCL035-00, XXXXX炔化岗位生产记录, RPR070-00, 一般生产区岗位清场记录, RCL035-00, XXXXX脱保护基精制岗位生产记录, RPR071-00 , 原料药洁净区岗位清场记录, RCL037-00, XXXXX干燥岗位生产记录, RPR102-00, 原料药洁净区岗位清场记录, RCL037-00, 批包装指令单, RPR032-00, XXXXX粉碎过筛岗位生产记录, RPR103-00, 原料药洁净区岗位清场记录, RCL037-00, XXXXX混合包装岗位生产记录, RPR104-00, 原料药洁净区岗位清场记录, RCL037-00, 原料药包装岗位清场记录, RCL036-00, XXXXX批生产汇总表, RPR106-00, 产品生产检验报告单记录表, RPR037-00, XXXXX关键岗位工艺查证记录, RPR105-00, 批生产记录部门审核表, RPR039-00, 成品检验报告单, RQC012-00, 成品审核记录, RQA026-00, 成品审核放行通知单, RQA027-00批生产指令单填表日期:年月日产品名称, , 规格,批号, , 包装规格,批生产量, , 生产日期, 年月日起草, , 审核, , 批准,原辅料名称, 进厂编号, 检验单号, 生产厂家, 含量, 理论用量, 批准用量, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg, , , , %, kg, kg内包装材料名称, 进厂编号, 检验单号, 生产厂家, 理论用量, 批准用量, , , , ,, , , ., ,, , , , ,备注,开工前现场检查表检查日期:年月日原生产产品, , 批号,待生产产品, , 批号,检查项目, 检查情况(打“√), 合格, 不合格门窗清洁、明亮, □, □天花板清洁、无剥落物, □, □墙面清洁、无剥落物, □, □地面清洁、无剥落物, □, □台面清洁, □, □物料外包装清洁, □, □清洁状态标志, □, □清洁场合格证, □, □设备清洁、光亮, □, □操作工人着装符合要求, □, □按净化程序进行净化, □, □无上次生产遗留物, □, □检查结果, 经检查符合生产要求,同意开工。
GMP术语的名词解释

GMP术语和名词解释1、药品:是指用于预防、治疗、诊断人的疾病,有目的地调节人的生理机能并规定有适应症或者功能主治、用法用量的物质,包括中药材、中药饮片、中成药、化学原料药及其制剂、抗生素、生化药品、放射性药品、血清、疫苗、血液制品和诊断药品等。
2、GMP:GMP是在药品生产全过程中,用科学、合理、规范的条件和方法来保证生产优质药品的一整套系统的、科学的管理规范,是药品生产和质量管理的基本准则。
3、物料:用于生产药品的原料、辅料、包装材料等。
4、批号:用于识别“批”的一组数字或字母加数字。
用以追溯和审查批药品的生产历史(20010808,表示2001年8月第8批生产的药品。
)5、待验:物料在进厂入库前或成品出厂前等待检验结果的状态。
6、批生产记录:一个批次的成品在整个生产过程的所有生产记录。
批生产记录完整地记录了该批产品的历史以及与质量有关的情况。
7、物料平衡:产品或物料的理论产量或理论用量与实际产量或用量之间的比较,并适当考虑可允许的正常偏差。
8、标准操作规程:经批准用以指示操作的通用性文件或管理办法。
9、生产工艺规程:规定为生产一定数量成品所需起始原料和包装的数量,以及工艺、加工说明、各种技术参数、注意事项,包括生产过程中控制的项目等一个或一套文件。
10、工艺用水:药品生产工艺中使用的水,包括饮用水、纯化水、注射用水。
11、纯化水:为饮用水经蒸馏法、离子交换法、反渗透法或其它适宜方法制得供药用的水,不含任何附加剂。
12、注射用水:为纯化水经蒸馏所得的水,作为配制注射剂的溶剂。
13、饮用水:达到饮用标准,可供人饮用的水。
14、洁净室(区):需要对尘粒及微生物含量进行控制的房间(区域)。
其建筑结构、装备及其使用均具有减少该区域内污染源的介入、生产和滞留的功能。
15、验证:证明任何程序、生产过程、设备、物料、活动或系统确实能达到预期结果的有文件证明的一系列活动。
16、批:在规定限度内具有同一性质和质量,并在同一生产周期中生产出来的一定数量的药品。
原料药生产记录

填写生产中遇到一些生产或设备运转异常情况及处理方法,并要有操作人签字,没有异常就划“/” (有异常写偏差)
清场检查记录 6.特殊问题或异常 事件记录
合成、成品精制记录
生产操作记录
生产操作记录中的内容是根据工艺规程按步骤编定的,操作记录针对操作内容主要从时间、温度、数量、检测结果、收率等方面全面、准确地反映生产情况 。 例如( 1) 投料时:操作记录需填写投料时间、净重; 升温(降温)至保温反应nhr:要填写开始升温(降温)时间,此时的温度;中间保温反应较长的,根据工艺要求每间隔一段时间记录时间、温度;
合成、成品精制记录
2.称量记录 需有原料名称、批号、日期、毛重、余重、净重、操作者、复核者、 QA签字审核,备注,称量时首先检查秤是否调零,按投料的时间先后顺序填写,试剂级(或固体)可以一起称量并记录;液体需每桶称量并记录,以kg为单位保留小数点后一位,以g为单位保留到g,物料均按“先进先出”的顺序使用。记录中填写内容与上项相同时应重复抄写,不得用“…”或“同上”表示;不得留有空格,如无内容填写要用 “/”划掉。
具体如下:
合成、成品精制记录组成
合成、成品精制记录
封面(包含公司名称)
品名:写工艺上统一的名称,不得随意简写,若是成品应按现行标准写全称。
产品批号:原料药的合成和成品批号均由年-月-年流水号6位数组成,合成(中间体)批号中“月”按投料当月月份定,成品批号中“月”按收料当月月份定。成品返工批号在原批号后加2,合成返工批号在原批号后加-1、-02…..
精烘包记录
设备日志(精制釜、微粉机、离心机、烘箱、粉碎机) 每次生产使用上述这些设备时填写,主要操作内容是指XX产品精制或微粉等。
精烘包记录
药品生产管理的流程

药品生产管理的流程药品生产管理的流程批生产记录批生产记录是一批药品生产各工序全过程(包括中间控制)的完整记录,应具有质量的可追踪性。
一、批批的概念:在规定限度内具有同一性质和质量,并在同一连续生产周期中生产出来的一定数量的药品为一批。
1.大、小容量注射剂一般以同一配液罐一次所配制的药液所生产的均质产品为一批。
2.粉针剂一般以同一批原料药在同一连续生产周期内生产的均质产品为一批。
3.冻干粉针剂以同一批药液使用同一台冻干仪器在同一生产周期内生产的均质产品为一批。
4.固体、半固体制剂在成型或分装前使用同一台混合仪器一次混合量所生产的均质产品为一批。
固体制剂如采用多次混合后的产品作为一个批号,必须经过验证,证明产品质量的均一性后,在规定限度内所生产的产品为一批。
一般以最终所采用的混合仪器如多维运动混合机混合一次的数量为一个批次。
5.液体制剂(包括膏滋、浸膏及流浸膏等)以灌封(装)前经最后混合的药液所生产的均质产品为一批。
6.连续生产的原料药,在一定时间间隔内生产的在规定限度内的均质产品为一批。
间歇生产的原料药,可由地定数理的产品经最后混合所得的在规定限度内的均质产品为一批。
混合前的产品必须按同一工艺生产并符合质量标准,且有可追踪的记录。
7.生物制品生产应按照中国生物制品规程中的“生物制品的分批规程”分批和编制批号。
应注意两台或两台以上的压片机(胶囊充填机)所压制出来的片子,必须分别做片重差异(装量差异)检查,确认在同一合格的范围之内并且符合其质量要求后才可作为一批。
二、批号批号的定义:用于识别“批”的一组数字或字母加数字,用以追溯和审查该批药品的生产历史。
生产中的每一个批次都必须要编制生产批号。
批号的编制方法1.正常批号:年—月流水号,如011201批,即2001年12月的第1批。
或采年—月—日流水号,如0112012批,即2001年12月1日的第二次配制所生产的批号。
或采用数字加字母,以英文字母表示生产车间或剂型等。
原料药生产管理
生产管理的重要性:药品生产质量管理规范以生产为基础,有生产才有质量。
药品的质量是生产出来的,而不是检验出来的。
因此说,生产管理是相当重要的。
依照GMP进行生产管理。
批生产记录批生产记录是一批药品生产各工序全过程(包括中间控制)的完整记录,应具有质量的可追踪性。
一、批批的概念:在规定限度内具有同一性质和质量,并在同一连续生产周期中生产出来的一定数量的药品为一批。
1. 大、小容量注射剂一般以同一配液罐一次所配制的药液所生产的均质产品为一批。
2.粉针剂一般以同一批原料药在同一连续生产周期内生产的均质产品为一批。
3.冻干粉针剂以同一批药液使用同一台冻干设备在同一生产周期内生产的均质产品为一批。
4.固体、半固体制剂在成型或分装前使用同一台混合设备一次混合量所生产的均质产品为一批。
固体制剂如采用多次混合后的产品作为一个批号,必须经过验证,证明产品质量的均一性后,在规定限度内所生产的产品为一批。
一般以最终所采用的混合设备如多维运动混合机混合一次的数量为一个批次。
5.液体制剂(包括膏滋、浸膏及流浸膏等)以灌封(装)前经最后混合的药液所生产的均质产品为一批。
6.连续生产的原料药,在一定时间间隔内生产的在规定限度内的均质产品为一批。
间歇生产的原料药,可由地定数理的产品经最后混合所得的在规定限度内的均质产品为一批。
混合前的产品必须按同一工艺生产并符合质量标准,且有可追踪的记录。
7.生物制品生产应按照«中国生物制品规程»中的“生物制品的分批规程”分批和编制批号。
应注意两台或两台以上的压片机(胶囊充填机)所压制出来的片子,必须分别做片重差异(装量差异)检查,确认在同一合格的范围之内并且符合其质量要求后才可作为一批。
二、批号批号的定义:用于识别“批”的一组数字或字母加数字,用以追溯和审查该批药品的生产历史。
生产中的每一个批次都必须要编制生产批号。
批号的编制方法1. 正常批号:年—月流水号,如011201批,即2001年12月的第1批。
原料药空白批生产记录 定稿 2
峨眉山天梁星制药有限公司
批生产记录
产品名称
包装规格
批号
批量
车间主任
生产日期:年月日
批生产记录目录
批生产指令
批包装指令
物料收领记录
产品名称:批号:
产品名称:批号:执行SOP:
产品名称:批号:
清场日期:年月日执行SOP:
设备名称:□设备名称:□设备名称:□操作间名称:
清场人:复核人:
QA现场监控员检查结果:QA现场监控员签名
年月日
产品名称:批号:执行SOP:水环泵操作SOP、喷射泵操作SOP、烘箱操作SOP等
产品名称:批号:
清场日期:年月日执行SOP:合成区清洁SO P及相关现行SO P
设备名称:□设备名称:□设备名称:□操作间名称:
清场人:复核人:
QA现场监控员检查结果:QA现场监控员签名
年月日
成品包装记录产品名称:批号:
生产日期:年月日理论量:
执行SOP:包装操作SOP
包装清场记录
产品名称:规格:批号:
清场时间:年月日执行SOP:洁净区清场SOP及相关现行SOP
操作间名称:设备名称:
清场人:复核人:
QA现场监控员检查结果:QA现场监控员签名
年月日。
GMP2010 附录2——原料药
附录2:原料药第一章范围第一条本附录适用于非无菌原料药生产及无菌原料药生产中非无菌生产工序的操作。
第二条原料药生产起始点必须按注册批准的工艺执行。
第二章厂房与设施第三条非无菌原料药精制、干燥、粉碎、包装等生产操作的暴露环境应按照无菌药品附录中D级标准设置。
第四条原料药的质量标准中有热原或细菌内毒素等检验项目的,厂房的设计应特别注意防止微生物污染,如应根据工艺要求设定相应厂房的洁净度级别。
第五条质控实验室区域通常应与生产区分开。
当生产操作对检验结果的准确性无不利影响,且检验操作对生产也无不利影响时,中间控制实验室可设在生产区内。
第三章设备第六条设备所需的润滑剂、加热液或冷却剂等,应避免与中间产品或原料药直接接触,以免影响中间产品或原料药的质量。
当任何偏离上述要求的情况发生时,应进行评估,以确保对产品的质量和用途无不良影响。
第七条原料药生产宜使用密闭设备;密闭设备、管道可以安置于室外。
使用敞口设备或打开设备操作时,应有避免污染的措施。
第八条使用同一设备生产多种中间体或原料药品种的,应说明设备可以共用的理由,并有防止交叉污染的措施。
第九条难以清洁的设备或部件应专用。
第十条设备的清洁1)同一设备连续生产同一原料药或阶段性生产连续数个批次时,宜间隔适当的时间定期对设备进行清洁,以防止污染物(如降解产物或达到有害程度的微生物)的出现和遗留。
如有影响原料药质量的残留物,更换批次时,必须对设备进行彻底的清洁。
2)非专用设备更换品种生产前,必须对设备进行彻底的清洁,以防止交叉污染。
3)对残留物的可接受标准、清洁规程和清洁剂的选择,应有明确规定并说明理由。
第十一条非无菌原料药精制工艺用水应至少符合纯化水的质量标准。
第四章验证第十二条关键的工艺参数或特性通常应在研发阶段或根据历史的资料和数据确定,应规定工艺参数的必要范围,以确保工艺操作的重现性,包括:1)确定产品的质量特性;2)确定影响产品质量特性的关键工艺参数;3)确定常规生产和工艺控制中的关键工艺参数范围。
FDA原料药的生产质量管理规范(GMP)指南
FDA行业指南:原料药的生产质量管理规范(GMP)指南美国健康与人类事物务部食品与药品管理局药品评估与研究中心(CDER)生物制品评估与研究中心(CBER)2001 年8 月ICH目录1 引言 5 1.1 目的 5 1.2 规范的适用性 61.3 管制范围 62 质量管理部门职责8 2.1 总原则8 2.2 质量管理部门职责8 2.3 生产部门职责9 2.4 内部质量审计(自检)102.5 产品质量审核103 人员管理11 3.1 人员资质要求11 3.2 人员卫生113.3 顾问114. 厂房和设施12 4.1 设计和施工12 4.2 公用设施13 4.3 生产用水13 4.4 专属生产区14 4.5 照明14 4.6 排污与垃圾14 4.7 清洁和保养15 5生产设备155.1设备设计、选用及安装15 5.2设备维护及清洁15 5.3校验16 5.4计算机管理系统17 6文件与记录管理186.1文件系统和规格标准18 6.2设备清洁及使用记录19 6.3原材料、中间体、原料药、标签、包装材料的记录19 6.4工艺规程(主生产和控制记录)19 6.5批生产记录(批生产和控制记录)20 6.6实验室控制记录21 6.7批生产记录审核22 7物料管理227.1控制通则22 7.2接收和待验23 7.3购进生产物料的抽样及检验237.4仓储24 7.5重新评估24 8生产操作和在线工艺控制25 8.1生产操作25 8.2时间限制25 8.3工序间取样和工艺控制26 8.4中间体或原料药的混批26 8.5污染的控制27 9原料药和中间体的包装和标签管理28 9.1总则28 9.2包装材料28 9.3标签的发放和控制28 9.4包装与标签操作29 10储存和销售管理29 10.1仓库储存程序29 10.2销售程序30 11实验室控制30 11.1控制通则30 11.2中间体和原料药的测试31 11.3 分析方法验证(见12章12.8节)32 11.4分析报告单32 11.5原料药的稳定性研究32 11.6有效期和复检期33 11.7留样33 12验证34 12.1验证方针34 12.2验证文件34 12.3确认35 12.4工艺验证方法35 12.5工艺验证程序36 12.6已验证系统的定期审核36 12.7清洁验证37 12.8分析方法验证38 13变更控制38 14物料的拒收与再用39 14.1拒收39 14.2返工39 14.3重新加工40 14.4物料与溶剂的回收40 14.5退货40 15投诉与产品召回41 16合同制造商(含实验室)4217代理商、经纪人、贸易商、批发商、重新包装商与重新贴签商42 17.1适用性42 17.2已销售的原料药与中间体的可追溯性42 17.3质量管理43 17.4原料药和中间体重新包装、重新贴签与储存43 17.5稳定性43 17.6信息传递43 17.7投诉与召回的处理44 17.8退货的处理44 18用细胞培养/发酵法生产的原料药的特别指南44 18.1总则44 18.2细胞库的维护与记录保存46 18.3细胞培养/发酵46 18.4收取、分离与提纯47 18.5病毒去除和灭活过程48 19用于临床试验阶段的原料药管理原则48 19.1总则48 19.2质量管理48 19.3设备和设施49 19.4原材料控制49 19.5生产49 19.6验证49 19.7变更50 19.8实验室控制50 19.9文件备案50 20GLOSSARY术语表51原料药的生产质量管理规范(GMP)指南1.引言1.1目的Q7A指南目的在于给原料药生产商家在适当系统中生产原料药进行质量管理时执行cGMP提供指导原则。