
一个神经内科医生眼中的ALS
性、痴呆自主神经和感觉系统症状以及眼球运动 异常。 神经肌肉电生理改变主要表现为广泛的神经源性 损害。ALS的神经源性损害通常累及3个以上的 区域。 对于ALS的
诊断,初步诊断一般多依靠病史、体检和电生理 检查。而临床确诊一般通过临床或神经电生理检 查,证实确实存在上、下运动神经元同时受累的 证据。另外还要与颈椎病、腰椎病、脊
不能治愈ALS和改善症状,但能够明确的延长生 存时间和推迟气管切开的时间。目前该药仍在临 床上广泛使用,但是疗效远远不能显着改善ALS 患者的生存质量。当病程晚期患者
已经使用有创呼吸机辅助呼吸时,不建议继续使 用。(2)其他药物:在动物实验中,尽管有多 个药物在ALS动物模型的治疗中显示出一定的疗 效,如肌酸、大剂量维生素E、辅酶
Q10、碳酸锂、胰岛素样生长因子-1、睫状神经 营养因子、脑源性神经营养因子、胶质细胞源性 神经营养因子、拉莫三嗪、头孢曲松钠,格拉默, 二甲胺四环素,超氧化歧化酶基
因SODl的反义化合物等,但在针对ALS患者的临 床研究中均未能证实有效。 基因治疗: 最近发现ALS患者有基因突变,因此推测利用基 因介导技术可以治疗突变基因
却是一种致死率很高的疾病,目前尚没有有效的 治疗方法。 ALS的流行概况 肌萎缩性侧索硬化(amyotrpniclateralsclerosis, ALS),又
称为卢伽雷氏症(LouCehrigsdisease),俗称 渐冻人症。1869年由让-马丁· 沙可(Jean— MartinCharcot)首次确诊。它是一种不可逆的
泛而严重的肌肉萎缩、肌张力增高、病理征表现 为阳性。 60%的患者具有明显的上下运动神经元体征。而 当下运动神经元变性达到一定程度时,肌肉广泛 失神经,此时可无肌束
颤动腱反射减低或消失,也无病理征。 约有10%的患者在整个病程中仅表现为进行性的 肌肉萎缩而无上运动神经元损害的体征。 约30%的患者以脑干的运动神经核受累起
散发性两种类型。散发性以男性多见,男女之比 约为1.5∶1-2∶1。中年后起病,多数患者为5070岁,平均发病年龄为55岁,40岁以下发病也 有报告,20-30岁
发病约占5%。家族性ALS约占5%-10%,多为常 染色体显性遗传,男女发病率相等,发病年龄相 对于散发性较早,平均约为49岁。 在我们接诊的125例病例,男女比
病,表现为吞咽困难、构音不清、呼吸困难、舌 肌萎缩和纤颤,以后逐渐累及四肢和躯干,情绪 不稳定(强哭强笑)是上运动神经元受累及假性延 髓性麻痹的征象。 以脊髓侧索受
累为首发症状的肌萎缩侧索硬化罕见。9%的患 者可有痛性痉挛,多在受累的下肢近端出现,常 见于疾病的早期。10%的患者有主观的肢体远端 感觉异常或麻木除非合并其,最小发病年龄 32岁,最大发病年龄59岁,平均发病年龄为54 岁,均为家族中首例发病患者。 自首发症状后,患者的平均生存期为3-
5年,有些患者的生存期仅为数月,而有些患者 生存期长达10余年,最后多死于呼吸肌麻痹导致 的呼吸衰竭。而像霍金老爷子病程进展如此缓慢 的十分罕见,可能这也算是他不幸中
致死性运动神经元疾病。病变主要侵犯上运动神 经元(大脑、脑干、脊髓),又影响到下运动神 经元(颅神经核、脊髓前角细胞)及其支配的躯 干、四肢和头面部肌肉的一种慢性进行
弹性蛋白 /zh/cas-9007-58-3.html
性变性疾病。 在美国ALS的报告发病率(每年新发病例)为2/10 万-4/10万,患病率为4/10万-6/10万,中国尚无 确切的流行病学资料。ALS分为家族性和
的万幸了。 目前关于该病的病因及发病机制有很多理论及假 说,但具体病因和发病机制仍旧不清楚。 ALS的临床特点 起病隐匿,缓慢进展。 半数患者首发症状为肢
体无力伴肌萎缩(5%)和肌束颤动(4%),上肢远端 尤其突出。此时四肢腱反射减低,看不到病理征。 随着病情的发展患者逐渐出现典型的上下运动神 经元损害的体征,表现为广
质量。 支持治疗: 适当功能锻炼是有益的,切勿剧烈采用物理及运 动疗法。均衡饮食,吞咽困难者宜摄取高蛋白、 高热量的糊状饮食,严重者可鼻饲。呼吸困难者 宜使用呼吸
机,可及时清除呼吸道分泌物以防止窒息。双水 平正压通气(BIPAP)能主动辅助患者的吸气相, 早期使用能显着延长生存期。经皮内窥镜胃造瘘 (PEG)的胃肠营养可以显着
店内存货出售,他们“由售改囤”,坐待市场变化。经营家具收藏多年的王 先生表示,“很多红木会馆最近停业两个月,老板说是自己喜欢暂时不卖留 了下来,其实也是在等着升值。物以稀为贵,短期内红木市场恐难退烧。” 购买红木家具谨防假冒红木家具价格飙升,假冒家具也就层出不穷。业内人 士提醒想要购买的市民:红木家具一般都是卖木料原色,对于上漆的家具要 格外留心;同时,购买时一定要索取正式发票,并在发票上注明家具的具体 材质,切不可泛泛以“红木”二字来统称。因为红木的种类很多,差价可在 十倍以上,若发票未能注明木材名称,以后维权将会极其困难。根据国家标 准,“红木”的范围确定为5属8类。5属是以树木学的属来命名的,即紫檀
6:1,多数为中年后起病,最小发病年龄32岁, 最大发病年龄59岁,平均发病年龄为54岁,均为 家族中首例发病患者。 起病的首发症状多为单侧或者双侧肢体无力,上 肢
起病居多,1/3患者以吞咽困难起病,所有患者 均有不同程度的肌肉萎缩,来我们院治疗前的病 程在6个月至3年,均伴随有不同程度的抑郁。
收藏红木家具的马先生近日发现,自己一年半前花七八万元买下的一套大红 酸枝座椅,目前价格已经翻了一倍多。而据了解,从年初至今,在售的各类 红木家具普遍涨价20%左右,由于原料紧缺,进货难度加大,一些商家甚至 先将存货“囤”起来坐待机会。对此,业内人士表示,短期内红木市场恐难 “退烧”。 红木家具市场异军突起 宽约1米,长不过2米多,再加上一个雕花靠背和两个1米见方的大方凳,这 样一套大红酸枝座椅,去年的价格还七八万元,今年在市场上已涨到20万元, 做了十几年家具收藏的马先生对此不以为怪并表示,这两年红木家具市场可 谓异军突起;经营红木家具的王先生也表示,目前市场上常见的大红酸枝、 鸡翅木、花梨木家具,今年价
最近“冰桶挑战”在网上大热,这使得人们关注 到一个神经内科的罕见病:肌萎缩性侧索硬化 (amyotrpniclateralsclerosis,ALS),这令作为一 个
从事神经内科医生来说感到十分的欣慰。自2006 年至今,在过去8年的时间里,我们共接诊治疗 了125位确诊为肌萎缩侧索硬化症的患者,这个 疾病对于普通人来说很陌生,但
格普遍比去年上涨20%左右。对此,相关业内人士表示,“今年五月,新发 布的《濒危野生动植物种国际贸易公约》将大红酸枝等7种木材列为濒危物 种,被限制进口。目前,红木家具价格普遍上涨,特别是大红酸枝,5月之 前常规料大约10万元一吨,而现在要卖到20万元一吨。” 期待高利润商家“由售改囤” 据业内人士介绍,造成此轮红木家具涨价的主因是珍贵的红木原料日渐紧缺, 好木材越来越少,且《濒危野生动植物种国际贸易公约》又正式生效,木料 开采也受到限制,这成为此次国内红木价格上扬的“”。由于价格走高,红 木家具近年来越来越多的受到藏友们的关注,人们纷纷开始收藏、投资红木 家具。有些商家为了期待较高的利润,甚至开始限制
的过度表达,可能具有一定的治疗作用。国内外 大量研究者正在为证实此治疗理论不断研究。 免疫治疗: 近年来,随着免疫学及分子生物学技术的发展, 免疫因素在AIS发
病机制中的作用得到广泛重视。导致AIS的免疫 机制复杂,其中关于抗钙通道抗体学说的研究较 多。实验证明,应用电压依从性钙通道的阻滞剂 匹莫齐特(Pimozidete)
:目前美国FDA对此病唯一批准的治疗用药是抗 兴奋性氨基酸毒性的药物利鲁唑(Riluzole), 是一种谷氨酸的拮抗剂,可以减少谷氨酸引起的 细胞激活毒性。无论是对延
髓麻痹还是肢体瘫痪为首发症状的ALS患者都有 一定疗效,可以延缓ALS的进展。1994年和 1996年分别进行的两个大规模随机双盲安慰剂对 照的临床研究,证实了该药虽
的ALS患者的病情进展指数比服用神经保护刺司 来吉兰(selegiline)和维生素E的患者低,说明钙 通道阻滞刺可能对ALS患者有一定疗效。但临床 上应用大剂量环磷
酰胺治疗ALS却未能改变病程,免疫治疗仍需要 更进一步的研究。 干细胞移植治疗: 干细胞是指可以在体外大最扩增并具有多项分化 潜能的细胞。干细胞移植是现在研究的
延长生存期。 综合治疗:在ALS病程的不同阶段,患者所面临 的问题有所不同,如抑郁焦虑、失眠、流涎、构 音障碍、交流困难、肢体痉挛、疼痛等,应根据 患者具体情况,给
予针对性的指导和治疗,选择适当的药物和辅助 设施,提高生活质量,加强护理,预防各种并发 症。 接诊ALS病人的个人体会 在我们接诊的125例病例,男女比例为1.
髓性肌萎缩等多种疾病相鉴别。 ALS的治疗 尽管ALS仍是一种无法治愈的疾病,但有许多方 法可以改善患者的生活质量,应早期诊断,早期 治疗,尽可能延长生存期。现
阶段研究方向包括抗兴奋毒性药物、抗氧化和自 由基清除剂、神经营养因子、基因治疗等方面, 此外还要重视支持和对症治疗。 延缓病情发展的药物: (1)抗兴奋毒性药物
热点。许多动物实验研究表明脐血干细胞可以延 长ALS小鼠的生存期。神经干细胞是近年来的重 大发现,其比胚胎干细胞更加成熟,能集中迁徙 至损伤部位。目前已经开始临床干细
胞治疗ALS,很多患者症状改善,肌肉萎缩好转, 肌肉力量增加,生存期延长。干细胞治疗,是目 前治疗ALS的有效方法,虽不能治愈ALS,却可 以显着提高ALS患者的生存
经病,ALS无客观的感觉体征。整个病程中膀胱 和直肠功能保持良好,眼球运动通常不受损害。 单纯的ALS患者一般没有智力减退。ALS伴有其 他神经系统变性疾病的症状
和体征时,称ALS叠加综合征(ALSplussyndrome)。该综合征主要发生在西太平洋 地区、日本的关岛和北非等地区。合并的症状和 体征包括锥体外系症状小脑变
化学成分als

化学成分als化学成分ALS是一种常见的神经退行性疾病,全称为肌萎缩侧索硬化症(Amyotrophic Lateral Sclerosis)。
该疾病主要影响中枢神经系统,导致肌肉无力、萎缩和进行性退化。
ALS的化学成分研究对于揭示其发病机制以及寻找治疗方法具有重要意义。
ALS的化学成分研究发现,该疾病与谷氨酸的代谢紊乱有关。
谷氨酸是一种氨基酸,广泛存在于人体细胞中。
研究表明,在ALS患者的脊髓组织中,谷氨酸的浓度显著增加。
这种异常的谷氨酸代谢可能导致神经元的损伤和死亡,加速ALS的进展。
氧化应激也是ALS化学成分研究的重要方向之一。
氧化应激是一种细胞内氧化还原失衡的状态,可能导致细胞膜的损伤和神经元的死亡。
研究发现,在ALS患者的脑脊液中,氧化应激指标如丙二醛、谷胱甘肽过氧化物酶等水平升高。
这表明氧化应激在ALS的发病过程中起到重要的作用。
炎症反应也是ALS化学成分研究的热点之一。
炎症反应是机体对损伤或感染的一种防御性反应,但过度的炎症反应可能导致组织损伤。
研究发现,在ALS患者的脊髓组织中存在炎症反应的迹象,如炎性细胞浸润和炎性因子的释放。
这些炎症反应可能加速神经元的退化,进一步恶化病情。
蛋白质聚集也是ALS化学成分研究的重要方向。
在ALS患者的神经元中,一些异常蛋白质如TDP-43和SOD1会异常聚集形成包涵体。
这些包涵体可能对神经元的功能和存活产生不利影响,进一步加速ALS的进展。
研究人员通过研究这些聚集蛋白质的结构和功能,试图找到阻断其聚集的方法,以延缓ALS的发展。
遗传因素也是ALS化学成分研究的重要方向之一。
研究表明,部分ALS患者存在与遗传相关的突变。
这些突变可能影响特定蛋白质的功能或表达,导致神经元退化。
通过研究这些遗传变异,可以更好地了解ALS的发病机制,并为个体化治疗提供依据。
ALS的化学成分研究对于揭示其发病机制、寻找治疗方法以及预防措施具有重要意义。
谷氨酸的代谢紊乱、氧化应激、炎症反应、蛋白质聚集以及遗传因素等都与ALS的发病和进展密切相关。
中医药最新研究成果:比癌症还可怕的渐冻人症ALS治疗方法出炉!

中医药最新研究成果:比癌症还可怕的渐冻人症ALS治疗方法
出炉!
如果要用一种动物比喻渐冻症患者,那应该是毛毛虫最贴切。
对每一位渐冻症患者来讲,世界是一个带着盖子的透明烟灰缸,任凭他们怎么蠕动,也看不见出口。
渐冻症的医学名称是肌萎缩侧索硬化。
世界范围约有几十万ALS 患者。
ALS的临床表现为运动神经元损伤,导致身体多处肌肉逐渐无力和萎缩。
患者多死于呼吸衰竭。
渐冻人的智力、记忆和感知系统未受影响。
所以他们有健康人所有的感觉和思维,但是因为肌肉萎缩,无法对感知做出有效的反应。
因此,这种病被描述为:灵魂被囚禁在身体里。
“渐冻症”依然是一个发病原因不明、无有效治疗手段并无法治愈的世界绝症。
如果方向错了,
只能在错误的路上越走越远
虽经许多研究,提出过慢病毒感染、免疫功能异常、遗传因素、重金属中毒、营养代谢障碍以及环境等因素可诱发运动神经元疾病的假说,但均未被证实。
而中医辨证论治肢体瘫痪在中医中称“痿”根本原因为肝肾两虚加之外邪入侵“肺热叶焦”肾水更亏,水不涵木,故氧耗精伤,筋骨失其濡养,脉络不和而出现本症症状。
健脑止萎的汤疗法避免了传统西药治疗的治标不治本、药物副作用等弊端。
大量临床案例验证,从根源上帮助患者解除病因,改善病情。
据了解,在同世堂中医接受“健脑止萎的汤疗法”的运动神经元病患者,基本上病情都得到了不同程度的改善。
ALS的诊断
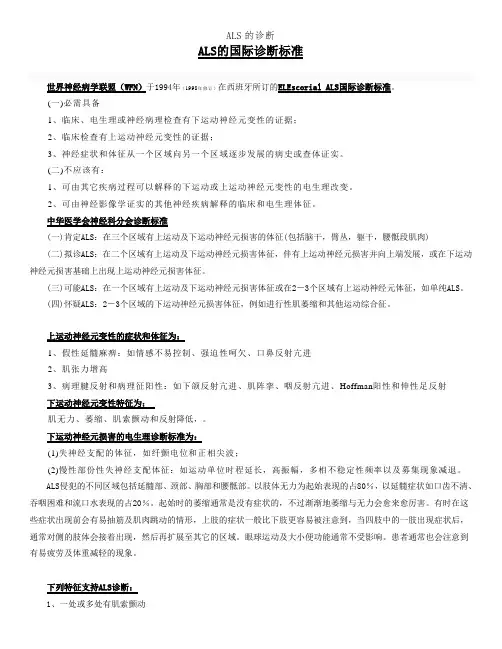
ALS的国际诊断标准世界神经病学联盟(WFN)于1994年(1998年修订)在西班牙所订的ELEscorial ALS国际诊断标准。
(一)必需具备1、临床、电生理或神经病理检查有下运动神经元变性的证据;2、临床检查有上运动神经元变性的证据;3、神经症状和体征从一个区域向另一个区域逐步发展的病史或查体证实。
(二)不应该有:1、可由其它疾病过程可以解释的下运动或上运动神经元变性的电生理改变。
2、可由神经影像学证实的其他神经疾病解释的临床和电生理体征。
中华医学会神经科分会诊断标准(一)肯定ALS:在三个区域有上运动及下运动神经元损害的体征(包括脑干,臂丛,躯干,腰骶段肌肉)(二)拟诊ALS:在二个区域有上运动及下运动神经元损害体征,伴有上运动神经元损害并向上端发展,或在下运动神经元损害基础上出现上运动神经元损害体征。
(三)可能ALS:在一个区域有上运动及下运动神经元损害体征或在2-3个区域有上运动神经元体征,如单纯ALS。
(四)怀疑ALS:2-3个区域的下运动神经元损害体征,例如进行性肌萎缩和其他运动综合征。
上运动神经元变性的症状和体征为:1、假性延髓麻痹:如情感不易控制、强迫性呵欠、口鼻反射亢进2、肌张力增高3、病理腱反射和病理征阳性:如下颌反射亢进、肌阵挛、咽反射亢进、Hoffman阳性和伸性足反射下运动神经元变性特征为:肌无力、萎缩、肌索颤动和反射降低,。
下运动神经元损害的电生理诊断标准为:(1)失神经支配的体征,如纤颤电位和正相尖波;(2)慢性部份性失神经支配体征:如运动单位时程延长,高振幅,多相不稳定性频率以及募集现象减退。
ALS侵犯的不同区域包括延髓部、颈部、胸部和腰骶部。
以肢体无力为起始表现的占80%,以延髓症状如口齿不清、吞咽困难和流口水表现的占20%。
起始时的萎缩通常是没有症状的,不过渐渐地萎缩与无力会愈来愈厉害。
有时在这些症状出现前会有易抽筋及肌肉跳动的情形,上肢的症状一般比下肢更容易被注意到,当四肢中的一肢出现症状后,通常对侧的肢体会接着出现,然后再扩展至其它的区域。
渐冻人症 (ALS)
GQW--37制作:高奇伟点击翻页资料来源:网络音乐:爱的纪念(克莱德曼)2014.9.162014年8月17日“冰桶挑战”传入中国,经各大媒体报道,唤起了政府、机构、广大民众对“渐冻人”的关注,发起了多项救助的公益活动什么是“渐冻人症”渐冻人症医学名为“肌萎缩脊髓侧束硬化症”Amyotrophic Lateral Sclerosis(简称ALS)世界卫生组织把癌症、艾滋病、白血病、类风湿性关节炎和ALS列为五大疑难杂症。
ALS是由于患者的大脑、脑干和脊髓中的运动神经细胞进行性的退化,导致所支配的肌肉逐渐萎缩无力,以致瘫痪,使躯体好像被逐渐冻住一样,俗称“渐冻人”。
运动、说话、吞咽功能的丧失,呼吸肌肉一旦萎缩,患者因呼吸衰竭而死亡。
病情的发展一般是迅速而无情的,从症状出现开始,平均寿命为2—5年。
大约有20%的患者可生存5年,只有5%的患者可生存10—20年。
这一切的发生都是在ALS患者神志清醒、思维清晰中,他们逼视着自己逐渐走向死亡的全过程。
迄今为止尚不知道ALS的确切病因,近年研究可能与以下因素有关:1、遗传学说:仅占5%的病人有遗传史,大部分病人为散发;2、毒性学说:例如重金属铅;3、自由基学说:自由基损害了运动神经细胞;4、自身免疫学说:某些因子激活了人体的免疫反应,导致运动神经细胞的死亡;5、某些氨基酸毒性学说:例如谷氨酸的清除障碍;ALS 的患病率大约为4 / 10万---6 / 10万;ALS 的年发病率大约1 / 10万---2 / 10万。
我国估计有ALS 患者20万左右,实际可能超过此数。
男与女之比大约为1.5 :1;高发年龄是40—60岁;从症状出现到确诊平均12—18个月。
早期没有足够的重视,大多有被游医欺骗的经历。
一旦出现渐进性的肌无力,肌肉的萎缩,吞咽困难,喝水时呛咳,吐词不清,就要引起高度的警惕,尽早到正规的医院就诊。
延误诊断,拖延病程会丢失更多的运动神经细胞,人的神经细胞死亡是不会再生的。
中级卫生专业资格神经内科学主治医师中级模拟题2021年(18)_真题(含答案与解析)-交互

中级卫生专业资格神经内科学主治医师(中级)模拟题2021年(18)(总分96.22, 做题时间120分钟)X题型1.患者男,61岁。
2年前患者驾驶汽车时发生事故,汽车自行撞在隔离带上,严重损毁。
当目击者打开车门时见患者面色青紫,双眼上视,口吐白沫,肢体抽动,对呼叫无反应,约1min后肢体抽动停止,但意识仍然不清,约20min后意识转清。
被送到医院急诊室。
既往高血压、糖尿病、高脂血症病史,规律服药。
家族史无特殊。
可能造成该患者发作的原因有( )SSS_MULTI_SELA心律失常B短暂性脑缺血发作C药物D电解质紊乱E癫痫F癔症该题您未回答:х该问题分值: 1.72答案:A,B,C,D,E2.患者女,70岁。
近1年来常常忘事,经常因找不到东西而怀疑被家人拿走。
入院查体发现患者社交礼仪良好,但有重复性行为,如反复问同一个问题。
神经系统检查未见明确阳性体征。
该患者临床可选用的进一步检查是( )SSS_MULTI_SELA腰椎穿刺B卧立位血压检测C肌电图D神经心理测评ESOD1基因检测颅脑MRI平扫+海马相该题您未回答:х该问题分值: 1.89答案:D,FAD所致痴呆的诊断标准仍然是一个临床诊断,主要通过医生询问知情者(患者或家庭成员)以及神经心理测验来判断是否存在或正在发生痴呆。
生物标志对诊断AD有帮助但不是必需的。
随着结构影像学和功能影像学的进展,神经影像已经成为目前痴呆鉴别诊断和治疗决策最重要的辅助检查方法。
3.患者男,73岁,右利手。
3年前其妻发现他在睡梦中大喊大叫,肢体用力挥动,有一次曾打伤了她。
2年前逐渐出现右侧肢体震颤,行走在不平的路面时有困难,易跌倒。
1年前出现脚步拖沓,偶尔流涎。
(提示患者步态随病程有轻度改善,但震颤变得更加频繁。
其妻子注意到患者思维混乱以及定向力障碍逐渐加重,偶尔会出现幻觉。
患者有时哭泣,感到绝望,觉得自己是家人的负担。
)根据以上变化,本患者须考虑的诊断主要有( )SSS_MULTI_SELA抑郁症B路易体痴呆C阿尔茨海默病D帕金森病痴呆E多发性硬化FCreutzfeldt-Jakob病该题您未回答:х该问题分值: 1.89答案:B,D从临床角度将DLB和PDD区分很困难,二者均可出现波动的认知功能障碍、精神病性症状如幻觉和运动障碍。
ALS与ALS综合征的鉴别

多数病例为散发性,未见与遗传有关。
2、免疫因素:近年研究表明,ALS的发病可能有免疫机 制参与。
3、中毒因素:有报道认为ALS发病与植物毒素及重金属
中毒有关。如木薯中毒或摄入过多铝、锰、铜和硅等元素。 4、慢病毒感染及恶性肿瘤:尚待进一步研究。
三、ALS诊断标准
1994年世界神经病学联盟在西班牙首次提出ALS的诊断标 准,1998年春又对该标准进行了修订。我国王新德教授组织 了北京、上海、广州等地的神经病学专家于1999年-2000年对 该标准进行了4次讨论,参照世界神经病学联盟的意见提出以
三、ALS诊断标准
四、ALS样综合征
五、ALS与ALS样综合征的鉴别
一、概念
运动神经元病(motor neuron diseases):一组病因尚 不清楚的慢性进行性神经变性疾病,选择性侵犯脊髓前角细 胞、脑皮质及锥体束等运动系统。临床兼有上和/或下运动神 经元及传导束受损体征,表现为肌无力、肌萎缩和/或锥体束 征等的不同组合,感觉和括约肌功能一般不受影响。根据病 变部位及症状,分类如下: 1、肌萎缩侧索硬化症(病变主要为脑干与脊髓的运动细 胞和锥体系)。 2、进行性延髓麻痹(病变主要为脑干运动核); 3、进行性脊肌萎缩症(病变为脊髓前角细胞); 4、原发性侧索硬化(病变主要为锥体系); 有人认为以上各种类型为同一疾病的不同阶段,但也有 主张各类型是相互独立的疾病单元。
③肌肉活检。
四、ALS样综合征
该类疾病泛指一些疾病伴有 ALS 样的表现,即:肌肉无力,肌 肉 萎 缩 , 肌 束 震 颤及 肌 肉 张力 增 高 ,腱 反 射 亢进 , 病 理 征 (+),EMG也显示失神经改变,病理上也是脊髓前角的运动神 经元的丢失及皮质脊髓束的变性,但有明确的病因。如:物理
霍金走了,渐冻人症仍留人间
姻本刊记者常晓霍金走了,﹃渐冻人症﹄仍留人间2018年3月14日,斯蒂芬·威廉·霍金去世,享年76岁。
他的骨灰被安放在伦敦的威斯敏斯特教堂内,与牛顿和达尔文为邻。
他是英国著名的物理学家和宇宙学家,他是一名ALS 患者,他更是一名意志力顽强、热爱生命的伟人。
霍金,“渐冻人”的精神榜样2018年3月14日,无疑是令人沮丧的一天,因为人类失去了一位真正的智者。
霍金作为“渐冻人症”里面最著名的病例,如今他的离去,更应该唤起我们社会对这种病症患者的关注,别让患者们独力对抗困苦,这或许是一种更有实际价值的悼念。
霍金21岁被确诊罹患肌萎缩性脊髓侧索硬化症,也就是人们俗称的“渐冻人症”。
这是一种运动神经元的疾病,以四肢软端肌肉萎缩瘫痪、上下运动神经元混合性损害为特点,会造成大脑和脊髓中运动神经元死亡,令大脑无法控制和支配肌肉运动,肌肉也会因缺乏运动而萎缩。
这是一种罕见病,正如它的名字一样,得病的人像被冰雪冻住一样,丧失任何行动能力,但这个过程不是迅速的,而是身体逐渐萎缩和无力。
运动神经元病是世界卫生组织确定的五大绝症之一。
渐冻症病人从确诊到去世,平均仅有4年到5年时间。
霍金被禁锢在轮椅上,只有三根手指和两只眼睛可以活动。
虽然只能透过电脑语音辅助系统说话,但他努力研究,提出许多学说甚至著作,让生命残而不废。
霍金曾经说过,和宇宙相比,人类显得微不足道,因此残疾也没什么大不了。
医生们曾在2009年预言霍金的寿命恐到了尽头,没想到霍金打破了预言,从确诊到去世长达55年,应该是世界上活得最久的“渐冻人”,而霍金存活的经验也表明了“渐冻人”的智力水平是完全不受疾病影响的。
他的成功让千千万万的“渐冻人”有了精神上的榜样。
本刊医学顾问、北京天坛医院副院长神经内科专家王拥军介绍说,所谓“渐冻人症”是中国人对于肌萎缩侧索硬化(ALS)的一种叫法,有些国家也称之为卢伽雷氏症。
在脊髓中,有专门控制和调节随意运动的神经元,医学上称之为“运动神经元”。
ALS的诊断
ALS的国际诊断标准世界神经病学联盟(WFN)于1994年(1998年修订)在西班牙所订的ELEscorial ALS国际诊断标准。
(一)必需具备1、临床、电生理或神经病理检查有下运动神经元变性的证据;2、临床检查有上运动神经元变性的证据;3、神经症状和体征从一个区域向另一个区域逐步发展的病史或查体证实。
(二)不应该有:1、可由其它疾病过程可以解释的下运动或上运动神经元变性的电生理改变。
2、可由神经影像学证实的其他神经疾病解释的临床和电生理体征.中华医学会神经科分会诊断标准(一)肯定ALS:在三个区域有上运动及下运动神经元损害的体征(包括脑干,臂丛,躯干,腰骶段肌肉)(二)拟诊ALS:在二个区域有上运动及下运动神经元损害体征,伴有上运动神经元损害并向上端发展,或在下运动神经元损害基础上出现上运动神经元损害体征。
(三)可能ALS:在一个区域有上运动及下运动神经元损害体征或在2-3个区域有上运动神经元体征,如单纯ALS。
(四)怀疑ALS:2-3个区域的下运动神经元损害体征,例如进行性肌萎缩和其他运动综合征.上运动神经元变性的症状和体征为:1、假性延髓麻痹:如情感不易控制、强迫性呵欠、口鼻反射亢进2、肌张力增高3、病理腱反射和病理征阳性:如下颌反射亢进、肌阵挛、咽反射亢进、Hoffman阳性和伸性足反射下运动神经元变性特征为:肌无力、萎缩、肌索颤动和反射降低,。
下运动神经元损害的电生理诊断标准为:(1)失神经支配的体征,如纤颤电位和正相尖波;(2)慢性部份性失神经支配体征:如运动单位时程延长,高振幅,多相不稳定性频率以及募集现象减退。
ALS侵犯的不同区域包括延髓部、颈部、胸部和腰骶部.以肢体无力为起始表现的占80%,以延髓症状如口齿不清、吞咽困难和流口水表现的占20%。
起始时的萎缩通常是没有症状的,不过渐渐地萎缩与无力会愈来愈厉害。
有时在这些症状出现前会有易抽筋及肌肉跳动的情形,上肢的症状一般比下肢更容易被注意到,当四肢中的一肢出现症状后,通常对侧的肢体会接着出现,然后再扩展至其它的区域。
肌萎缩侧索硬化(ALS)的临床分型,分期及病情评估@MedSci
肌萎缩侧索硬化(ALS)的临床分型,分期及病情评估@MedSci肌萎缩侧索硬化(Amyotrophic lateral sclerosis,ALS)是一种进展性神经系统变性疾病。
由于上、下运动神经元丢失导致球部、四肢、胸部肌肉逐渐无力和萎缩,动眼肌及括约肌不受累。
发病率约1.5/10万,患病率4-6/10万。
隐袭起病,进展缓慢,呼吸衰竭死亡。
发病年龄平均55岁,发病起计算平均存活3.5年。
50%患者平均存活时间为2.5年。
5年后20%患者存活,10年后10%存活。
球部起病者存活期约2.2年,存活很少超过5年。
一般发病年龄越早,存活时间越长。
目前尚无治愈的方法,但近年来研究表明有许多措施可以延长患者存活期,提高患者的生活质量。
为了科学合理地治疗ALS,本文就其临床分型,分期,治疗模式及对ALS病情进展的评估和随访方法进行了介绍。
一、ALS的定义及分类ALS在一些国家有不同的名称,在法国也称为Charcot病,为纪念1869年首次描述这一疾病的马丁夏科医生;在英国称为运动神经元病,强调该病归属的类别;在美国公众称为Lou Gehrig病,这是以患此病并使此病引起公众注意的著名棒球手的名字命名的;专业杂志遵循国际神经病学联盟的命名称为ALS。
我国一般将ALS和运动神经元病混用(近年来国内非医学媒体还称其为渐冻人症,源于台湾运动神经元病协会进行科普宣教所使用的俗称)。
建议国内同行统一采用ALS为该病的病名,便于和国际交流。
二、ALS的诊断1990年,由世界神经病学联合会在埃斯科里亚尔(El Escorial,西班牙)举办了一次研讨会,制定了第一个共识文件[3]。
其核心为将病变累及的神经系统区域分为颈区、胸区、腰骶区、延髓区,根据所制定标准,在临床怀疑ALS的患者确诊ALS需要同时存在下运动神经元变性临床表现及上运动神经元变性的临床表现和逐步向身体其他区域扩展,且没有可以解释其临床表现的其他疾病的依据。
电生理检查可以用来确认某一区域的下运动神经元损害,如每个身体区域至少两个不同的脊神经根和周围神经支配的肌肉同时存在纤颤电位和长时程的巨大运动单位电位和运动单位募集减少。
重症肌无力和霍金的ALS到底有什么区别?
重症肌无力和霍金的ALS到底有什么区别?重症肌无力(Myasthenia Gravis)和艾滋病(Amyotrophic Lateral Sclerosis,ALS),即霍金病,都是神经系统疾病,但它们有很大的区别。
本文将对这两种疾病进行详细的比较和分析。
1. 病因- 重症肌无力:重症肌无力是一种自身免疫疾病,即免疫系统错误地攻击了身体正常组织。
免疫系统攻击神经肌肉接头,导致肌肉无法正常收缩。
- ALS:ALS是一种神经退行性疾病,其病因尚不完全清楚。
有些ALS病例是由基因突变引起的,而其他病例则是由环境和遗传因素共同作用引起的。
2. 症状- 重症肌无力:主要症状为肌肉无力和疲劳。
肌肉无力通常表现为眼睑下垂、眼球运动障碍、面部表情僵硬、吞咽困难和呼吸问题等。
- ALS:ALS会导致运动神经元受损,最终导致肌肉无法控制。
症状包括进行性肢体无力、萎缩、肌肉抽搐和痉挛。
最初,患者可能只在一个局部感受到肌肉无力,但随着时间的推移,症状会蔓延到身体的其他部位。
3. 诊断- 重症肌无力:重症肌无力的诊断主要基于病史、体格检查和一系列实验室检查,如肌电图(EMG)、抗乙酰胆碱受体抗体测定等。
- ALS:ALS的诊断较为复杂,通常需要排除其他疾病。
常见的测试包括神经传导速度测定(NCS)、肌电图(EMG)和脑脊液分析。
4. 治疗- 重症肌无力:重症肌无力的治疗主要目标是缓解症状和改善神经肌肉传导。
常用的治疗方法包括抗乙酰胆碱酯酶抑制剂、免疫抑制剂和手术(如胸腺切除术)等。
- ALS:目前尚无治愈ALS的方法。
治疗主要是通过药物和其他治疗手段来减轻症状和提高患者的生活质量。
药物治疗包括肌肉放松剂和对症治疗。
辅助治疗方法包括物理治疗、语音治疗和呼吸治疗等。
5. 预后- 重症肌无力:重症肌无力的预后通常良好,尤其是在接受治疗的情况下。
绝大多数病例响应抗胆碱酯酶药物和其他治疗方法,症状得到显著改善。
- ALS:ALS的预后较为糟糕,疾病发展迅速而无法治愈。