
液相色谱仪色谱峰拖尾原因分析以及解决办法
液相色谱仪色谱峰拖尾是指在色谱分析过程中,峰形变得不规则,尾部扩展的现象。
这种情况会影响到分析结果的准确性和重复性。
以下是一些可能导致色谱峰拖尾的原因及相应的解决办法:
1、筛板阻塞:色谱柱内的筛板可能被样品或沉淀物阻塞,导致色谱峰拖尾。
解决办法:①反冲色谱柱:通过反冲清洗色谱柱,去除阻塞物。
②更换进口筛板:选用孔径分布合适的筛板,以降低阻力。
③更换色谱柱:如果阻塞严重,考虑更换新的色谱柱。
2、色谱柱塌陷:色谱柱内的填充物可能因长时间使用、温度变化等原因导致塌陷,
从而影响峰形。
解决办法:填充色谱柱:重新填充色谱柱,确保填充物的均匀性。
3、干扰峰:样品中的其他组分可能与目标化合物在色谱柱中竞争,导致色谱峰拖
尾。
解决办法:①使用更长的色谱柱:增加色谱柱长度,提高分离效果。
②改变流动相或更换色谱柱:优化流动相组成,选择适合目标化合物的色谱柱。
4、流动相 pH 选择错误:流动相的 pH 值会影响样品的离子化程度,从而影响色谱
峰形。
解决办法:调整 pH 值:对于碱性化合物,降低 pH 值有利于得到对称峰。
5、样品与填料表面发生反应:样品可能与色谱柱填料表面发生化学反应,导致色谱峰拖尾。
解决办法:①加入离子对试剂或碱性挥发性修饰剂:改善样品与填料的相容性。
②换柱子:选用与样品相容的色谱柱。
6、柱温低:低温会导致样品在色谱柱中的停留时间增加,从而导致色谱峰拖尾。
解决办法:升高柱温:适当提高柱温,缩短样品在色谱柱中的停留时间。
7、样品溶剂选择不恰当:不合适的样品溶剂会影响色谱峰形。
解决办法:使用流动相作为样品溶剂:确保样品在色谱柱中具有良好的溶解度和
稳定性。
综上所述,要解决液相色谱仪色谱峰拖尾问题,需要从多个方面进行考虑和优化。
通过对色谱条件、色谱柱和样品处理等方面的调整,可以有效改善色谱峰形。
液相色谱峰形拖尾解决方案
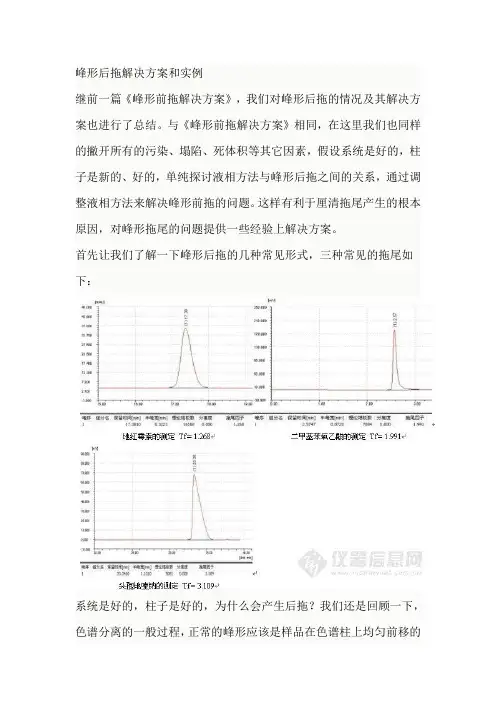
峰形后拖解决方案和实例继前一篇《峰形前拖解决方案》,我们对峰形后拖的情况及其解决方案也进行了总结。
与《峰形前拖解决方案》相同,在这里我们也同样的撇开所有的污染、塌陷、死体积等其它因素,假设系统是好的,柱子是新的、好的,单纯探讨液相方法与峰形后拖之间的关系,通过调整液相方法来解决峰形前拖的问题。
这样有利于厘清拖尾产生的根本原因,对峰形拖尾的问题提供一些经验上解决方案。
首先让我们了解一下峰形后拖的几种常见形式,三种常见的拖尾如下:系统是好的,柱子是好的,为什么会产生后拖?我们还是回顾一下,色谱分离的一般过程,正常的峰形应该是样品在色谱柱上均匀前移的情况下得到的,浓度分布在整个通过色谱柱柱床的过程中任何时候都呈正态分布,如下图所示:色谱分离是一个物理过程,样品分子经过在固定相与流动相之间的多次分配、吸附解吸,由于不同分子与固定相和流动相之间的相互作用力的差异而使它们在色谱柱中的移动速度不同,以此实现分离的目的。
相同色谱条件下,有些化合物容易产生拖尾,有些则不产生拖尾,这说明拖尾的产生跟样品本身的性质是密切相关的,通常非极性和弱极性的化合物能获得良好的峰形,而带有-COOH、-NH2、-NHR、-NR2等极性基团的化合物则比较容易产生拖尾。
可以想象一下,样品分子在分析过程所处的环境,一是流动相,二是固定相,流动相可以自由流动的,均一性比较好,因此可以认为样品分子四周都被相同组成的流动相所包围,其对每个样品分子的相互作用力也是均匀的、对称的,不应该是引起浓度分布发生变化的主要原因。
考虑固定相,固定相中除了C18长链外还有填料键合时残余的硅羟基,由于C18长链是非极性的,其与样品分子的相互作用力也是很微弱的范德华力,而硅羟基则具有一定的极性Si-Oδ-Hδ+,在pH一定的条件下甚至还会发生电离,形成-Si-O-形式的离子态。
Si-Oδ-Hδ+和-Si-O-对于极性化合物之间的作用力则是一种极性的静电作用力,这种作用力比范德华力要强得多,同时,因为硅胶表面键合了C18长链,由于空间位阻作用,样品分子中能接触到残余硅羟基的机会不会很多,只有少部分的分子才能与残余硅羟基产生作用。
液相色谱峰拖尾的原因
液相色谱峰拖尾的原因
1.样品组分的不均一性:样品组分的分子量分布不均一性、极性或疏
水性的变化,以及表面活性剂等添加剂的存在,都可能导致峰拖尾现象。
2.色谱柱的选择:柱填充材料的不均一性或不适当的填充剂粒径大小、固定相表面官能团密度、载液的缓冲性能,都会影响到样品的保留与分离,从而导致峰拖尾现象。
3.操作条件的选择:流速过高、柱温过高、pH过高或过低,以及过
高的载液浓度等操作条件都可能导致峰拖尾现象。
4.柱效应:当样品中存在吸附性物质时,这些物质会在柱表面吸附并
难以解吸,从而导致峰拖尾现象。
对于液相色谱峰拖尾问题,可以采取以下措施进行解决和改善:
1.选择合适的色谱柱:根据样品的特性选择适合的色谱柱,如使用亲
水性柱或疏水性柱进行适当的尝试和比较。
2.调整操作条件:优化流速、温度和pH条件,适当降低载液浓度或
者添加缓冲剂等。
3.优化样品前处理:对于复杂的样品,可以采取前处理步骤,如溶剂
萃取、样品稀释等,以减少样品中的干扰物。
4.柱前附加剂:可以尝试添加适量的有机溶剂或胶体物质作为柱前附
加剂,以提高样品与固定相的相容性,从而减少峰拖尾现象。
5.使用合适的检测器:采用合适的检测器,如质谱检测器、荧光检测
器等,可以提高检测精度和分离度,从而减少峰拖尾现象的影响。
综上所述,液相色谱峰拖尾的原因是多方面的,需要综合考虑柱的选择、操作条件、样品处理等因素,采取相应的措施进行改善。
色谱常见问题解答

色谱常见问题解答问题1:为什么有些峰出现拖尾答:①这可能是由于进样口或色谱柱不干净,或色谱柱切割不正确.冷却进样口,关闭气流并更换或清洁进样口部件,包括进样口衬管和金密封垫.取出色谱柱.切掉一段色谱柱以清除不挥发性残留物,隔垫碎屑和密封圈碎片.这段色谱柱的长度可以是 1 英寸到 1 米,如果需要的话,可以更长.使用正确的切割工具来切割色谱柱.如果切割不好,则可能导致样品吸收.使用黄铜刷子或氧化铝粉末等软质研磨剂擦洗进样口钢质内壁.在重新安装其他部件前,要确保已将进样口清洗干净.对于5890,卸下分流出口管路并用溶剂清洗是比较好的方式.②在不分流方式下进行分析时,不分流时间过长可能导致拖尾.通常时间应在0.5 至 1 分钟范围内.③未吹扫(死)体积也可能导致拖尾.确保在进样器和检测器中色谱柱安装正确.④如果考虑色谱柱部分流失,则可以使用色谱柱前的保留间隙(制备色谱柱).如果没有降低色谱柱效率,则可以将其切割掉或更换掉,并可延长色谱柱的寿命.但要注意保留间隙和分析色谱柱的连接可能引起泄漏和样品吸收.问题2:如何改善峰形(前伸峰,拖尾峰)答:前伸峰是由于色谱柱过载.当一种或多种化合物的进样量超过色谱柱固定相容量时,可能发生这种情况.液相膜越薄,色谱柱中保留的每种化合物就越少. 这涉及到进样体积和进样中每个峰的化合物浓度.通过减少进样量,分流样品或进样浓度较低的样品,可减小进样体积.问题3:什么原因导致峰比原来大,而且出现的早答:过快,过大的峰通常是由于从分流口和隔垫吹扫口排出的载气减少,而更多的进入色谱柱;因此增加柱头压力,可降低分流比.检查分流出品的气体流量,如需调整分流比则对调整此流量.如果问题依然存在,可卸下并清洁分流口.这个问题也可能由于柱头压调节阀有问题而引起.问题4:何时需更换隔垫或衬管答:通常比较好的隔垫至少能保证100 次进样不发生问题. 当色谱特征说明衬管有问题时,需要更换衬管.影响隔垫寿命的因素有注射器尺寸,进样口温度和压力,当然受压力影响的程度比较小.影响衬管寿命的因素通常是样品的清洁度.应该根据仪器维护历史记录来选择色谱需要的特定程序.问题5:随着进样室温度升高,对分析物分解有影响吗答:如果化合物热稳定性差,分析物分解可能会带来一些问题.这在制药工业中比较常见.如果药物或中间体热分解温度低于进样口温度,则分析结果中将出现特殊的峰或与目标分析物发生反应.问题6:排除色谱柱流失问题的最佳方法是什么答:诊断色谱柱是否存在流失问题的最佳方法是第一次在方法条件下安装色谱柱时,做一次空白色谱图,然后将最近的运行和空白运行色谱图对比.如果在空白运行中产生了很多峰,则色谱柱性能改变,这可能是由于载气中含有氧气,也可能是由于样品残留.如果有GC-MS,则低极性色谱柱的典型流失离子(例如DB/HP-1 或5)质/荷比m/z 将为207,73,281,355 等,大多数为环硅氧烷.问题7:如何得知分流/不分流进样口的进样体积不超过进样口衬管反应室的容积答:如果不是多次重复进样引起精度问题,则不会经常发生这个问题.精度问题经常是由于不合适的进样体积引起.因为分流进样的进样口流速比较高,样品进出进样口比不分流快得多.同样地,由于溶剂没有时间扩散到衬管外,因此分流模式进样体积要求没有那么严格.实际上,1 微升是比较合适的,由于降低分流比对增大峰面积比增加进样量更有效.然而,不分流进样要求要严格的多,建议使用蒸汽体积计算器估算最终的扩散体积.问题8:排除色谱柱流失问题的最佳方法是什么答:诊断色谱柱是否存在流失问题的最佳方法是第一次在方法条件下安装色谱柱时,做一次空白色谱图,然后将最近的运行和空白运行色谱图对比.如果在空白运行中产生了很多峰,则色谱柱性能改变,这可能是由于载气中含有氧气,也可能是由于样品残留.如果有GC-MS,则低极性色谱柱的典型流失离子(例如DB/HP-1 或5)质/荷比m/z 将为207,73,281,355 等,大多数为环硅氧烷.问题9:色谱分析运行时,标样和样品的峰均随时间加宽,这正常吗答:如果保留时间没有很大区别,只是加宽的峰拖尾,可能表明有活化点.如果加宽的峰是对称的,可能是由于正常的色谱柱"损耗和流失".如果峰前伸,说明色谱柱过载.问题10:为什么在空白运行中出现了我的样品组分峰答:有可能是由于样品制备或系统清洁问题.尝试在样品和空白样品制备中使用新溶剂,并在样品清洗瓶中装上新溶剂.尝试使用新的注射器和隔垫.取出并清洗分流出口管路.在未进样情况下运行以观察仅加热色谱柱有无峰出现.问题11:什么原因导致基线不稳和干扰答:1. 进样针受污染.清洗进样针;做一浓缩试验,载气线路可能也要清洗.2. 色谱柱受污染.烘焙色谱柱,限定时间1-2h.3. 检测器不平衡.检测器一般需要24h才能得到平衡.4. 在程序升温的时候改变载气流速(在很多情况下为正常现象).问题12:什么原因导致过多的基线噪音答:1. 进样针受污染.清洗进样针;做一浓缩试验,载气线路可能也要清洗.2. 色谱柱受污染.烘焙色谱柱,限定时间1-2h.3. 检测器不平衡.清洗检测器,通常噪音不是突然增大而是逐渐产生.4. 污染或载气质量降低.使用高质量的载气或检查气体是否泄露.一般在换载气钢瓶的时候会突然发生.5. 柱子安装太过.可重新安装.6. 载气流速不合适.重新设定流速.7. 与MS,ECD,TCD联用时发生漏洞,查找并消除漏洞即可.8. 检测器的灯或电子倍增管老化.问题13:什么原因导致峰形改变答:1.检测器响应改变.检查气体流速,温度和设置.2.样品的浓度改变.检查并检验样品的浓度,样品的蒸发或成分的改变都可能引起.3. 色谱柱受污染.问题14:如果分离度下降,如何处理1.柱温不同.检查柱温.2.不同的色谱柱的维数和相位.核实色谱柱的特性.3.改变载气流速.4.色谱柱受污染,应用溶媒清洗柱子.5.进样器的改变.检查进样器的设置.6.样品的浓度或溶解能力的改变.试用一个不同的浓度.问题15:如果出现分裂峰,如何处理1.试着改变一下进样方法.2.改变溶媒,使其成为单一的溶媒.3.重新安装色谱柱.4.减小进样温度.问题16:如果怀疑进样器或载气被污染了,应采用何种检测1. GC在40-50℃保持8小时或8小时以上.2. 运行一个空白分析(开启GC,但不进样).3. 收集空白分析的色谱图.4. 第一个空白分析完成以后立即开始第二次,二者间隔时间不要超过5min.5. 收集第二次空白分析的色谱图,并与第一次的图谱进行比较.6. 假如在第一次时,峰图包含了大量的色谱峰,而且基线不稳定,那就暗示了毛细管柱被污染了(进样器或载气被污染).7. 假如两次色谱峰图都包含少数的峰或基线的微小漂移,那就可以假定进样器或载气是比较干净的.假如8. 假如两次色谱峰图都包含重大数量的噪音和(或)基线漂移,那通常也就表明了进样器或载气被污染了.问题17:保护柱应为多长比较有代表性的保护柱柱长为0.5-10m.虽然没有确定的长度适合所有的样品,但是以下一些建议也可以参考.假如样品相对来说比较纯净,溶质为极性,保护柱应该在0.5-1.0m之间;若样品相对来说不纯净,保护柱应该适当长些.5-10m长的主要是为了维护单一系统.长保护柱允许使用者减去大约1m而代替整个保护柱安装.问题18.用HPLC进行分析时保留时间有时发生漂移,有时发生快速变化,原因何在?如何解决?关于漂移问题:①温度控制不好,解决方法是采用恒温装置,保持柱温恒定②流动相发生变化,解决办法是防止流动相发生蒸发、反应等③柱子未平衡好,需对柱子进行更长时间的平衡关于快速变化问题①流速发生变化,解决办法是重新设定流速,使之保持稳定②泵中有气泡,可通过排气等操作将气泡赶出。
色谱峰拖尾解决方法
色谱峰拖尾解决方法色谱峰拖尾解决方法近年来,越来越多的研究者选择使用色谱仪来进行化学分析,尤其是高效液相色谱仪(HPLC)。
然而,HPLC中的色谱峰拖尾问题一直是研究人员们面临的最大挑战之一。
以下是几种解决色谱峰拖尾问题的方法。
1. 优化仪器条件当研究者遇到色谱峰拖尾问题时,首先应考虑的是优化仪器条件。
常见的优化仪器条件方法包括:优化流速、更换柱子、更换进样针头、更换活塞密封圈等等,这些常见的优化方法可以让仪器恢复到正常的运行状态,从而更好地消除拖尾问题。
2. 改善样品制备另一个可能导致色谱峰拖尾问题出现的原因是样品制备不当。
如果样品含有大量的杂质或者过于浓缩,这些都可能导致拖尾问题出现。
因此,研究者可以考虑改善样品制备方法,如使用更好的萃取工具、制备更纯净的样品和深度稀释等等,以减少拖尾现象的出现。
3. 优化柱子选择在进行柱子选择时,研究者可以考虑选用具有更好分离能力和更高效率的柱子。
较高的分离力可以保证样品分子最大程度地分离,减少拖尾问其他的。
同时,较高的柱效率可以保证分离的同时不会对样品造成太大影响,从而使拖尾问题得以解决。
4. 调整pH值和缓冲液浓度在HPLC分离过程中,样品的pH值和缓冲液浓度都会对色谱峰的形状产生影响,如果分析人员在选取分离柱和实施柱效验测时,能够正确选择条件,峰才能得到兼顾尖度与实时保留时间稳定性的最佳平衡。
这些变量对单色谱峰的对称性、峰的高度以及分离度都会产生影响,因此,也可以考虑通过调整pH值和缓冲液浓度来解决色谱峰拖尾问题。
5. 增加底物或添加剂为消除色谱峰拖尾现象,研究者们可以尝试提高底物或添加剂的浓度。
例如,对于氨基酸分析,可以添加高浓度底物,这样可以增加检测灵敏度,并使拖尾问题得到解决。
总之,色谱峰拖尾问题是化学分析实验中很常见的现象,但它所导致的结果可能会对实验结果的准确性带来很大的影响。
因此,研究者们可以根据上述方法,采取不同策略,找到最符合实验条件的解决方案,以确保得到最准确、最可靠的实验结果。
改善反向液相色谱峰拖尾的方法

改善反向液相色谱峰拖尾的方法改善反相HPLC中的峰拖尾一、溶解样品的溶剂极性强于流动相引起的拖尾现象:1、先流出的峰的拖尾较后流出的峰拖尾严重; 分离碱性化合物、通过HPLC分析药物成分时是经常产生拖尾2、进样量减少或样品经流动相稀释后进样峰拖尾情况减轻。
峰拖尾可以引起分离度降低、灵敏度减弱、精密度和定量变差。
(峰之间的分离度和灵敏度与峰拖尾成负相关;准确度和精密度因数据系二、由样品量(进样量超过柱子容量)过载引起的峰拖尾统无法准确识别峰的起点和终点而受到影响)现象: 峰拖尾原因及解决方案1、样品峰呈现直角三角形,当更多的样品量注入时,峰前端变尖、编号原因解决方案后端拖尾更严重。
2、色谱柱过载后,保留时间随样品量的增加而提前。
(见图3) 样品溶剂在流动相中溶解样品,或者将样品经解决方案:减少进样量一极性强于流流动相稀释至进样后峰拖尾符合要求,动相总之尽可能降低样品溶剂的强度柱直径(mm)参考最大样品样品量过减少进样量,参考表2中推荐的不同ID 量(mg) 二载柱型对应的不同进样体积 10 35-65 1.调节流动相的pH<3.0。
4.6 4.5-9.0 2.增加流动相的离子强度,25mM,3.0 2.0-4.0 50mM。
表2 HPLC色谱柱的直径、参考的最大进样量、进样量的范围硅醇基与因为实际进样量依赖于柱子的填料(具有高的表面积的填充材料三胺类物质的3.流动相中增加竞争性的胺类,10mM可以具有大的进样量),分析物质(分子量大的进样量要少),和其他结合的TEA(三乙胺)。
的因素比如样品在流动相中的溶解性。
4.选择低硅醇活性的固定相。
参照图6 C18柱按固定相硅醇活性分级。
1.增加流动相中盐的浓度,25mM,50mM。
酸性物质四在硅胶上的2.调节流动相的pH<3.0 吸附 3.增加竞争性的有机酸,1%醋酸或者是0.1%TFA(三氟乙酸) 更换新的色谱柱五柱子空隙尝试填充空隙很少能达到较好的效果。
色谱柱峰形后拖尾原因造成的 色谱柱常见问题解决方法

色谱柱峰形后拖尾原因造成的色谱柱常见问题解决方法1.柱物理损坏色谱柱有物理损坏是造成峰形拖尾的根源。
的解决方法就是更换新柱。
2.柱内填料污染流动相和样品中的杂质是色谱柱紧要污染源。
流动相所用的各种溶剂至少是分析纯,尽量使用色谱纯试剂。
流动相所用的水要是超纯水或全玻璃器皿双蒸水。
用前先用0.45um 溶剂微孔过滤(器)过滤,除去可能存在的微粒。
流动相建议现用现配,对于含盐的溶液尤其注意长置会产生细菌或显现沉淀。
此外还得保证储存流动相的容器清洁。
多而杂样品可选用0.45um溶剂微孔过滤(器)或样品预处理柱对样品进行预处理,确保样品中不含微粒杂质。
若样品不便处理,要使用保护柱。
柱内填料污染时,可将柱头螺丝卸下,用专用工具挖出柱内前段被污染填料,再以相同的填料重新填入,修复。
或以能溶解污染物的流动相按色谱柱使用的相反方向,冲洗色谱柱(约20至30倍柱体积,或视实在情况而定;另外,此时不能接检测器),将污染物冲杰出谱柱,再按色谱柱标明的使用方向使用。
3.柱进口处有异物当断定是柱进口处有异物时,可将柱头螺丝卸下,取出滤帽并将其置于20%硝酸溶液中,用超声波清洗约20分钟,再置于超纯水中,并用超声波清洗约10分钟,重新装入色谱柱内即可。
4.样品浓度过高致使柱超载样品在柱上超载能引起峰展宽,拖尾(或伸舌)。
适当减小进样量或样品浓度(需要时,可提高检测器灵敏度)直至峰形和保留时间不再更改,便可除去这种不良影响。
减小进样量还能改善其分别度。
正常情况下,样品中每种化合物在1504.6mm 柱中进样量保持在3~50ug范围内,不会引起明显超载。
5.样品溶剂不对选择合适的样品溶剂,以排出不必要的干扰。
要选用流动相溶解样品。
6.柱外效应柱外效应(即进样阀、色谱柱及检测器间的管路过长、直径过粗、管路接头不匹配、有死体积)是影响色谱柱柱效的紧要因素之一、所以在可能的条件下,色谱柱的两端连接管路要尽可能短,连接管内径尽可能细小,切口务必平整光滑,尽可能的减小死体积,以防止因样品扩散造成不能反映色谱柱真实柱效等情况发生。
高效液相色谱技术中常见问题分析及解决方法
更换。
仪器管路液体泄漏是导致系统压力不稳定的最
常见情况。 漏液严重时,仪器自身会发出系统压力
过低的警报。 轻微泄漏则可用干燥的餐巾纸擦拭管
路外部,观察纸巾是否被渗入液体进行判断。 泄漏
孔璐璐,等:高效液相色谱技术中常见问题分析及解决方法
97
可能由管路松动或管路损坏引起,对于前者,重新拧
1. 1. 1 样品前处理不当
样品前处理不当可能会产生鬼峰,一般源于两
96
个途径:一是所用试剂被污染;二是测试容器不干
净。 鉴别起来比较简单:使用试剂稀释样品,如果待
测样品出峰明显减小而鬼峰变化不大,则鬼峰源自
试剂污染。 如果洁净容器后重新检测鬼峰消失,则
鬼峰源自容器的污染。
1. 1. 2 流动相污染
的空气。 这种情况可预先将流动相进行超声脱气处
每次补充流动相时以直接补给的方式,没有对贮液
理,然后再装入储液瓶中待用。 二是由于水相和有
瓶进行清洗更换,富集的污染物就会进入到仪器流
机相的物理化学性质存在差异,两者在相互混合时,
路中产生鬼峰。
增加了空气在两种流动相中的溶解度。 对于这种情
上述问题的解决方法是更换流动相,即使用干净
样品的相溶性,如没有特殊原因,一般选择流动相作
留以及色谱柱和仪器管路中污染物的富集。
为待测组分的溶剂,以降低由于待测样品在流动相
在不改变测试条件情况下,如果鬼峰每次有规
中溶解性差引入的空气量。
律地出现在色谱图的相同位置,则污染很可能来自
液相色谱仪采用动态混合器和静态混合器将不
于自动进样器端。 这时可将自动进样针和针座拆
Key words: high performance liquid chromatography; common problems; influence factors;
液相色谱峰形拖尾解决方案
液相色谱峰形拖尾解决方案液相色谱(Liquid Chromatography,LC)是一种常用的分离和分析技术,广泛应用于食品、医药、环境、化学等领域。
在液相色谱分析中,峰形是评判分离效果和定性定量分析的重要指标之一。
然而,由于多种因素的影响,液相色谱峰形有时会出现拖尾(tailing)现象,影响分析的准确性和灵敏度。
本文将介绍液相色谱峰形拖尾的原因及解决方案。
峰形拖尾的原因液相色谱峰形拖尾常常由以下原因引起:1.柱温过高:柱温过高会导致样品在柱中停留时间过长,进而引发拖尾。
因此,在操作过程中需要根据分析物的性质和柱的温度稳定性进行合理控制。
2.样品溶液中存在离子:样品溶液中存在离子可能会与色谱柱填料表面形成静电吸附,导致峰形拖尾。
此时可以通过选择合适的移动相和调整离子强度来减轻或消除拖尾现象。
3.色谱柱填料表面活性:色谱柱填料表面的活性可能导致部分化合物与填料表面发生相互作用,从而造成峰形拖尾。
此时可以选择活性更低的色谱柱填料或在样品中添加适量的对应剂以减轻或消除拖尾现象。
4.柱寿命过长:使用时间过长的色谱柱填料可能会出现表面酸化、损伤等现象,导致峰形拖尾。
在实际操作中,及时更换色谱柱填料是重要的预防措施。
解决方案为了解决液相色谱峰形拖尾问题,可以采取以下措施:1.优化柱温:合理控制柱温可以有效减轻峰形拖尾。
根据样品的性质和柱的稳定温度范围,选择合适的柱温进行实验。
2.调整流速:合适的流速可以改善峰形拖尾。
通常情况下,过高的流速会导致色谱峰扩展和形状变化,而过低的流速会增加分析时间和柱寿命。
因此,通过选取适当的流速范围,可以寻找到最佳条件。
3.选择合适的固定相和移动相:色谱柱的固定相和移动相的选择对峰形拖尾有很大影响。
合适的固定相可以提供最佳相互作用,减少拖尾的发生。
移动相的选择也非常重要,需要考虑到离子强度、酸碱度等因素。
4.降低样品浓度:如果样品浓度过高,液相色谱峰形可能会出现拖尾现象。
在实际操作中,可以适当稀释样品,以降低浓度,改善峰形。
高效液相色谱的拖尾因子太长的原因
高效液相色谱的拖尾因子太长的原因1.拖尾因子可能是由于色谱柱中填充物的不均匀性引起的。
The tailing factor may be caused by the unevenness of the packing material in the chromatographic column.2.可能是样品分子与填料之间存在相互作用导致拖尾现象。
The tailing phenomenon may be caused by interactions between sample molecules and the packing material.3.拖尾因子过长可能会导致色谱峰分辨率下降。
Excessive tailing factor may lead to reduced chromatographic peak resolution.4.使用不合适的流动相也可能导致拖尾现象。
The use of inappropriate mobile phase may also lead to tailing phenomenon.5.如果柱温过高,也可能会导致拖尾现象。
Excessive column temperature may also result in tailing phenomenon.6.色谱柱老化或污染也可能是拖尾因子过长的原因。
Column aging or contamination may also be the cause of excessive tailing factor.7.样品制备不完全可能导致拖尾现象。
Incomplete sample preparation may lead to tailing phenomenon.8.可以尝试调整样品溶液的pH值来减少拖尾现象。
Adjusting the pH of the sample solution may help reduce tailing phenomenon.9.合理调节色谱柱温度可以改善拖尾因子。
峰托尾的原因及解决办法
色谱拖尾原因及解决办法1、当经历维修色谱问题(色谱峰拖尾、灵敏度降低、保留时间改变等)时,切去色谱柱前端的1/2 到1 米。
必要时,更换进样口内衬管、隔垫,并清洗进样口。
保护柱可用于提高色谱柱的使用寿命。
(气相)2、衬管脱活进样口衬管上的活性点可以吸附样品组分并导致出现拖尾峰,并可能损失灵敏度和重现性。
用脱活制剂用来覆盖衬管玻璃表面的活性点或与之发生反应。
脱活程序进行脱活,该程序可以使衬管重现性高、惰性好,且使用寿命长。
对于不分流的应用,或者在必须分析极性很弱的化合物时,应当使用脱活的衬管。
即使使用脱活的衬管开始也会表现出活性,当这种情况发生时,应当更换衬管。
可以清洁衬管以除去颗粒物或用溶剂冲洗衬管以除去挥发性较低的组分。
但是,选择合适的衬管清洗程序可能较为困难。
某些溶剂可能会除去脱活层,并且工具可能会划伤衬管的玻璃表面,从而导致出现多余的活性点。
新的衬管几乎总比已清洁过并且重新脱活的衬管表现优异- 尤其对于痕量分析。
3、色谱柱、进样口衬管或被污染的金属进样口密封垫所吸收的样品组分使用新的脱活的衬管或清洗旧衬管并更换玻璃毛。
进样针针头撞击,进样口衬管内的填充物破碎。
从衬管中取出部分填充物,或使用无填充的衬管。
色谱柱末端切口不整齐(样品吸附于此)卸下色谱柱。
使用安全的毛细管熔融石英切割工具(例如陶瓷片或色谱柱切割器)将色谱柱切成垂直的齐口,然后重新装入色谱柱。
断裂或破碎的进样口衬管确保进样口中的总流速为40 ml/min以上。
4、色谱柱在进样口中的位置不正确,可能载气流路存在密封垫的颗粒。
5、一支色谱柱上不能装入超过2-3 个接头。
多个接头会造成死体积(拖尾峰)问题。
6、超出色谱柱的温度上限会造成固定相和管表面的加速损坏。
这样会造成色谱柱的过分流失,活性组分形成拖尾,以及/或降低柱效(分离度)。
幸好热损坏是一个很慢的过程,因此,在色谱柱严重损坏之前还有一段很长的时间可在高于温度极限的条件下使用。
当有氧存在时会大大加速热损坏。