
新版GMP设备清洁验证方案
GMP槽式混合机清洁验证方案

CH-200型槽型混合机清洁验证方案一、概述根据GMP要求,在每次更换品种、批号或生产工序完成后,要认真按清洁规程,对设备、容器、生产场地进行清洁。
设备清洁在制药生产中有特殊地位,是防止交叉污染的有效措施,生产设备的清洗是指从设备表面去除可见及不可见物质的过程。
为正确评估清洁规程的效果,需定期对直接接触药品的设备进行清洁验证。
CH-200型槽型混合机为直接接触药品的主要设备,针对.0这个品种对CH-200型槽型混合机进行清洁验证。
二、验证目的设备清洗验证是采用化学分析和微生物检测方法来检查设备按清洁规程清洁后,设备上残留的污染物是否符合规定的限度,证明本设备清洁规程的可行性和可靠性,从而消除了设备清洗不彻底造成残留物对下一个生产药品污染的发生,有效地保证药品质量。
三、适用范围本标准适用于CH-200型槽型混合机清洁验证。
四、验证小组成员及职责1验证小组组长负责验证方案的批准。
负责本验证的协调工作,以保证本验证方案规定项目的顺利实施。
负责验证报告的审批。
负责再验证周期的确定。
2设备部负责组织试验所需仪器、设备的验证。
负责仪器、仪表、量具等的校正。
负责设备的维护保养。
负责设备的操作。
3质量部负责取样及提供验证所需检测数据。
负责收集各项验证、试验记录,并对试验结果进行分析后验证过程监督检查确保结果可靠性4生产部负责验证方案制定和实施。
总结验证记录本次再验证工作自年月日开始,年月日结束。
五、相关文件药品生产质量管理规范(1998年修订)药品生产质量管理规范(1998年修订)附录中国药典2010年版一部药品生产验证指南中药生产验证指南CH-200型槽型混合机标准操作规程CH-200型槽型混合机清洁规程六、验证内容1、清洗原则1.1设备和容器连续使用一个月后1.2当物料出现质量问题时1.3设备检修前后1.4设备和容器静置超过一周后,再重新使用前1.5更换品种时2、清洁方法2.1混料槽内外表面用饮用水冲洗干净,顽固污渍用刷子蘸5%洗涤灵溶液刷洗→再用饮用水清洗干净→用消毒剂擦拭→用纯化水擦洗干净电线:用75%乙醇溶液擦拭3、设备清洁地点设备安装地,洁净工具清洁间4、设备最难清洁部位罐表面、机体表面、旋转连接轴各面5、取样方法将整个系统按清洁规程清洗,在临近结束时,对机腔内表面用棉签取样,取样时将棉签头按在取样表面上,用力使其稍弯曲,平稳而缓慢地擦拭取样表面,每支棉签擦拭过程应覆盖25cm2的面积。
新版gmp验证指南pdf

新版gmp验证指南pdf新版 GMP 验证指南 PDF在医药行业中,确保药品的质量和安全性是至关重要的。
而新版GMP(药品生产质量管理规范)验证指南 PDF 则为制药企业提供了详细且权威的指导,以保障生产过程的合规性和产品的质量。
首先,我们来了解一下什么是 GMP 验证。
简单来说,GMP 验证是通过一系列的测试、检查和文件记录,来证明制药企业的生产设施、设备、工艺、清洁程序等符合 GMP 标准的要求。
这是一个确保药品在生产过程中始终保持高质量和安全性的重要环节。
新版 GMP 验证指南 PDF 的出现,是对以往版本的更新和完善。
它反映了当前医药行业的最新发展和监管要求的变化。
这份指南涵盖了众多方面,包括但不限于厂房设施的验证、设备的验证、工艺验证、清洁验证等等。
在厂房设施的验证方面,指南详细规定了对厂房的设计、布局、通风、照明、温湿度控制等方面的验证要求。
例如,厂房的布局必须合理,以防止交叉污染和混淆。
通风系统要能够保证空气质量符合标准,温湿度控制要能够满足生产工艺的要求。
通过详细的验证方案和严格的测试,确保厂房设施能够为药品生产提供一个稳定、可靠的环境。
设备的验证也是至关重要的一部分。
从生产设备到检验设备,都需要进行全面的验证。
对于生产设备,要验证其性能是否稳定,是否能够满足生产工艺的要求,是否易于清洁和维护。
而对于检验设备,则要验证其准确性和可靠性。
只有经过验证合格的设备,才能用于药品的生产和检验。
工艺验证则是确保药品生产工艺的稳定性和可靠性。
这包括对工艺参数的确定、工艺过程的控制、以及对产品质量的评估。
通过多次的小试、中试和批量生产,收集数据,分析结果,以证明工艺的可行性和稳定性。
同时,还要制定相应的工艺规程和操作标准,确保操作人员能够按照规定的流程进行生产。
清洁验证则是为了防止交叉污染。
在药品生产过程中,不同的产品可能会共用生产设备,如果清洁不彻底,就会导致残留,从而影响下一批产品的质量。
新版GMP-清洁验证-黄小枫

B.最糟糕情况(清洁矩阵图)和风险评估 建立基于最糟糕情况的清洁体系
什么是最糟糕情况? A、产品组中: =系列产品组中的最差产品(规格、溶解性、活性效 力、毒性、检出难易、批量最小) B、取样点:则是选择设备的最难清洁部位 ,厂房中的最难清洁部 位。 C、可接受限度中的: 设备的类型、大小、构造及物料接触的设备的总表面积,这里要注意 假设残余物会遍布在所有表面积上,所以过高估计设备表面积更安全
2.浓度限度:10ppm(10mg/Kg) L(mg/cm2)=10B*RF/(S*F) B(kg):下批产品的生产批量为B(kg)
S:设备的总内表面积
RF:回收率
F:安全因子,一般选择10
淋洗水法的计算.
TD x BS x SF x RF x SW MAC (in mg / ml) = ---------------------------------LDD x SAxVR SW = 溶剂冲洗的设备表面积 TD = 清洁验证产品的单治疗剂量 BS =使用相同设备生产的下一品种的最小批量中活性成分 的量 SF = 安全系数= 1/1000 LDD =使用相同设备生产的下一品种的每日最大剂量. RF = 回收系数= (回收率的 %) / 100 SA = 总的设备内表面积 VR=冲洗剂的体积
典型的矩阵图
A清洁验证
2 B清洁验证
1
4 3
C清洁验证
非典型性的矩阵时 :
1分产品组,可以考虑以下内容
:
具有相似毒性的活性成分 相似的赋形剂配方 相似的性质如在溶剂中的溶解性 相似的操作方式相似的危险等级 产品在相似的设备上生产并且按相 同的清洁程序清洗
缺点
gmp设备验证方案

gmp设备验证方案在制药行业,GMP(Good Manufacturing Practice)是指医药生产过程中的一系列标准和规范,以确保产品的质量和安全性。
而设备验证是GMP中非常重要的环节之一,旨在验证生产设备的可靠性和合格性,以确保生产过程的一致性和产品的质量。
设备验证是一个系统性的过程,它包括一系列严格的步骤和测试,以确认设备是否符合预定的要求和标准。
一个完整的设备验证方案由以下几个关键步骤组成:1. 设备验证计划设备验证计划是制定设备验证方案的关键步骤。
在这个阶段,制药公司需要确定验证的目标,明确验证的范围和时间,以及指定验证所需的资源和人员。
此外,还需要明确验证的方法和步骤,并将其记录在设备验证计划中。
2. 设备安装验收设备安装验收是设备验证的第一步。
在这个阶段,验证团队会检查设备的安装是否符合规定的标准和要求。
他们会检查设备的布局和连接,确保设备的位置和管线符合规范,以及确认设备的标签和编号是否正确。
3. 设备操作可行性验证设备操作可行性验证是验证设备是否能够有效和可靠地执行其预定功能的一项测试。
验证团队会执行一系列指定的操作和步骤,以确认设备能够按照预定程序运行,并产生预期的结果。
此外,他们还将验证设备的用户界面和控制功能是否正常运作。
4. 设备性能验证设备性能验证旨在测试设备的性能和输出是否符合规定的标准和要求。
验证团队会根据预定的测试方案,对设备进行一系列性能测试,包括设备的准确性、精度、可靠性等方面的验证。
他们会使用标准样品和标准程序进行测试,并记录测试结果供后续分析使用。
5. 清洁验证清洁验证是验证设备清洁程序的有效性和可行性的一项重要测试。
验证团队会选择一些具有代表性的设备进行验证,并执行一系列指定的清洁步骤。
他们会取样并检测设备表面的残留物,以确保设备清洁程序能够有效地去除污染物,以满足GMP标准的要求。
6. 验证报告和总结最后,验证团队将根据各个验证步骤的结果编写验证报告和总结。
新版GMP-清洁验

EU GMP的要求
清洁验证
清洁验证是为了确保清洁程序的有效性 而进行的。对于产品残留物清除,清洁剂和 微生物污染的限度选择,理论上应该以相关 原料为基础。这些限度应该是可以达到的 并且是可以被证实的。 37. 应该使用经确认的,对于检测残留物或污 染物具有灵敏度的分析方法。每一种分析 方法的检测限度应该足够灵敏来检测出符 合可接受标准要求的残留物或污染物。
2.浓度限度:10ppm(10mg/Kg) L(mg/cm2)=10B*RF/(S*F) B(kg):下批产品的生产批量为B(kg)
S:设备的总内表面积
RF:回收率
F:安全因子,一般选择10
淋洗水法的计算.
TD x BS x SF x RF x SW MAC (in mg / ml) = ---------------------------------LDD x SAxVR SW = 溶剂冲洗的设备表面积 TD = 清洁验证产品的单治疗剂量 BS =使用相同设备生产的下一品种的最小批量中活性成分 的量 SF = 安全系数= 1/1000 LDD =使用相同设备生产的下一品种的每日最大剂量. RF = 回收系数= (回收率的 %) / 100 SA = 总的设备内表面积 VR=冲洗剂的体积
*需要清洁验证的方面:
1直接接触物料的生产设备必须进行清洁验证;例: 混合机的混合容器、周转容器具 2同一产品批次间的清洁方法不需要进行清洁验证, 只需要达到“目视清洁”的标准即可。 3同一产品连续生产的最长时间或一定周期 4设备使用完后应及时清洁。“待清洁设备的保留 时间” 5设备清洁后到下次使用前放置的有效期,需要做 验证。“洁净保留时间” 6清洁方法必须经验证,并且应对其有效性、重现 性进行定期监测。
片剂生产工序设备清洁验证方案
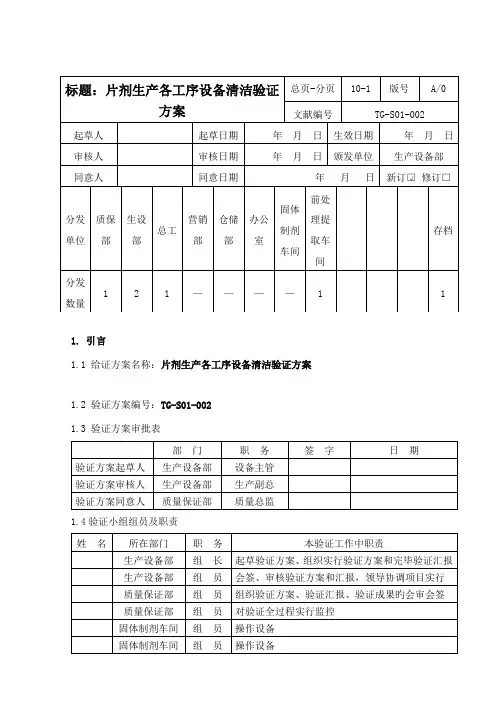
1. 引言1.1 给证方案名称:片剂生产各工序设备清洁验证方案1.2 验证方案编号:TG-S01-0021.3 验证方案审批表1.4验证小组组员及职责验证方案会签单目录1.概述2.验证目旳3.验证使用文献4.验证范围5.验证条件6.清洁检查措施与合格原则验证明施7.验证明施8.清洁过程QA监控9.验证明施时间进度安排10.验证明施过程旳整顿、验证汇报旳书写1.概述片剂生产过程旳设备清洗验证重要是喷雾干燥制粒机、摇摆颗粒机、振荡筛、万向混合机、压片机、万能粉碎机、自动泡罩机及周转容器具旳清洗验证。
2.验证目旳根据GMP规定,每次更换品种及更换批号要严格按清洁规程对设备进行清洁和消毒。
生产设备清洁是指从设备表面(尤其是直接拦触药物旳内表面及各部件)清除可见及不可见物质旳过程,这些物质包括活性成分、辅料、清洁剂、微生物、润滑剂、环境污染物等。
从目检、化学和微生物角度试验并证明三维动动混合机按清洁规程清洗后,使用该设备生产产品时,不会对下批产品产生清洗过程所带来污染旳风险,同步确认该清洁规程旳可行性,保证产品质量。
喷雾干燥制粒机、摇摆颗粒机、振荡筛、万向混合机、压片机、万能粉碎机、自动泡罩机及周转容器具清洁旳清洁效果。
3.验证使用旳文献“设备清洁规程”、“周转容器具清洁规程”、和环境清洁旳有关文献。
4.验证范围喷雾干燥制粒机、摇摆制颗粒机、振荡筛、万向混合机、压片机、万能粉碎机、自动泡罩机及周转容器。
5.验证条件5.1设备条件:5.1.1喷雾干燥制粒机、振荡筛、摇摆颗粒机、万向混合机、压片机、万能粉碎机、铝塑自动泡罩包装机均为完好设备。
5.2人员条件:5.2.1在岗人员均通过GMP知识,药物管理法及其实行细则、产品质量法等法律法规旳培训。
5.2.2在岗人员均为通过岗位SOP、岗位安全操作法、工艺规程、卫生清洁规程等岗位专业知识培训,并持有上岗证旳纯熟工人。
5.3清洁剂条件:5.3.1为中性,对设备无腐蚀。
清洁验证方案
清洁验证方案The document was prepared on January 2, 2021胶囊剂生产设备清洁再验证方案1、验证概述及目的:根据GMP要求,在生产结束后,要对生产设备及操作间进行彻底清洁,以避免造成不同批号或不同品种产品之间的污染和交叉污染,根据各设备的构造、操作、清洁及维修保养操作规程及产品成分在水中的溶解性进行风险分析,选出最差情况的产品;为了验证清洁方法的可靠性及稳定性,对所选的最差情况的产品进行3次清洁验证,每批产品生产结束后,对所有在生产过程中使用的设备及容器具进行清洁,清洁后对设备的物理外观、检测化学残留及微生物残留,要求应低于设定残留限度要求,更好的保证产品质量.2.验证范围:适用于固体制剂车间所有的胶囊剂生产线设备的清洁验证.相关设备见下表:3.职责验证小组:3.1.1负责验证方案的制定并实施验证活动.3.1.2负责验证工作的组织与协调.3.1.3负责收集、整理清洁验证数据.3.1.4负责编制验证报告,进行数据汇总、分析、结果评价,得出验证结论..质量保证部:3.2.1负责验证管理的日常工作.3.2.2负责起草验证方案和报告.3.2.3负责组织和协调验证活动.3.2.4负责验证过程中的监控及取样.3.2.5负责拟定检测项目及验证周期.3.2.6负责收集、整理清洁验证数据,编制验证报告和结果评价.3.2.7负责发放验证证书.3.2.8负责管理验证文件并归档保存.生产部:3.3.1负责审核验证方案和报告.3.3.2负责验证过程中设备的清洁.3.3.3负责清洁剂、消毒剂的配制和使用.3.3.4协助进行设备的维修保养.工程部:3.4.1负责仪器、仪表、量具的校准.3.4.2负责设备的维修保养.3.4.3负责验证方案和报告的审核.质量控制部:3.5.1负责验证过程中样品的检测,并根据检验结果出具检验报告.3.5.2负责验证方案和报告的审核.3.5.3负责检验仪器设备的维护保养.验证时间:年月日至年月日4.风险评估:经风险管理领导小组人员共同对直接接触物料及药品的生产设备进行了清洁程序风险评估,对存在的质量风险提出了处理措施,具体见验证总计划;由于上一产品对下一产品的污染并不是均匀的分布在整个设备的接触面上,选择设备的最差区域,这些区域在清洁难度和残留水平方面代表对清洁规程的最大挑战,因此清洁验证的活性成分的取样计划的确定必须先进行风险分析,具体见验证总计划.5、验证内容:清洁验证前检查及确认项目确认验证涉及人员按规定进行了培训,具体见附件.验证涉及文件现行批准的规程、管理和操作文件,指令清楚、明确,不易引起误操作.统、压缩空气系统等均经过验证且能正常运行;各操作间温湿度、压差及环境经检查符合GMP要求.清洁条件:人员净化:按人员进入洁净区净化操作规程进行.工艺用水纯化水:按中华人民共和国药典2015年版二部及纯化水内控质量标准检验,应符合规定.设备环境:D级.清洗操作方法:设备能拆卸部分拆卸完毕后,用饮用水冲洗或用刷子涮洗至无明显残留物-----用饮用水擦拭干净设备内外表面----- 用纯化水擦拭两遍-----最后用75%乙醇或3%双氧水消毒.取样:取样人:QA人员.取样时机:清洁效果确认:清洗完成后半小时内.清洁验证所需工具:取样部位及方法:在固体制剂车间生产的产品三批次结束后,对相关设备按相应SOP清洁、消毒.待设备干燥后由QA先对设备内表面进行目检,应无目视可见残留物.目检合格后按顺序在取样位置上先进行微生物取样,再进行化学残留取样,微生物取样及化学残留留取样位置不能重复,其中微生物取样面积为25cm2、化学残留取样面积为25cm2.物理外观检查⑴检查方法:设备在按照清洁规程清洗之后,由QA人员进行外观检查.⑵可接受标准:目视设备内壁、外表面及不易清洗位置应无可见残留物、无残留气味,无污迹,擦拭后的抹布应无可见污迹.药品、消毒剂残留量限度、微生物限度检查参照产品的选定:我公司生产胶囊剂品种55个,根据其它们的活性成分在水中的溶解情况,我们确定出感冒灵胶囊中含对乙酰氨基酚,在水中溶解性最差,用水清洁难度相对较大,故选感冒灵胶囊作为胶囊剂生产设备清洁验证的参照产品.感冒灵胶囊连续生产三批,批号: 、、药品及消毒剂残留量检测:样品取样棉签法:取样时QA人员带上一次性洁净手套,先将硅胶取样模板紧贴在取样位置处,将一根用纯化水润湿并已挤去多余水溶液的取样棉签按在取样位置上,用力使其稍弯曲,平稳而缓慢地擦拭取样表面,在向前移动的同时将其从一边移动另一边,完毕后翻转棉签,让棉签的另一面在与前次擦拭移动方向垂直的方向上按同法擦拭.将已擦拭棉签放入具塞磨口锥形瓶中,紧闭具塞磨口锥形瓶瓶塞.注意:棉签擦拭取样过程应覆盖整个硅胶取样模板内所有表面备注:微生物取样前将灭菌棉签在灭菌生理盐水中润湿,取样过程不变,取样后放入灭菌的具塞磨口锥形瓶中.样品制备:化学样品制备:将擦拭后的四个棉签剪断置20ml%氢氧化钠溶液超声处理5min,过滤即得.微生物样品制备:将擦拭后四个棉签剪断,投入盛有50ml无菌生理盐水的灭菌锥形瓶中,将瓶迅速摇晃数分钟,即得供试液.检测方法:药品残留量检测:取各样品溶液照紫外-可见分光光度法通则0401在波长257nm处,测其吸光度.消毒剂残留量检测:①利用原理:双氧水有强氧化性,与碘化钾中的碘发生氧化还原反应,使碘离子还原成碘: H 2O 2+KI →I 2+H 2O I 2遇淀粉显蓝色 ②所用的指示剂及试液:碘化钾分析纯试液:取碘化钾16.5g,加水使溶解成100ml,即得.淀粉指示剂:取可溶性淀粉0.5g,加水5ml 搅匀后,缓缓注入100ml 沸水中,随加随搅拌,继续煮沸2分钟,放冷,即得.③检测过程:将样品溶液与纯化水各10ml 置洁净比色管中,各加碘化钾试液1ml,充分摇匀,各加三滴淀粉指示剂,摇匀,将两比色管置于白色背景下,观察颜色. 2015版中国药典四部通则1105进行计数检查,记录结果. 药品及消毒剂残留量可接受标准: 药品残留量接收标准:擦拭允许残留量≤ 50%×10ppm ×最小批量kg ×25cm 2工艺过程中直接接触药品设备内表面总面积cm 250%×10mg/kg ×40kg ×25cm 2×103602450cm 2通过测算指标定为:棉签法允许残留量: ug /棉签配制对照液的浓度为 : ug × 4 20ml其吸光度为:,在波长257nm 处测定各样品溶液的吸光度,小于对照品溶液的吸光度,即符合要求.消毒剂残留量接受标准:各样品溶液比色管的颜色不得比纯化水比色管颜色深. 微生物限度可接受标准: 需氧菌总数: ≤50cfu/25cm 2 6、异常情况处理程序:验证过程中,应严格按照验证方案中制定的检测方法进行判定.出现数据不符合标准或可接受范围时,应上报验证小组,进行调查分析,经验证小组定出处理意见后,进行处理.待处理后,应重新进行验证. 7.验证结果评定与结论:验证小组负责对验证结果进行综合分析,做出验证结论及评价,由验证领导小组审批验证报告.对验证结果的评价应包括:= ug/ml= ug /棉签=验证项目是否有遗漏验证记录是否完整验证过程中验证方案有无修改修改原因、依据以及是否经过批准验证试验结果是否符合标准要求偏差及对偏差的说明是否合理是否需要进一步补充试验生产工艺是否稳定,按此工艺生产能否得到质量均一、稳定的产品有无需要改进的设备、生产条件、操作步骤生产过程中有无需要增加的检测、控制项目8.验证周期及条件:质量保证部负责根据清洁验证情况,拟订验证周期,报验证领导小组审核. 如果存在下列情形之一时,须进行验证:改变消毒剂或设备清洁规程发生变化;增加生产相对更难清洁的产品;生产工艺发生了重大变化,会导致引入新的杂质;清洁程序改变时应再验证.9.验证证书:详见附表验证证书.。
GMP粉碎机清洁验证方案
GF-30B型万能粉碎机清洁验证方案1.主题内容本方案规定了固体口服制剂车间GF-30B型万能粉碎机清洁验证的验证方法及标准。
2.适用范围本方案适用于GF-30B型万能粉碎机的清洁验证。
3.综述3.1.概述:GF-30B型万能粉碎机用于我公司固体口服制剂车间物料粉碎,为确认按制订的清洁SOP进行清洁,清洁效果能够达到允许的限度要求,不会造成污染和交叉污染,特进行此验证。
验证方案的制订依据为《确认与验证管理程序》、《清洁验证SOP》。
3.2.验证方法:按制订的GF-30B型万能粉碎机清洁SOP对设备进行清洁后,检测微生物限度及化学残留指标和PH示值。
共需测定三次。
3.2.1.产品特性一览表3.3.偏差:确认过程中如果如果某一阶段出现偏差,应立即通知确认与验证小组并对偏差进行详细记录(执行偏差处理管理规程),分析偏差产生的根本原因并提出解决方法。
所有偏差得到有效处理,确认后方可进入下一步骤。
偏差处理单经过批准后其原件必须附在验证报告中。
所有发生偏差及处理结果均应列表显示,详见附件1《偏差清单表》、附件2《偏差处理记录表》3.4.变更:在每一阶段性确认/验证工作中如出现执行文件不适用部分,执行《变更控制管理规程》,填写变更申请单,申请对执行文件中不适用部分进行变更,变更文件得到批准后,应对参与本次确认/验证的相关人员进行重新培训和考核。
3.5.每一阶段性确认/验证工作结束后,由项目负责人对该阶段确认/验证工作做出阶段性评价总结和评价4.验证目的4.1.通过本次验证活动证明《GF-30B型万能粉碎机清洁SOP》的可操作性和适用性4.2.通过本次验证活动证明《GF-30B型万能粉碎机清洁SOP》中规定的清洁效期是有效的5.实施人员及职责实施确认前的准备工作5.1.文件确认文件确认记录表确认人签名/日期:复核人签名/日期:5.2.培训确认培训确认记录表。
新GMP有关厂房与设施、设备、确认与验证
新版GMP有关厂房与设施、设备、确认与验证的知识和GMP认证检查过程中常见缺陷厂房与设施、设备第三十八条厂房的选址、设计、布局、建造、改造和维护必须符合药品生产要求,应当能够最大限度地避免污染、交叉污染、混淆和差错,便于清洁、操作和维护。
第三十九条应当根据厂房及生产防护措施综合考虑选址,厂房所处的环境应当能够最大限度地降低物料或产品遭受污染的风险。
第四十条企业应当有整洁的生产环境;厂区的地面、路面及运输等不应当对药品的生产造成污染;生产、行政、生活和辅助区的总体布局应当合理,不得互相妨碍;厂区和厂房内的人、物流走向应当合理。
第四十一条应当对厂房进行适当维护,并确保维修活动不影响药品的质量。
应当按照详细的书面操作规程对厂房进行清洁或必要的消毒。
第四十二条厂房应当有适当的照明、温度、湿度和通风,确保生产和贮存的产品质量以及相关设备性能不会直接或间接地受到影响。
第四十三条厂房、设施的设计和安装应当能够有效防止昆虫或其它动物进入。
应当采取必要的措施,避免所使用的灭鼠药、杀虫剂、烟熏剂等对设备、物料、产品造成污染。
第四十四条应当采取适当措施,防止未经批准人员的进入。
生产、贮存和质量控制区不应当作为非本区工作人员的直接通道。
第四十五条应当保存厂房、公用设施、固定管道建造或改造后的竣工图纸。
第二节生产区第四十六条为降低污染和交叉污染的风险,厂房、生产设施和设备应当根据所生产药品的特性、工艺流程及相应洁净度级别要求合理设计、布局和使用,并符合下列要求:(一)应当综合考虑药品的特性、工艺和预定用途等因素,确定厂房、生产设施和设备多产品共用的可行性,并有相应评估报告;(二)生产特殊性质的药品,如高致敏性药品(如青霉素类)或生物制品(如卡介苗或其他用活性微生物制备而成的药品),必须采用专用和独立的厂房、生产设施和设备。
青霉素类药品产尘量大的操作区域应当保持相对负压,排至室外的废气应当经过净化处理并符合要求,排风口应当远离其他空气净化系统的进风口;(三)生产β-内酰胺结构类药品、性激素类避孕药品必须使用专用设施(如独立的空气净化系统)和设备,并与其他药品生产区严格分开;(四)生产某些激素类、细胞毒性类、高活性化学药品应当使用专用设施(如独立的空气净化系统)和设备;特殊情况下,如采取特别防护措施并经过必要的验证,上述药品制剂则可通过阶段性生产方式共用同一生产设施和设备;(五)用于上述第(二)、(三)、(四)项的空气净化系统,其排风应当经过净化处理;(六)药品生产厂房不得用于生产对药品质量有不利影响的非药用产品。
GMP口服固体生产线清洁验证方案
GMP口服固体生产线清洁验证方案
1. 概述
我公司新厂区口服固体生产线目前主要生产品种有:
其设备及容器具使用情况见附表1。
为了避免交叉污染,评估现行清洁标准操作规程的效果,须对与药品直接接触的设备、容器具的清洁效果进行确认。
2. 验证对象
口服固体生产线设备及容器具清洁标准操作规程
3. 验证小组成员
4. 验证目的
确认口服固体生产线与药品直接接触的设备、容器具按现行标准操作规程清洁后,残留物达到了规定的清洁限度要求,不对产品造成污染和交叉污染,确定的清洁有效期可行。
5. 验证方法、程序及合格标准
5.1 合格标准
5.1.1化学取样可接受标准
共用设备及容器具单位面积最大允许残留量R,见附表5。
(参照产品选择和残留限度标准设定参见附1。
)
5.1.1.1擦拭样
本方案中,每个棉签的擦拭取样面积为25 cm2,并以10ml流动相洗脱,按取样回收率F为50%计算,其浓度限度
P=[R(mg/ cm2)×25 cm2×50%]/(10ml×1000)=5×10-6g/ml
详见表1:
注:2.43E-05即2.43×10⁻⁵,下同。
5.1.1.2冲洗水样
设定取冲洗水样的设备部件与药粉接触部分的表面积S0(cm2),冲洗水用量为V(ml),按取样回收率F为50%计算,每个冲洗水样品中允许的最高限度P=0.001*R*S0*F/V=0.0005*R* S0/V(g/ml)。
详见表2:。