
血氨基酸肉碱谱及尿有机酸谱演示文稿
遗传代谢病
• 遗传代谢病( Inherited Metabolic Disorders,IMD)又 称遗传代谢异常或先天代谢缺陷 (Inborn Errors of Metabolism,IEM),是遗传性生化 代谢缺陷的总称。
遗传基因突变
酶缺陷(蛋白活性降低或消失)
底物
遗传代谢病
治疗手段
1.饮食治疗——限制前驱物的摄人
苯丙酮尿症
低苯丙氨酸饮食
枫糖尿症
低支链氨基酸饮食
高氨血症
低蛋白、高热量饮食
有机酸血症
低蛋白、高热量饮食
脂肪酸代谢病
低脂肪饮食,预防饥饿
2.药物——补充缺乏物质或辅酶,促进蓄积物的排泄
四氢生物蝶呤缺乏症
四氢生物蝶呤、5羟色氨酸、左旋多巴
酪氨酸血症-1型
程超,张雪元,李玖军. 原发性肉碱缺乏症1例报告. 中国当代儿科杂志,2014,16(9):952-954
发病不易引起重视
• 病例2
患儿,男,9个月,尿液放置一夜后颜色变黑。 • 尿有机酸:尿黑酸显著升高 • 基因诊断:黑酸尿症
胡曼,麻宏伟,罗阳等. 基因诊断尿黑酸尿症1例. 中国当代儿科杂志,2012,14(10):796-797
尼体西农
甲基丙二酸血症(维生素BI2反应型) 维生素Bl2
• 有机酸代谢障碍性疾病 甲基丙二酸血症 丙酸血症 异戊酸血症 甲基巴豆酰甘氨酸尿症 3-羟基3-甲基戊二酸尿症 多种羧化酶缺乏症 戊二酸尿症Ⅰ型 β-酮硫解酶缺乏症 乙基丙二酸尿症
甘油酸尿症
海绵状脑白质营养不良 3-甲基戊烯二酸尿症 甲羟戊酸尿症 肝脑肾综合征 3-羟基二羧基酸尿症 2-羟基戊二酸尿症 乳酸尿症 生物素缺乏症 2-酮己二酸尿症
血氨基酸肉碱谱及(或)尿有机酸谱
• 全面衡量人体的蛋白质营养状况和健康水 平,筛查和诊断大多数的氨基酸、有机酸、 脂肪酸代谢障碍。
➢对疾病的鉴别诊断 ➢原因不明的各系统疾病或多脏器损害 ➢遗传代谢病、慢性疾病、特殊饮食治疗患
者的营养监测 ➢营养状况评估
诊断疾病
• 氨基酸代谢障碍性疾病
苯丙酮尿症 枫糖尿症 瓜氨酸血症Ⅰ型 精氨酸琥珀酸尿症 酪氨酸血症Ⅰ型 精氨酸血症 希特林蛋白缺乏症
代谢紊乱
• 低血糖 • 高血氨 • 代谢性酸中毒
皮肤毛发
• 毛发、皮肤和虹膜色泽变浅 • 毛发异常、易折断、稀疏短硬
消化系统
• 肝功异常 • 黄疸肝大 • 腹胀腹泻
特殊气味
• 鼠尿味 • 焦糖味 • 汗脚味
容貌五官
• 面容丑陋—粘多糖病
遗传代谢病的筛查与诊断技术
• 特殊生化分析
– 血液氨基ቤተ መጻሕፍቲ ባይዱ、肉碱、酯酰肉碱、脂肪酸 – 尿液有机酸、氨基酸、肉碱、蝶呤
• 脂肪酸代谢障碍性疾病 原发性肉碱缺乏症 肉碱转位酶缺乏症 肉碱棕榈酰转移酶Ⅰ缺乏症 肉碱棕榈酰转移酶Ⅱ缺乏症 中链酯酰辅酶A脱氢酶缺乏症 长链酯酰辅酶A脱氢酶缺乏症 极长链酯酰辅酶A脱氢酶缺乏症 戊二酸尿症Ⅱ型
氨基酸增高或缺乏均可导致疾病
• 增高
– 显著增高: 相应酶的降解障碍
如:瓜氨酸血症 – 瓜氨酸显著增高
乏症
肉碱、酯酰肉碱与相关疾病
C0↓;
C4↑;C4/C2↑;C4/C3↑;C4/C8↑
C8↑;C8/C2↑;C10:1↑;C10↑
C14:2↑;C14:1↑;C14↑;C14:1/C2; C14:1/C16;C16↑ C4;C4/C2;C4/C3;C5;C5/C0;C5/C2; C5/C3;C8;C8/C2;C10:1;C10; C5DC+C10OH;C5DC+C10OH/C5OH C0↑;C0/(C16+C18)↑;C16↓↓;C18:2; C18:1;C18↓↓
– 血液总同型半胱氨酸、维生素B12、叶酸、生物素… – 脑脊液氨基酸、神经递质测定 • 酶学分析: – 线粒体呼吸链酶复合物活性分析 – 溶酶体相关酶活性分析 – 生物素酶活性分析 • 基因分析 – 疾病相关基因突变分析 • 尸检:化学解剖,组织分析
发病的临床表现是常见的
• 病例1
患儿,女,表现为腹泻伴咳嗽7d,呕吐3次,加重 1d,精神状态差。 • 血氨基酸肉碱谱:游离肉碱及多种酰基肉碱显著 降低 • 尿有机酸:辛二酸、癸二酸明显增高 • 基因诊断:原发性肉碱缺乏症
– 轻度增高:多种因素导致的继发改变
• 降低
– 显著降低:某些疾病导致合成障碍
如:高氨血症2型 – 瓜氨酸降低
– 轻度降低:多种因素导致的继发改变
氨基酸异常与相关疾病
• 丙氨酸
– 升高:线粒体病,有机酸代谢病,等 – 降低:营养不良
• 酪氨酸
– 升高:酪氨酸血症,肝病 – 降低:氨基酸缺乏
• 色氨酸
C0↓; C16↑↑;C18:2↑↑;C18:1↑↑; C18↑↑
肉碱摄取障碍(肉碱吸收障碍) 短链酰基辅酶 A 脱氢酶缺乏症 中链酰基酶 A 脱氢酶缺乏症(C6~C12) 极长链酰基辅酶 A 脱氢酶缺乏症 ( VLCAD)
戊二酸血症Ⅱ型 肉碱棕榈酰转移酶缺乏症I型 肉碱棕榈酰转移酶缺乏症Ⅱ型
治疗手段举例
正常产物
旁路代谢
异常产物
• 多为单基因遗传病, 约90%为常染色体隐 性遗传,少数为常染色体显性、X连锁或线 粒体基因遗传,包括: 氨基酸的先天性代谢缺陷 有机酸的先天性代谢缺陷 脂肪酸的先天性代谢缺陷 等
特点
➢ 危害严重 ➢ 年龄段广 ➢ 病种繁多 ➢ 单病种发病率低
临床表现
神经系统
• 智力运动障碍 •惊厥 •肌张力改变
– 增高:戊二酸尿症1型 – 降低:色氨酸合成障碍
氨基酸异常与相关疾病
• 亮氨酸
– 升高:枫糖尿症 – 降低:必需氨基酸缺乏
• 丝氨酸
– 增高:希特林蛋白缺乏症 – 降低:丝氨酸合成障碍
氨基酸异常与相关疾病
• 精氨酸
–升高:精氨酸血症
–降低:瓜氨酸血症,氨基酸缺乏,
• 瓜氨酸
–增高:瓜氨酸血症1型
•
希特林蛋白缺乏症
–降低:高氨血症2型,氨基酸缺乏
氨基酸异常与相关疾病
• 蛋氨酸
– 增高: • 同型半胱氨酸血症1型 • 高蛋氨酸血症 • 希特林蛋白缺乏症
– 降低 • 同型半胱氨酸血症2、3型 • 甲基丙二酸尿症合并同型半胱氨酸血症 • 营养不良
尿有机酸增高与相关疾病
• 甲基丙二酸-甲基丙二酸尿症 • 甲基枸橼酸-丙酸尿症 • 异戊酰甘氨酸-异戊酸血症 • 戊二酸-戊二酸尿症Ⅰ型 • 尿嘧啶或乳清酸-鸟氨酸氨基甲酰转移酶缺
西安地区儿童血氨基酸、酰基肉碱的串联质谱检测结果分析

西安地区儿童血氨基酸、酰基肉碱的串联质谱检测结果分析刘超;王旭艳;李佳;荀泽丽;何威;汪治华【摘要】目的:建立西安地区0~12岁健康儿童血氨基酸、酰基肉碱的参考范围,为评价氨基酸、酰基肉碱营养状态和诊断氨基酸、脂肪酸β氧化代谢缺陷病提供依据.方法:选取2013年1月至2014年12月在西安市儿童医院就诊及健康体检的695例0~12岁健康儿童作为研究对象,按年龄分为7组:0~28 d组、1~3个月组、>3~6个月组、>6~12个月组、>1~3岁组、>3~6岁组、>6~12岁组,采集干血滤纸片,利用串联质谱技术测定氨基酸、酰基肉碱浓度.结果:0~28 d组儿童的氨基酸Ala、Glu、Met、Asp、Leu、Trp、Gly、Orn、His、Ser、Pro浓度均明显高于1~3个月组、>3~6个月组、>6~12个月组、>1~3岁组、>3~6岁组、>6~12岁组(均P<0.05);0~28 d组儿童的酰基肉碱C2、C3、C4 、C5、C14、C16浓度均明显低于1~3个月组、>3~6个月组、>6~12个月组(均P<0.05),与>1~3岁、>3~6岁组、>6~12岁组比较,差异无统计学意义(P >0.05).结论:血氨基酸、酰基肉碱浓度的串联质谱检测结果,可为氨基酸、脂肪酸代谢障碍性疾病的早诊断、早治疗提供帮助.【期刊名称】《广西医科大学学报》【年(卷),期】2018(035)007【总页数】5页(P956-960)【关键词】氨基酸;酰基肉碱;酰基肉碱;串联质谱【作者】刘超;王旭艳;李佳;荀泽丽;何威;汪治华【作者单位】陕西省西安市儿童医院内分泌遗传代谢科,西安710003;陕西省西安市儿童医院内分泌遗传代谢科,西安710003;陕西省西安市儿童医院内分泌遗传代谢科,西安710003;陕西省西安市儿童医院内分泌遗传代谢科,西安710003;陕西省西安市儿童医院儿童疾病研究所,西安710003;陕西省西安市儿童医院内分泌遗传代谢科,西安710003【正文语种】中文【中图分类】R722.1氨基酸是人体内最重要的营养物质之一,血浆游离氨基酸是氨基酸在各组织间转运和代谢的主要形式,其变化不仅可反映体内蛋白质的代谢状态,还可反映氨基酸自身代谢情况[1-2]。
质谱检测中心氨基酸及脂酰肉碱分析报告精选全文
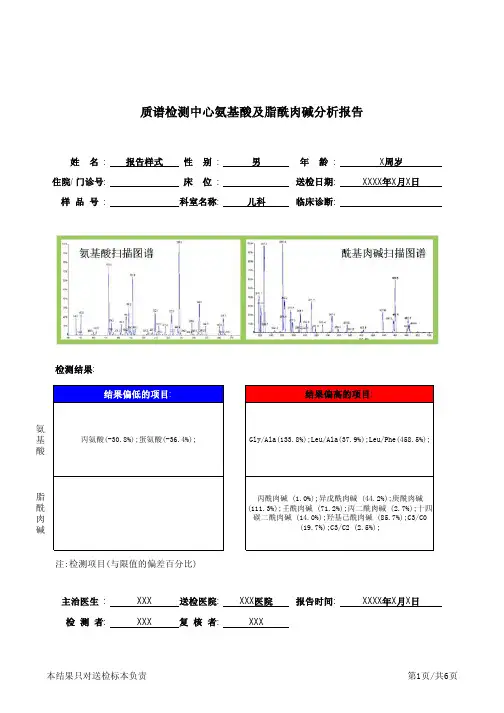
姓 名 :报告样式性 别 :住院/门诊号: 床 位 :样 品 号 :科室名称:检测结果:氨基酸脂酰肉碱主治医生 :XXX 送检医院:检 测 者:XXX复 核 者:丙氨酸(-30.8%);蛋氨酸(-36.4%);Gly/Ala(133.8%);Leu/Ala(37.9%);Leu/Phe(458.5%);丙酰肉碱(1.0%);异戊酰肉碱 (44.2%);庚酰肉碱(111.3%);壬酰肉碱 (71.2%);丙二酰肉碱 (2.7%);十四碳二酰肉碱 (14.0%);羟基己酰肉碱 (85.7%);C3/C0(19.7%);C3/C2 (2.5%);结果偏低的项目:结果偏高的项目:注:检测项目(与限值的偏差百分比)送检日期:XXXX 年X 月X 日儿科临床诊断:年 龄 :X 周岁男XXX 医院报告时间:XXXX 年X 月X 日质谱检测中心氨基酸及脂酰肉碱分析报告XXX氨基酸检测结果(1)编号缩写名称检测结果78272 A01Ala丙氨酸54.00013A02Arg精氨酸9.158▲2065 A03Asp天冬氨酸43.561▲5.819 A04Cit(119)瓜氨酸11.066▲2.1A05Cys半胱氨酸0.532▲3392 A06Gln谷氨酰胺45.760▲4483 A07Glu谷氨酸68.011▲310A08Gly甘氨酸201.969▲916 A09Hcy同型半胱氨酸11.569▲119A10His组氨酸57.993▲36126 A11Leu/Ile亮氨酸/异亮氨酸71.481▲1121 A12Met蛋氨酸7.0001047 A13Orn鸟氨酸36.076▲2757 A14Phe苯丙氨酸34.590▲137429 A15Pip哌啶酸235.263▲1951052 A16Pro脯氨酸467.948▲1656 A17Ser丝氨酸34.205▲411 A18Trp色氨酸9.192▲1859 A19Tyr酪氨酸55.726▲102225 A20Val缬氨酸160.913▲氨基酸检测结果(2)编号缩写名称检测结果0.67A21Arg/Orn0.254▲7A22Cit(119)/Arg 1.208▲0.030.57 A23Cit(119)/Phe0.320▲1.59.2 A24Gln:Cit(119) 4.135▲A25Glu:Cit(119) 6.146▲A26Gly/Ala 3.740▲A27Leu/Ala 1.324▲A28Leu/Phe 2.067▲A29Met/Leu0.098▲A30Met/Phe0.202▲A31Orn/Cit 3.260▲A32Phe/Tyr0.621▲A33Tyr/Leu0.780▲A34Val/Phe 4.652▲脂酰肉碱(1)编号缩写名称检测结果B01C0 游离肉碱18.796▲B02C2 乙酰肉碱21.000▲B03C3 丙酰肉碱 4.949▲B04C4 丁酰肉碱0.370▲B05C5 异戊酰肉碱0.663▲B06C6 己酰肉碱0.096▲B07C7 庚酰肉碱 1.205▲B08C8 辛酰肉碱0.110▲B09C9 壬酰肉碱0.342▲B10C10 癸酰肉碱0.137▲B11C12(C6:1DC) 十二酰肉碱0.154▲B12C14(C8:1DC) 十四酰肉碱0.110▲B13C16(C10:1DC) 十六酰肉碱 1.087▲B14C17 十七酰肉碱0.051▲B15C18(C12:1DC) 十八酰肉碱0.676▲0.181.10.3720.460.380.290.20.160.570.370.46374.91.3 6.7 1432 0.32 0.140.84 0.170.61 0.22 4.6 0.280.370.470.03 1.6 0.010.96B16C20 二十碳酰肉碱0.060▲0.09 B17C22(C16:1DC) 二十二碳酰肉碱0.069▲0.1 B18C24(C18:1DC) 二十四碳酰肉碱0.077▲0.04 B19C25 二十五碳酰肉碱0.017▲0.07 B20C26 二十六碳酰肉碱0.069▲0.07 B21C5:1 甲基巴豆酰肉碱0.056▲0.4 B22C8:1 辛烯酰肉碱0.205▲0.38 B23C10:1 癸烯酰肉碱0.151▲0.12 B24C10:2 癸二烯酰肉碱0.041▲0.25 B25C10:3 癸三烯酰肉碱0.096▲0.18 B26C12:1 十二烯酰肉碱0.088▲0.33 B27C14:1 十四烯酰肉碱0.143▲0.18 B28C14:2 十四碳二烯酰肉碱0.066▲0.14 B29C16:1 十六烯酰肉碱0.111▲1.7 B30C18:1 十八烯酰肉碱 1.156▲0.87 B31C18:2 十八碳二烯酰肉碱0.394▲0.12 B32C20:1 二十碳烯酰肉碱0.077▲0.13 B33C20:2 二十碳二烯酰肉碱0.069▲0.08 B34C20:3 二十碳三烯酰肉碱0.043▲0.16 B35C3DC(C8OH) 丙二酰肉碱0.164▲1.3 B36C4DC 甲基丙二酰肉碱 1.081▲0.12 B37C5DC(C10-OH) 戊二酰肉碱0.068▲0.38 B38C6DC 己二酰肉碱0.242▲0.08 B39C8DC 辛二酰肉碱0.055▲4 B40C10DC 癸二酰肉碱 3.604▲0.21 B41C12DC 十二碳二酰肉碱0.086▲0.03 B42C14DC 十四碳二酰肉碱0.034▲B43C16DC 十六碳二酰肉碱0.017▲0.05B44C18DC 十八碳二酰肉碱0.026▲0.04B45C20DC 二十碳二酰肉碱0.034▲0.19B46C4-OH 羟基丁酰肉碱0.090▲0.39B47C5-OH 羟基异戊酰肉碱0.368▲0.14B48C6-OH 羟基己酰肉碱0.260▲0.1B49C12-OH 羟基十二酰肉碱0.044▲0.1B50C14-OH 羟基十四酰肉碱0.055▲0.18B51C16:1-OH 羟基十六烯酰肉碱0.051▲0.07B52C16-OH 羟基十六酰肉碱0.043▲0.11B53C18:1-OH 羟基十八烯酰肉碱0.086▲0.06B54C18-OH 羟基十八酰肉碱0.034▲0.03B55C20-OH 羟基二十酰肉碱0.017▲脂酰肉碱(2)编号缩写名称检测结果0.2 2.1B56C0/C2 0.895▲647B57C0/C16 17.288▲0.010.22B58C3/C0 0.263▲0.020.23B59C3/C2 0.236▲6.7B60C3/C16 4.552▲0.17B61C4/C3 0.075▲0.22 2.6B62C5/C4 1.794▲1.2B63C5DC/C8 0.625▲0.21B64C5DC/C16 0.063▲0.02B65C8/C2 0.005▲0.13B66C8/C3 0.022▲0.4 1.2B67C8/C10 0.800▲B68C8/C12 0.712▲B69C8/C16 0.101▲B70C14:1/C16 0.131▲B71C16-OH/C16 0.039▲B72C24/C22 1.126▲B73C25/C22 0.250▲B74C26/C20 1.144▲B75C26/C22 1.000▲B76C26/C24 0.888▲2.9 1.8 1.2 1.7 0.06 3.2 0.53 0.38。
(医学课件)遗传代谢病的诊断与治疗思路PPT幻灯片

• 脑电图常呈中至中度异常,见多灶性棘慢波,有时 为高峰失律表现。脑核磁表现为脑白质异常、弥漫 性脑萎缩等。
• 致死率很高,已经成为我国儿童死亡的主要原因 之一。
• 随着诊断与治疗学研究的进步,遗传性疾病的病 因诊断率显著提高,越来越多的疾病成为可治可 防的疾病。
不同类型的遗传性疾病需要依赖相应的诊断与治疗技术
诊断技术
方法
细胞遗传学 染色体分析
分子生物学
荧光原位杂交 基因分析
生化分析
氨基酸分析 酯酰肉碱谱分析
• 质谱分析为遗传代谢病的筛查、诊断、治疗带来了革命, 大大提高了遗传代谢病的诊断效率。同时促进了代谢组 学的研究。
• 溶酶体酶、线粒体酶活性检测技术逐步发展,酶替代治 疗、分子伴侣治疗进步。
• 分子生物学技术进步,得以从基因水平解读疾病病因与 防治。
遗传代谢病的种类 – 已命名600多种 • 小分子病
初步诊断与治疗
初步诊断:智力运动落后 癫痫 Menkes病?
处理: 复查血清铜蓝蛋白,血代谢检查; Menkes病基因检测; 对症治疗:抗癫痫治疗; 其他:组氨酸铜皮下注射?
• Menkes病又称卷发综合征,是X连锁隐性遗传病。基 因突变导致跨膜铜离子转运蛋白缺陷,肠粘膜对铜 吸收障碍,同时细胞中铜不能转运至细胞间液及血 液。导致血中铜蓝蛋白及血铜水平降低。
氨基酸
苯丙酮尿症、同型胱氨酸尿症、枫糖尿症
有机酸
甲基丙二酸血症、丙酸血症、异戊酸血症
尿素
先天性高氨血症
脂肪酸
氧化异常
碳水化合物 半乳糖血症、糖原累积症、果糖不耐受症
血氨基酸肉碱谱与尿有机酸谱课件.ppt

• 遗传代谢病( Inherited Metabolic Disorders,IMD)又 称遗传代谢异常或先天代谢缺陷 (Inborn Errors of Metabolism,IEM),是遗传性生化 代谢缺陷的总称。
遗传基因突变
酶缺陷(蛋白活性降低或消失)
底物
正常产物
旁路代谢
异常产物
• 多为单基因遗传病, 约90%为常染色体隐 性遗传,少数为常染色体显性、X连锁或线 粒体基因遗传,包括: 氨基酸的先天性代谢缺陷 有机酸的先天性代谢缺陷 脂肪酸的先天性代谢缺陷 等
• 血氨基酸肉碱谱 • 尿有机酸
血氨基酸肉碱谱
《母婴保健法》要求至少 包括苯丙酮尿症与其他20 开展先天性甲低(简称CH)余种遗传代谢病 和苯丙酮尿症(简称PKU)
细菌生长抑制试验,血纸 串联质谱 片TSH浓度
免费
自费
• 氨基酸 • 肉碱
营养状况评估
氨基酸
必需氨基酸 赖氨酸
色氨酸 苯丙氨酸 蛋氨酸 苏氨酸 亮氨酸 异亮氨酸
缬氨酸
发病的临床表现是常见的
• 病例1
患儿,女,表现为腹泻伴咳嗽7d,呕吐3次,加重 1d,精神状态差。 • 血氨基酸肉碱谱:游离肉碱及多种酰基肉碱显著 降低 • 尿有机酸:辛二酸、癸二酸明显增高 • 基因诊断:原发性肉碱缺乏症
程超,张雪元,李玖军. 原发性肉碱缺乏症1例报告. 中国当代儿科杂志,2014,16(9):952-954
C0↓; C16↑↑;C18:2↑↑;C18:1↑↑; C18↑↑
肉碱摄取障碍(肉碱吸收障碍) 短链酰基辅酶 A 脱氢酶缺乏症 中链酰基酶 A 脱氢酶缺乏症(C6~C12) 极长链酰基辅酶 A 脱氢酶缺乏症 ( VLCAD)
Cockayne综合征1例临床及ERCC8基因突变特征

Cockayne综合征1例临床及ERCC8基因突变特征马秀伟;赵家艳;辜蕊洁;封志纯【摘要】目的探讨Cockayne综合征患儿的临床、影像学和ERCC8基因突变特征.方法回顾分析1例经基因检测确诊的Cockayne综合征患儿的临床和影像学资料,应用目标序列捕获和第二代测序技术检测患儿相关基因,采用Sanger测序验证突变位点的结果,并对其父母、姐姐样本进行突变位点的序列分析.结果女性患儿,7岁,主要临床表现为精神运动发育迟滞、生长发育障碍、特殊面容、光敏性皮炎、痉挛性瘫痪、小脑共济失调.头颅磁共振显示双侧半卵圆中心、脑室旁白质对称脱髓鞘改变,小脑萎缩.二代测序结果显示患儿ERCC8基因外显子区域两处杂合突变点c.397 C>T和c.394_398del,分别引起氨基酸变化p.Q133X和p.L132fs;Sanger测序结果显示2个突变分别来源于母亲和父亲,为复合杂合突变.c.394_398del位点为已报道致病突变,c.397C>T为首次报道.结论二代测序技术可准确检测Cockayne综合征的ERCC8基因突变.首次发现c.397C>T突变位点,扩大了中国Cockayne综合征患者的基因突变谱.%Objective To explore the clinical,radiological and gene mutation features ofERCC8 gene in one patient with Cockayne syndrome.Methods Clinical and radiological data of a girl diagnosed with Cockayne syndrome through gene detection were retrospectively analyzed.Next-generation sequencing was used to detect genetic cause.Sanger sequencing was used to confirm the candidate variants and detect mutations in her parents and sister.ResuRs The patient showed psychomotor retardation,growth failure,special face,and light sensitivity.Neurological examination revealed noticeable developmental delay,motor impairment,spastic paralysis,and cerebellar ataxia.Brain MRIrevealed symmetrical demyelination of bilateral centrum semiovale and periventricular white matter.The cerebellum was atrophic.The patient was found to have compound heterozygous mutations of c.397C>T(p.Q133X) and c.394_398del(p.L132fs).Sanger sequencing showed these two mutations were inherited from her mother and fatherrespectively.Conclusions Next-generation sequencing technology is a useful tool for the detection of mutation in ERCC8 gene,which is valuable for the diagnosis of Cockayne syndrome.These two mutations expanded the mutation spectrum of Cockayne syndrome in Chinese population.【期刊名称】《临床儿科杂志》【年(卷),期】2017(035)011【总页数】5页(P815-819)【关键词】Cockayne综合征;临床特征;ERCC8基因;基因突变【作者】马秀伟;赵家艳;辜蕊洁;封志纯【作者单位】陆军总医院附属八一儿童医院神经发育科北京 100700;新乡医学院第三附属医院儿科河南新乡 453000;陆军总医院附属八一儿童医院神经发育科北京 100700;陆军总医院附属八一儿童医院神经发育科北京 100700【正文语种】中文Cockayne综合征(Cockayne syndrome,CS;MIM#133540,216400)是一种罕见的常染色体隐性遗传病,由Cockayne在1936年首次报道,至今全世界报道200余例,欧洲报道发病率0.027/万[1],我国只有散在个例报道[2-5]。
有机酸代谢病的筛查、诊断与治疗课件

日本:岛根医科大 学病院小大 科(大 大 清次)
9
10
1003例甲基丙二酸血症患者资料
• 来自我国大陆26省市,北方为主:
– 河北(23.2%),山东(20.3%),河南(
17.3%)......
• 发病年龄:生后数分钟~25岁
• 确诊年龄:生后3天~25岁
• 被诊断方法:
– 新生儿筛查:
59例(5.9%)
1
有机酸代谢病的筛查、诊断与治疗
• 遗传代谢病:已经命名900多种 –小分子病
• 氨基酸、有机酸、脂肪酸代谢病
–大分子病
• 线粒体病 • 溶酶体病 • 过氧化物酶体病 • 高尔基体病
–其他疾病
有机酸血症 organic acidemia 有机酸尿症 organic aciduria 脑性有机酸血症cerebral organic acidemia
• 上海交通大 学附属新华医院(顾学范,韩连书,叶军) • 华中科技大 学同济医院大 科(罗小平,梁雁) • 北京大 学第大 医院妇产科(孙伟杰,刘俊雅)
大 外科(姚红新)
• 北京大 学第六医院大 科(贾美香,李荔,刘靖) • 北京宣武医院神经内科(王宪玲) • 北京大 童医院(大 大 ,巩纯秀,丁昌红) • 北京大 学大 民医院大 科(秦炯) • 北京市新大 大 筛查中大 (孔元原) • 中日友好医院大 科(孙芳,沈明),营养科(李晓雯) • 北京友谊医院肝移植中大 (朱志军,孙丽莹) • 北京协和医学院(邱正庆,黄尚志) • 北京福佑龙惠遗传病专科诊所(秦亚萍,赵大 江) • 中国大 民解放军大 童医学中大 (邹丽萍,孟岩) • 陆军总医院(王艳) • 307医院大 科(何玺大 ) • 武汉妇大 大 童医院(陈晓红,姚辉,丰利芳) • 大 东济南市妇幼保健院(邹卉,韩炳娟) • 河南中医药大 学第大 附属医院大 科(马丙祥) • 河南省郑州市大 童医院康复科(吕楠,尚清,马彩云)
原发性肉碱缺乏症汇报ppt课件
根据临床表现和基因突变类型,原发性肉碱缺乏症可分为经典型、新生儿型和晚发型三种类型。经典型患者在新 生儿期即出现症状,病情较重;新生儿型患者在出生后数天内出现症状,病情相对较轻;晚发型患者则在儿童期 或成年期出现症状。
诊断标准与鉴别诊断
诊断标准
原发性肉碱缺乏症的诊断主要依据临床表现、生化检查和基因检测结果。临床表现包括 低血糖、高血氨、肝性脑病等;生化检查可发现血氨升高、血糖降低、乳酸升高等异常
对症治疗
02
针对患者可能出现的并发症,如低血糖、酮症酸中毒等,医生
应制定相应的对症治疗方案。
避免使用干扰脂肪代谢的药物
03
某些药物可能干扰脂肪代谢,加重肉碱缺乏症状。因此,在治
疗过程中应避免使用这些药物。
患者教育及心理支持
疾病知识教育
向患者及其家属详细解释原发性肉碱缺乏症的病因、症状 、治疗及预后等知识,提高他们对疾病的认识和理解。
06
家庭护理及康复训练指导
家庭护理要点
饮食调整
提供高蛋白、低脂肪的饮食,避免长时间空 腹,以防止低血糖和酮症的发生。
规律作息
注意家居安全,避免患者受到外伤,同时防 止自伤行为。
安全防护
建立规律的作息习惯,保证充足的睡眠和休 息,避免过度劳累。
病情监测
定期监测患者的生化指标、营养状况及病情 变化,及时调整治疗方案。
康复训练计划制定
01
运动训练
根据患者的年龄和身体状况, 制定个性化的运动训练计划, 如力量训练、耐力训练等,以 提高身体素质和减少并发症。
02
语言训练
针对患者的语言障碍,进行语 言训练,包括发音、词汇、语 法等方面的练习,提高语言表 达能力。
03
血氨基酸肉碱谱及尿有机酸谱PPT学习课件
1
遗传代谢病
• 遗传代谢病( Inherited Metabolic Disorders,IMD)又 称遗传代谢异常或先天代谢缺陷 (Inborn Errors of Metabolism,IEM),是遗传性生化 代谢缺陷的总称。
2
遗传基因突变
酶缺陷(蛋白活性降低或消失)
底物
正常产物
旁路代谢
异常产物
3
4
• 多为单基因遗传病, 约90%为常染色体隐 性遗传,少数为常染色体显性、X连锁或线 粒体基因遗传,包括: 氨基酸的先天性代谢缺陷 有机酸的先天性代谢缺陷 脂肪酸的先天性代谢缺陷 等
5ห้องสมุดไป่ตู้
特点
危害严重 年龄段广 病种繁多 单病种发病率低
6
临床表现
神经系统
20
尿有机酸增高与相关疾病
• 甲基丙二酸-甲基丙二酸尿症 • 甲基枸橼酸-丙酸尿症 • 异戊酰甘氨酸-异戊酸血症 • 戊二酸-戊二酸尿症Ⅰ型 • 尿嘧啶或乳清酸-鸟氨酸氨基甲酰转移酶缺
乏症
21
肉碱、酯酰肉碱与相关疾病
C0↓;
C4↑;C4/C2↑;C4/C3↑;C4/C8↑
C8↑;C8/C2↑;C10:1↑;C10↑
9
发病不易引起重视
• 病例2
患儿,男,9个月,尿液放置一夜后颜色变黑。 • 尿有机酸:尿黑酸显著升高 • 基因诊断:黑酸尿症
胡曼,麻宏伟,罗阳等. 基因诊断尿黑酸尿症1例. 中国当代儿科杂志,2012,14(10):796-797
10
血氨基酸肉碱谱及(或)尿有机酸谱
• 全面衡量人体的蛋白质营养状况和健康水 平,筛查和诊断大多数的氨基酸、有机酸、 脂肪酸代谢障碍。
GCH1_基因突变致多巴反应性肌张力不全一例
综合病例研究作者单位:澳门特别行政区,澳门镜湖医院儿科通信作者,黄健星,E -mail: star ********************GCH1基因突变致多巴反应性肌张力不全一例黄健星 林小群 黄洁馨【摘要】 多巴反应性肌张力不全(DRD )是一种常染色体显性或隐性遗传运动障碍疾病,病理特征为黑质纹状体多巴胺含量减少,主要表现为儿童期肌张力障碍, 小剂量左旋多巴可以改善症状。
三磷酸鸟苷环化水解酶1(GCH1)基因是其致病基因之一。
该文报道1例GCH1基因突变所致的DRD 患儿,其以步态异常为主诉,行走时出现肌张力不全姿势,症状晨轻暮重,经基因检测证实其GCH1基因出现杂合性突变。
接受小剂量左旋多巴治疗后患儿神经系统体征基本消失,于小儿神经科门诊随诊2年,运动功能良好。
临床上对于病因不明的肌张力障碍患儿, 需警惕DRD 的可能, 尽早识别和治疗可明显改善预后,预防残疾的发生。
【关键词】 多巴反应性肌张力不全;三磷酸鸟苷环化水解酶1基因;左旋多巴Dopa -responsive dystonia induced by GCH1 gene mutation: a case report Wong Kin -Sing, Lam Sio -Kuan, Wong Kit -Hing.Department of Pediatrics, Kiang Wu Hospital, Macao Special Administrative Region, China Corresponding author,Wong Kin -Sing,E -mail: star -*******************【Abstract 】 Dopa -responsive dystonia (DRD ) is an autosomal dominant or recessive dyskinesia , which is pathologicallycharacterized with reduced amount of dopamine in the substantia nigra and striatum. DRD is mainly manifested with dystonian in early childhood. Low -dose levodopa can mitigate relevant symptoms. Guanosine triphosphate cyclohydrolase I (GCH1) gene is the pathogenic gene of DRD. In this article , 1 child diagnosed with DRD induced by GCH1 gene mutation was reported. Gait abnormality was the chief complaint. The child showed dystonic posture when walking. These symptoms were mitigated in the morning and aggravated during night. Gene detection confirmed the incidence of heterozygous mutation of GCH1 gene. The neurological symptoms of this child were basically cured after low -dose levodopa therapy. During 2-year follow -up at Department of Pediatric Neurology , motor function was restored to normal. In clinical practice , the possibility of DRD should be considered for pediatric dystonia with unknown causes. Promptdiagnosis and treatment can significantly improve clinical prognosis and prevent the incidence of disability.【Key words 】 Dopa -responsive dystonia ; GCH1 gene ; Levodopa多巴反应性肌张力不全(DRD , 又称Segawa 病),属于神经传导物质病变, 是累及神经系统的罕见疾病。
高苯丙氨酸苯丙酮尿症血症ppt课件
其他 由于苯丙氨酸羟化酶缺乏,苯丙氨酸从另一通路产生苯乳酸和苯乙酸增多, 从汗液和尿中排出而有霉臭味(或鼠气味)。
6
四、诊断检查
本病为少数可治性遗传性代谢病之一,上述症状经饮食控制治疗后可逆转, 但智能发育落后难以转变,应力求早期诊断治疗,以避免神经系统的不可 你损伤。由于患儿早期无症状不典型,必须借助实验室检测。 1、新生儿期筛查 新生儿喂奶3日后,采集足根末梢血,吸收再生厚滤纸上,晾干后邮寄到 筛查中心,采用Guthrie细菌生长抑制试验半定量测定,其原理是苯丙氨 酸能促进已被抑制的枯草杆菌重新生长,以生长圈的范围测定血中苯病氨 酸的含量,亦可在苯丙氨酸脱氢酶的作用下进行比色定量测定,其假阳性 率较低。当苯丙氨酸含量>0.24mmol/L(4mg/dl)即两倍于正常参考 值时,应复查或采静脉血定量测定苯丙氨酸和酪氨酸。正常人苯丙氨酸浓 度为0.06-0.18mmol/L(1-3mg/dl)而无患儿血浆苯丙氨酸可高达 1.2mmol/L(20mg/dl)以上,且血中酪氨酸正常或稍低。
11
六、治疗
2.BH4、5-羟色胺和L-DOPA 主要用于BH4缺乏型PKU,除饮食控制外,需 给予此类药物
12
七、预防
避免近亲结婚。开展新生儿筛查,以早期发现, 尽早治疗。对有本病家族史孕妇,必须采用 DNA分析或检测羊水中蝶呤等方法,对其胎 儿进行产前诊断。
13
9
五、鉴别诊断
经典型和辅因子缺乏引起的PKU患者均有高苯 丙氨酸血症,但有高苯丙氨酸血症者不一定引 起PKU,故PKU应与其他高苯丙氨酸血症者进 行鉴别
10
六、治疗