
医疗器械生产洁净区控制与管理
资料仅供参考,不当之处,请联系改正。
FFU
散F
净
流F
化
层U
区
b.水平单向流
c.射流
资料仅供参考,不当之处,请联系改正。
概述
• 静压差
含义:洁净区(含辅助区)与非洁净区间的静态气压差,阻止外界污 染物通过空气进入洁净区所采取的环境工艺控制措施。
第二十条 生产企业应当建立对人员的清洁要求,并形成文件。无菌植入 性医疗器械生产企业应当制定洁净室(区)工作人员卫生守则。人员 进入洁净室(区)应当按照程序进行净化,并穿戴洁净工作服、工作 帽、口罩、工作鞋,裸手接触产品的操作人员每隔一定时间应对手再 进行一次消毒。
第二十一条 生产企业应当确定所需要的工艺用水。当生产过程中使用工 艺用水时,应当配备相应的制水设备,并有防止污染的措施,用量较 大时通过管道输送至洁净区。工艺用水应当满足产品质量的要求。
第十七条 生产企业应当对洁净室(区)的尘粒、浮游菌或沉降菌、换气 次数或风速、静压差、温度和相对湿度进行定期检(监)测,并对初 始污染菌和微粒污染是否影响产品质量进行定期检(监)测和验证, 检(监)测结果应当记录存档。
第十八条 生产企业应当建立对人员健康的要求,并形成文件。应有人员 健康档案。直接接触物料和产品的操作人员每年至少体检一次,患有 传染性疾病的人员不得从事直接接触产品的工作。
第十条 若工作环境条件可能对产品质量产生不利影响,生产企业应当建 立对工作环境条件要求的控制程序并形成文件或作业指导书,以监视 和控制工作环境条件。
第十一条 生产企业应当有整洁的工作环境。厂区的地面、路面、周围环 境及运输等不应对生产造成污染。行政区、生活区和辅助区的总体布 局合理,不得对生产区造成不良影响。厂址应当远离有污染的空气和 水质等污染源的区域。
悬浮粒子或沉降粒子 微生物污染体 尘埃微粒作为微生物的载 体在空气中悬浮,成为传 播污染的媒介
概述
• 空气处理措施
资料仅供参考,不当之处,请联系改正。
空气过滤 空气过滤
提高空气静压差
综合净化措施
控制全部进入室内空气的洁净度
气流全部排放 防止交叉污染 设置局部更高级别
资料仅供参考,不当之处,请联系改正。
资料仅供参考,不当之处,请联系改正。
概述
• 等级划分
无菌医疗器械生产质量管理规范附录将洁净室(区)的空气洁净度划分为 四个级别(见下表):
洁净度级别
100级 1万级 10万级 30万级
尘埃粒子最大允许数量0
35000
2000
350000
20000
10500000
第十三条 洁净室(区)应当按照医疗器械的生产工艺流程及所要求的空 气洁净度级别进行合理布局。同一洁净室(区)内或相邻洁净室(区) 间的生产操作不得互相交叉污染。
洁净室(区)的温度和相对湿度应当与产品生产工艺要求相适应。 无特殊要求时,温度应当控制在18℃--28 ℃,相对湿度控制在45%-65%。
第十四条 生产厂房应当设置防尘、防止昆虫和其他动物进入的设施。洁 净室(区)的门、窗及安全门应当密闭。洁净室(区)的内表面应当 便于清洁,能耐受清洗和消毒。
概述
• 气流方向
送风管道
净化区 回风道
(a)上送下回
送风管道
净化区 回风道
(b)上送下侧回
送风管道 回风道
净化区
(c)上送上回
净化区
送风管道 回风管道
(d)侧送同侧下回
净化区
送风管道
回风管道
(e)侧送对侧下回
净化区
送风管道 回风管道
(f)侧送同侧上回
概述
• 层流
散流层 FFU
净化区
a.垂直单向流
散流层
60000
微生物最大允许量
浮游菌/立方米 沉降菌/皿
5
1
100
3
500
10
----
15
概述
• 污染源
资料仅供参考,不当之处,请联系改正。
不会产生污染
是污染体的携带者!
尘埃中的微生物和水分子
概述
• 其他污染源
资料仅供参考,不当之处,请联系改正。
概述
• 污染原理
资料仅供参考,不当之处,请联系改正。
资料仅供参考,不当之处,请联系改正。
《医疗器械生产质量管理规范 无菌医疗器械实施细则(试行)》
第十五条 洁净室(区)内使用的压缩空气等工艺用气均应经过净化处理。 与产品表面直接接触的气体,其对产品的影响程度应当进行验证和控 制,以适应所生产产品的要求。
第十六条 生产企业应当制定洁净室(区)的卫生管理文件,按照规定对 洁净室(区)进行清洁、清洗和消毒,并作好记录。所用的消毒剂或 消毒方法不得对设备、工艺装备、物料和产品造成污染。消毒剂品种 应当定期更换,防止产生耐菌株。
资料仅供参考,不当之处,请联系改正。
《医疗器械生产质量管理规范 无菌医疗器械实施细则(试行)》
第十九条 生产企业应当建立对人员服装的要求,并形成文件。无菌植入 性医疗器械生产企业应当制定洁净和无菌工作服的管理规定。洁净工 作服和无菌工作服不得脱落纤维和颗粒性物质,无菌工作服应能包盖 全部头发、胡须及脚部,并能阻留人体脱落物。
第二十二条 生产企业应当制定工艺用水管理文件,工艺用水的储罐和输 送管道应当满足产品要求,并定期清洗、消毒。
资料仅供参考,不当之处,请联系改正。
概述
• 概念 洁净区是指空气中悬浮粒子受控的区
域(房间),它的设计、建造和使用应尽 量减少区域(房间)内诱入、产生和滞留 各种粒子(如悬浮粒子、沉降粒子),室 内的其他有关参数如:微生物、温度、相 对湿度、压差等也按要求进行控制。
资料仅供参考,不当之处,请联系改正。
《医疗器械生产质量管理规范 无菌医疗器械实施细则(试行)》
第十二条 生产企业应当确定产品生产中 避免污染、在相应级别洁净室 (区)内进行生产的过程。空气洁净级别不同的洁净室(区)的静压 差应大于5帕,洁净室(区)与室外大气压的静压差应大于10帕,并 应有指示压差的装置,相同级别洁净室间的压差梯度要合理。无菌植 入性医疗器械生产企业的工作环境设置应以对产品质量不产生不利影 响为原则。
资料仅供参考,不当之处,请联系改正。
内容索引
• 法规要求 • 概述 • 设计 • 建设 • 验收检测 • 使用与维护 • 相关规程
资料仅供参考,不当之处,请联系改正。
法规要求
• 《医疗器械生产质量管理规范 无菌医疗器械实施细则(试行)》
第九条 生产企业应当具备并维护产品生产所需场地、生产设备、监视和 测量装置、仓储场地等基础设施以及工作环境。生产环境应当符合相 关法规和技术标准的要求。
医疗器械洁净区清洁消毒管理制度

文件制修订记录建立洁净区清洁消毒管理规程,确保洁净区的洁净卫生及产品质量2.0适用范围适用于所有洁净区的控制3.0职责洁净区操作人员实施、生产主管、质检员负责监督4.0工具5.0清洁频率及范围:5.1每天清洁每天生产操作前、工作结束后进行1次清洁,直接接触产品设备表面清洁后再用消毒剂进行消毒。
清洁范围:用纯化水擦拭墙面、门窗、地面、室内用具及设备外壁污迹。
5.2每周清洁每周工作结束后,进行清洁、消毒1次。
清洁范围:用纯化水擦洗室内所有部位,包括地面、废物贮器、地漏、灯具、排风口、顶棚等。
5.3每月清洁每月的生产结束后,进行大清洁消毒1次,包括拆洗设备附件及其它附属装置。
5.4消毒根据室内菌检情况,决定消毒频率。
6.0清洁程序6.1临近正常清洁周期,提前在清洁室配制好所用清洁液。
6.2由洁具存放间取出丝光毛巾、塑料笤帚、簸箕、一次性废弃物袋、塑料容器等清洁用具。
6.3操作室内先完成工序清场操作,将待清洁区域内废弃物清理到塑料簸箕中,倒入废弃物袋中。
6.4将丝光毛巾在清洁液中荡洗三遍,提起,折叠拧至半干,然后将半干丝光毛巾平整开,沿中线折叠两次,使其成为四层,将折叠好的丝光毛巾平展在手掌中(下同)。
6.5然后在相应清洁区域内,对照相应的清洁内容和方法要求进行环境清洁操作。
6.6各清洁区域的总体清洁顺序为由上到下,有里到外,避免重复污染。
6.7日常清洁的有效期为24小时,每周的大清洁有效期为7天;间断性生产开始前或更换品种生产前,必须按每周大清洁的要求进行彻底清场清洁,按《清场标准操作规程》检查合格后方可开始生产。
7.0清洁内容★清洁注意事项➢若有玻璃破碎,一定要将玻璃屑清除后,再用丝光毛巾或塑料笤帚清洁,以免划伤操作者或损坏地面。
➢擦拭设备设施的丝光毛巾、擦拭地面的丝光毛巾和擦拭环境的丝光毛巾分类标识和悬挂,不能混用。
➢清洁时不能干扫或干擦,以免起尘造成污染。
➢严格按清洁规定的擦拭面积进行清洁,以保障清洁效果。
无菌医疗器械生产质量管理要点

无菌医疗器械生产质量管理要点概述无菌医疗器械在医疗领域中起着至关重要的作用。
无菌条件下的器械使用能够有效预防感染的发生,确保手术和治疗的安全性。
因此,无菌医疗器械生产的质量管理至关重要。
本文将介绍无菌医疗器械生产质量管理的要点。
1. 设立无菌生产车间无菌生产车间是无菌医疗器械生产的基础。
无菌生产车间需要满足一定的条件,保持洁净和无菌状态。
必要时,可以建立多重防护层,在车间入口设置洁净区和净化间,以确保无菌环境的稳定性。
2. 合理的人员管理为了确保生产质量,无菌生产车间的工作人员要具备相应的专业知识和技能。
严格的培训和考核系统能够保障人员的素质。
此外,无菌生产车间的工作人员数量也需要根据实际情况合理配置,以确保工作的高效性和准确性。
3. 确保原材料的质量无菌医疗器械生产中,原材料的质量对最终产品的质量起着至关重要的作用。
因此,在无菌医疗器械生产过程中,应严格控制每个环节中原材料的质量。
原材料应符合相关标准,并采取相应的检测手段和方法,确保原材料的无菌状态。
4. 严格执行无菌操作规程无菌医疗器械生产中,必须严格执行无菌操作规程,包括清洗、灭菌、包装等环节。
每个环节都需要专业技术人员的操作和监控,确保操作规程的正确性和有效性。
5. 定期进行设备和环境检测设备和环境的无菌状态对无菌医疗器械生产非常重要。
因此,无菌生产车间应定期对设备和环境进行检测,确保其无菌状态的稳定性。
设备需要经常维护和保养,并定期进行验证。
6. 严格记录和档案管理在无菌医疗器械生产过程中,记录和档案管理非常重要。
需要对每个环节的操作和检测结果进行详细记录,以便随时追溯和查找。
同时,还需要建立完善的质量档案,以便在需要时进行审核和验证。
7. 鉴别无菌医疗器械质量合格标志在无菌医疗器械生产完成后,需要鉴别其质量是否合格。
合格的无菌医疗器械应有相应的标志,并通过相关检测手段加以验证。
8. 完善质量管理体系无菌医疗器械生产质量管理需要建立一套完善的质量管理体系。
无菌医疗器械生产洁净室(区)设置原则
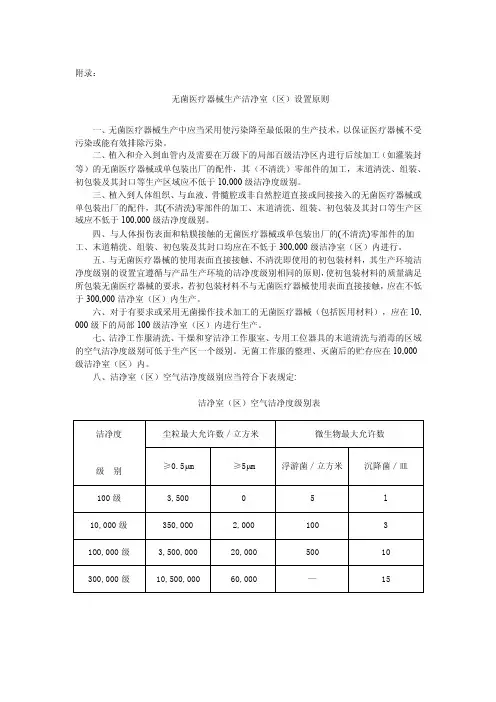
附录:无菌医疗器械生产洁净室(区)设置原则一、无菌医疗器械生产中应当采用使污染降至最低限的生产技术,以保证医疗器械不受污染或能有效排除污染。
二、植入和介入到血管内及需要在万级下的局部百级洁净区内进行后续加工(如灌装封等)的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工,末道清洗、组装、初包装及其封口等生产区域应不低于10,000级洁净度级别。
三、植入到人体组织、与血液、骨髓腔或非自然腔道直接或间接接入的无菌医疗器械或单包装出厂的配件,其(不清洗)零部件的加工、末道清洗、组装、初包装及其封口等生产区域应不低于100,000级洁净度级别。
四、与人体损伤表面和粘膜接触的无菌医疗器械或单包装出厂的(不清洗)零部件的加工、末道精洗、组装、初包装及其封口均应在不低于300,000级洁净室(区)内进行。
五、与无菌医疗器械的使用表面直接接触、不清洗即使用的初包装材料,其生产环境洁净度级别的设置宜遵循与产品生产环境的洁净度级别相同的原则,使初包装材料的质量满足所包装无菌医疗器械的要求,若初包装材料不与无菌医疗器械使用表面直接接触,应在不低于300,000洁净室(区)内生产。
六、对于有要求或采用无菌操作技术加工的无菌医疗器械(包括医用材料),应在10, 000级下的局部100级洁净室(区)内进行生产。
七、洁净工作服清洗、干燥和穿洁净工作服室、专用工位器具的末道清洗与消毒的区域的空气洁净度级别可低于生产区一个级别。
无菌工作服的整理、灭菌后的贮存应在10,000级洁净室(区)内。
八、洁净室(区)空气洁净度级别应当符合下表规定:洁净室(区)空气洁净度级别表医疗器械生产质量管理规范无菌医疗器械检查评定标准(试行)按照《医疗器械生产质量管理规范》和《医疗器械生产质量管理规范无菌医疗器械实施细则》的要求,为了规范对无菌医疗器械生产企业的质量管理体系现场检查工作,统一检查要求,制定本评定标准。
一、检查评定方法(一)无菌医疗器械生产质量管理规范检查,须根据申请检查的范围,按照无菌医疗器械实施细则,确定相应的检查范围和内容。
医疗器械生产洁净车间相关要求
医疗器械生产洁净车间相关要求Company number:【0089WT-8898YT-W8CCB-BUUT-202108】医疗器械生产洁净车间相关要求《体外诊断试剂生产实施细则(试行)(国食药监械[2007]239号)自2007年开始实施,2011年开始实施《无菌和植入医疗器械生产质量管理规范》,2014年64号公告,国家总局修订了《医疗器械生产质量管理规范》,2015年7月,国家总局连续下发《关于发布医疗器械生产质量管理规范附录体外诊断试剂的公告》,《关于发布医疗器械生产质量管理规范附录无菌医疗器械的公告》、《关于发布医疗器械生产质量管理规范附录植入性医疗器械的公告》,进一步加强无菌、植入及体外诊断试剂的生产质量要求,在日常监管过程中,发现目前部分企业洁净产房建设不够规范。
为此,现提出洁净厂房的建设要求如下:一、目前涉及的标准和工作文件1、YY 0033-2000无菌医疗器具生产管理规范;2、YY/T 医疗产品的无菌加工第1部分:通用要求;3、YY/T 医疗产品的无菌加工第2部分过滤;4、GB 50457-2008 医药工业洁净厂房设计规范;5、《体外诊断试剂生产实施细则(试行)》中附录A;6、关于发布医疗器械生产质量管理规范附录无菌医疗器械的公告(2015年第101号);7、关于发布医疗器械生产质量管理规范附录植入性医疗器械的公告(2015年第102号);8、关于发布医疗器械生产质量管理规范附录体外诊断试剂的公告(2015年第103号)。
二、选址的要求1、厂址选择时应考虑:所在地周围的自然环境和卫生条件良好,至少没有空气或水的污染源,还宜远离交通干道、货场等。
2、厂区的环境要求:厂区的地面、道路应平整不起尘。
宜通过绿化等减少露土面积或有控制扬尘的措施。
垃圾、闲置物品等不应露天存放等,总之厂区的环境不应对无菌医疗器械的生产造成污染。
3、厂区的总体布局要合理:不得对无菌医疗器械的生产区,特别是洁净区有不良影响。
无菌医疗器械洁净区环境标准

无菌医疗器械洁净区环境标准无菌医疗器械洁净区环境标准1. 介绍无菌医疗器械洁净区是指用于处理和包裹无菌医疗器械的特定工作区域。
本文档旨在指导无菌医疗器械洁净区的环境标准。
2. 环境要求2.1 温度要求:无菌医疗器械洁净区的温度应保持在20-25摄氏度之间。
2.2 湿度要求:无菌医疗器械洁净区的湿度应保持在45%-55%之间。
2.3 空气流速要求:无菌医疗器械洁净区的空气流速应保持在0.25-0.35m/s之间。
2.4 噪音控制:无菌医疗器械洁净区内的噪音水平应控制在55分贝以下。
3. 空气质量控制3.1 空气过滤器:无菌医疗器械洁净区应安装高效过滤器,过滤效率应达到99.97%。
3.2 换气频率:无菌医疗器械洁净区的换气频率应满足每小时15次的要求。
4. 净化装备要求4.1 净化设备:无菌医疗器械洁净区应安装空气净化设备和空气消毒设备。
4.2 净化设备维护:净化设备应定期进行维护和清洁,确保其正常工作和过滤效果。
5. 工作人员要求5.1 人员培训:无菌医疗器械洁净区的工作人员应接受相关培训,了解无菌技术和环境标准。
5.2 健康要求:工作人员应保证身体健康,没有传染病。
5.3 工作服要求:工作人员应穿戴干净、整洁的工作服,并配戴帽子、口罩和手套。
6. 物料要求6.1 包装材料:无菌医疗器械洁净区所使用的包装材料应符合无菌要求。
6.2 清洁剂和消毒剂:在无菌医疗器械洁净区内使用的清洁剂和消毒剂应符合卫生标准。
7. 建筑和装修要求7.1 材料选择:无菌医疗器械洁净区的建筑材料应选用防尘、易清洁的材料。
7.2 墙壁和地面涂料:无菌医疗器械洁净区的墙壁和地面应涂刷光滑、易清洁的涂料。
8. 环境监测8.1 空气微生物监测:无菌医疗器械洁净区应定期进行空气微生物监测,确保微生物污染符合标准。
8.2 空气颗粒物监测:无菌医疗器械洁净区应定期进行空气颗粒物监测,确保颗粒物浓度符合标准。
本文档涉及附件:无菌医疗器械洁净区环境监测报告模板、无菌医疗器械洁净区培训记录表。
医疗器械生产质量管理规范无菌医疗器械实施细则

医疗器械生产质量管理规范无菌医疗器械实施细则医疗器械生产质量管理规范--无菌医疗器械实施细则无菌医疗器械在医疗领域中起到了至关重要的作用。
为了保障无菌医疗器械的质量和安全性,医疗器械生产企业需严格遵循相关的质量管理规范和实施细则。
本文将对无菌医疗器械生产质量管理规范及其实施细则进行深入探讨,以期提升无菌医疗器械的生产质量和安全性。
一、质量管理规范1.建立质量管理体系无菌医疗器械生产企业应建立符合国家标准的质量管理体系,包括质量方针、质量目标的制定和落实,质量手册、程序、记录的编制和执行,以及内部审核、管理评审等环节的开展。
这样的管理体系可以帮助企业全面了解生产流程,发现问题并及时进行改进措施。
2.合理设计生产车间无菌医疗器械的生产车间应设置合理的布局,确保生产区域与人员流动区域严格分离。
生产区域应保持洁净,减少微生物污染的可能性。
此外,应定期对车间进行清洁和消毒,并进行风机过滤装置的有效维护和定期更换。
3.合格供应商管理企业应与供应商建立稳定的合作关系,并对其进行严格的审核和评估。
供应商提供的原材料和包装材料必须符合国家标准和企业的要求,以保证产品的质量和安全性。
4.制定清洗、灭菌和包装规程无菌医疗器械的清洗、灭菌和包装是确保产品无菌性的重要环节。
企业应制定清洗、灭菌和包装的规程,并建立相关的操作规范和工艺参数。
清洗和灭菌设备必须定期检验和维护,确保其正常运行和有效杀灭微生物。
5.严格质量控制质量控制是无菌医疗器械生产的关键环节。
企业应建立严格的质量控制系统,包括原材料的检验、产品生产过程的控制、成品检验等环节。
严格执行质量控制标准,确保产品符合国家和企业的要求。
二、实施细则1.无菌生产区域的划分无菌医疗器械生产车间应划分为洁净区、半洁净区和非洁净区。
洁净区是产品生产和灭菌的核心区域,应满足严格的无菌消毒标准。
半洁净区是与洁净区接触的区域,要求洁净度较高,但不需要达到洁净区的标准。
非洁净区为与洁净区和半洁净区隔离的区域,主要用于原材料的接收、储存和包装等环节。
医疗器械洁净室(区)的使用与维护
未来洁净室(区)将更加注重节能 减排和环保,采用更加先进的 节能技术和设备,降低能耗和 排放。
智能化和自动化将成为洁净室( 区)发展的重要趋势,通过引入 先进的控制系统和自动化设备 ,提高洁净室(区)的运行效率和 管理水平。
随着新材料和新技术的不断涌 现,洁净室(区)的建筑材料和设 备将更加多样化,为洁净室(区) 的设计和建设提供更多的选择 。
建立了完善的洁净室(区)监测与报警 系统,确保了洁净室(区)环境的稳定 性和可靠性。
通过优化洁净室(区)的布局和设备配 置,降低了能耗和运营成本,同时提 高了产品质量和生产效率。
加强了洁净室(区)操作人员的培训和 管理,提高了操作人员的技能水平和 责任意识。
未来发展趋势预测
随着医疗器械行业的快速发展 ,对洁净室(区)的需求将不断增 加,洁净室(区)的建设和管理将
医疗器械洁净室(区)的空气洁净度等级应满足生产工艺要求,同时应考虑到微粒 和微生物的控制。
洁净室(区)设计原则与布局
设计原则
满足生产工艺和产品质量要求,防止交叉污染,便于清洁和维护,确保操作人 员安全。
布局要求
根据不同洁净度等级和工艺流程要求,合理划分洁净区、准洁净区和一般区, 并设置相应的缓冲间、传递窗等设施。人流、物流走向应清晰,避免交叉污染。
操作注意事项
遵循设备使用说明书,正确操作清洁和消毒 设备,确保人员安全和设备正常运行。同时 ,定期对设备进行维护和保养,保持其良好 状态。
采用紫外线消毒、臭氧消毒等方法, 对洁净室(区)进行全面消毒,杀灭空 气中的微生物和细菌。
03 洁净室(区)环境监测与记 录
环境监测项目和方法
监测项目
包括温度、湿度、压差、尘埃粒子数 、微生物等关键环境参数。
医疗器械生产过程中的环境条件控制要点
医疗器械生产车间应有充足的照明, 确保员工能够清晰地看到工作区域和 产品细节。
应定期检查和维护车间内的照明和通 风设备,确保其正常运行。
通风要求
良好的通风有助于保持车间内空气新 鲜,减少有害物质的积聚,提高员工 的工作环境质量。
03
环境条件对医疗器械生产 的影响
对产品质量的影响
温度和湿度
过高或过低的温度和湿度 会导致材料变形、脆化或 吸湿,从而影响产品的精 度和稳定性。
案例分析
企业概况
介绍某医疗器械生产企业的基本情况,包括产品种类、生产规模 、工艺流程等。
环境条件控制实践
详细描述该企业在环境条件控制方面的具体实践,包括洁净室(区 )设计、温湿度控制、照明和通风设计等。
实践效果评估
对该企业环境条件控制实践的效果进行评估,包括产品质量提升、 生产效率提高、员工工作环境改善等方面。
温湿度控制要点
1 2 3
设定合理的温湿度范围
根据医疗器械的生产工艺和原材料特性,设定合 理的温湿度范围,确保产品质量和生产效率。
实时监测和调整
安装温湿度监测设备,实时监测洁净室(区)内 的温湿度变化,并根据需要及时调整空调系统和 加湿设备等。
防止凝露和霉变
采取必要的措施,如加强通风、使用防霉剂等, 防止洁净室(区)内出现凝露和霉变现象。
照明和通风控制要点
照明设计
根据医疗器械的生产需求和人员舒适度要求,设计合理的照明方 案,包括照度、色温、显色指数等参数。
通风换气
确保洁净室(区)内有足够的通风换气量,及时排除污染空气, 保持空气新鲜。
噪音控制
采取必要的噪音控制措施,如选用低噪音设备、加强隔音等,确 保洁净室(区)内的噪音水平符合标准。
医疗器械洁净区管理规定(3篇)
第1篇第一章总则第一条为加强医疗器械生产企业的洁净区管理,确保医疗器械产品质量安全,根据《中华人民共和国医疗器械监督管理条例》、《医疗器械生产质量管理规范》等法律法规,结合我国医疗器械生产实际情况,制定本规定。
第二条本规定适用于我国境内医疗器械生产企业的洁净区管理。
第三条洁净区是指医疗器械生产过程中,为防止污染、保证产品质量而设置的特定区域。
洁净区分为一般洁净区和无菌洁净区。
第四条医疗器械生产企业应当建立健全洁净区管理制度,确保洁净区符合相关法律法规和标准要求。
第二章洁净区分类及要求第五条洁净区分为一般洁净区和无菌洁净区。
第五条一般洁净区:1. 面积:一般洁净区面积应满足生产需求,并留有适当的空间用于操作和物料储存。
2. 温湿度:一般洁净区温度控制在18℃-26℃之间,相对湿度控制在40%-65%之间。
3. 压力梯度:一般洁净区应保持正压,与其他区域保持压力梯度,防止污染。
4. 空气净化:一般洁净区应使用高效空气过滤器(HEPA)净化空气,保证空气中微生物浓度符合要求。
5. 防尘措施:一般洁净区应采取防尘措施,如地面、墙壁、顶棚等采用易清洁、防静电材料。
6. 洁净度等级:一般洁净区洁净度等级不低于10万级。
第六条无菌洁净区:1. 面积:无菌洁净区面积应满足生产需求,并留有适当的空间用于操作和物料储存。
2. 温湿度:无菌洁净区温度控制在18℃-26℃之间,相对湿度控制在20%-60%之间。
3. 压力梯度:无菌洁净区应保持正压,与其他区域保持压力梯度,防止污染。
4. 空气净化:无菌洁净区应使用高效空气过滤器(HEPA)和超高效空气过滤器(ULPA)净化空气,保证空气中微生物浓度符合要求。
5. 防尘措施:无菌洁净区应采取防尘措施,如地面、墙壁、顶棚等采用易清洁、防静电材料。
6. 洁净度等级:无菌洁净区洁净度等级不低于100级。
第三章洁净区设施与设备第七条洁净区设施与设备应满足以下要求:1. 洁净区应配备必要的基础设施,如照明、通风、排水、供电等。
医疗器械生产洁净车间相关要求
医疗器械生产洁净车间相关要求《体外诊断试剂生产实施细则(试行)(国食药监械[2007]239 号)自2007年开始实施,2011年开始实施《无菌和植入医疗器械生产质量管理规范》,2014年64号公告,国家总局修订了《医疗器械生产质量管理规范》,2015年7月,国家总局连续下发《关于发布医疗器械生产质量管理规范附录体外诊断试剂的公告》,《关于发布医疗器械生产质量管理规范附录无菌医疗器械的公告》、《关于发布医疗器械生产质量管理规范附录植入性医疗器械的公告》,进一步加强无菌、植入及体外诊断试剂的生产质量要求,在日常监管过程中,发现目前部分企业洁净产房建设不够规范。
为此,现提出洁净厂房的建设要求如下:一、目前涉及的标准和工作文件1、0033-2000无菌医疗器具生产管理规范;2、 0567.1-2013医疗产品的无菌加工第1部分:通用要求;3、0567.2-2005 医疗产品的无菌加工第2部分过滤;4、50457-2008医药工业洁净厂房设计规范;5、《体外诊断试剂生产实施细则(试行)》中附录A;6、关于发布医疗器械生产质量管理规范附录无菌医疗器械的公告(2015 年第 101 号);7、关于发布医疗器械生产质量管理规范附录植入性医疗器械的公告(2015 年第 102 号);8关于发布医疗器械生产质量管理规范附录体外诊断试剂的公告(2015 年第 103 号)。
二、选址的要求1、厂址选择时应考虑:所在地周围的自然环境和卫生条件良好,至少没有空气或水的污染源,还宜远离交通干道、货场等。
2、厂区的环境要求:厂区的地面、道路应平整不起尘。
宜通过绿化等减少露土面积或有控制扬尘的措施。
垃圾、闲置物品等不应露天存放等,总之厂区的环境不应对无菌医疗器械的生产造成污染。
3、厂区的总体布局要合理:不得对无菌医疗器械的生产区,特别是洁净区有不良影响。
三、洁净室(区)的布局要求按照0033-2000《无菌医疗器具生产管理规范》附录 B中无菌医疗器械器具生产环境洁净度级别设置指南来设置洁净度的级别。