
微生物限度标准
六、品种项下的微生物限度要求
敷料:乳糖、淀粉、糊精、玉米 、精致玉米油 等。 纯化水:微生物限度检查 取本品,采用薄膜过 滤法处理后,依法检查(附录XIJ),细菌、 霉菌、和酵母菌总数每1mL不得过100个。 注 射用水:微生物限度检查 取本品至少200mL, 采用薄膜过滤法处理后,依法检查(附录 XIJ),细菌、霉菌、和酵母菌总数每100mL 不得过10个。
定期检测:《医药工业洁净室(区)悬浮粒子、浮游 菌、和沉降菌的测试方法》。
霉菌、酵母菌培养温度为23~28℃。细菌培养温度为 30~35℃。
结果报告:以1g、1ml、10g、10ml 或10cm2为单
位报告。
增、修订内容(2)-检验量
随机抽取不少于检验量(两个以上最小 包装 单位)的3倍。 贵重、微量样品的检验量可以酌减。
新增的无菌检查中药制剂
散剂:用于烧伤或严重创伤的外用散 剂。 软膏剂:用于烧伤或严重创伤的软 膏剂 。 眼用制剂:用于伤口的眼用制剂。 鼻用制剂:用于严重创伤的鼻用制 剂。 气雾剂、喷雾剂:用于烧 伤或严重创伤的气雾剂、喷雾剂。
2005版三部制剂通则项下的微生物 限度要求
无菌检查:注射剂、外用溶液剂、灌洗 剂。微生物限度检查:片剂*、栓剂、胶 囊剂* 、散剂、颗粒剂* 、气雾剂。 无菌检查或微生物限度检查:软膏剂、 乳膏剂、凝胶剂、喷雾剂、眼用制剂、 鼻用制剂。
目的:增加试验方法的完整性、保证检验结 果的可 靠性。 何时验证:建立供试品的微生物限度检查法 时;供试品的组分或原检验条件发生改变 可能 影响检验结果时 。 试验菌株:大肠杆菌、金黄色葡萄球菌、白
色念珠菌、黑曲霉、枯草杆菌。
细菌、霉菌、酵母菌计数方法的验 证⑵
菌液制备:50~100cfu/ml。 验证方法:试验组、菌液组、供试品对照 组、稀释剂对照组。 结果判断:供试品组的菌回收率、对照组
五、2005版制剂通则项下的 微生物限度要求
2005版化学药制剂通则项下的微生物限度要求
无菌检查:注射剂、植入剂*、冲洗剂*。 无菌检查及微生物限度检查:软膏剂、乳膏剂*、糊 剂*、眼用制剂、气雾剂 、喷雾剂、散剂、耳用制 剂、鼻用制剂*、凝胶剂*、洗剂、 灌肠剂*。 微生物限度检查:局部用片剂*、酊剂*、栓剂*、糖 浆剂*、膜剂*、粉雾剂、口服溶液剂、口服混悬 剂 、口服乳剂、搽剂、涂剂*、涂膜剂*、贴剂*。 原则性要求:丸剂、口服片剂、胶囊剂、颗粒剂。
制定原则: 非无菌药品的微生物限度标准是基于药品 的给药途径、及对患者健康潜在的 危害而制订的。
修订理由:同一剂型有不同的给药途径;新的剂型不
断出现;国外药典的限度标准制订原则统一。
三、2005年版微生物限度标准的应用
本版药典明确指出:药品的生产、贮存、销
售过程中的检验,原料及辅料 (中药提取物)
新增的无菌检查化学药品制剂
鼻用制剂:用于手术或创伤的鼻用制 剂。 凝胶剂:用于严重创伤的凝胶剂。 乳膏剂:用于烧伤或严重创伤的乳膏 剂。
2005版中药制剂通则项下的微生物限度要求
无菌检查:注射剂。 无菌检查及微生物限度检查:散剂*、软 膏剂*、眼用制剂*、鼻用制剂*、气雾剂 *、喷雾剂*。 微生物限度检查:丸剂、颗粒剂、片剂、 锭剂、煎膏剂、胶剂、糖浆剂、贴膏剂*、 合剂、滴丸剂、胶囊剂、酒剂、酊剂、 流浸膏剂、浸膏剂、凝胶剂*、露剂、茶 剂、搽剂*、洗剂*、涂膜剂*、栓剂。 不要求:膏药
要求检查沙门菌的供试品其检验量应 增加 10g或10ml。
增、修订内容(3)-供试液制备
表面活性剂、中和剂或灭活剂:应证明其有效性
及对微生物的生长和存活无影响。
供试液从制备至加入检验用培养基,不得超过1小时。 供试液的体积:100ml。 非水溶性供试品 :增加“十四烷酸异丙酯法” 。 结肠溶制剂供试品 :用pH7.6无菌磷酸盐缓冲液溶解。
3. 局部给药制剂
⑴ 用于手术、烧伤及严重损伤的局部给药制剂 ⑵用于表皮或黏膜不完整的含药材原粉的局部给药制剂 ⑶用于表皮或黏膜完整的含药材原粉的局部给药制剂 ⑷眼部给药制剂 ⑸耳、鼻及呼吸道吸入给药制剂 ⑹阴道、尿道给药制剂
⑺直肠给药制剂
⑻其它局部给药制剂
含动物组织(包括提取物)及动物类原药材 (蜂蜜、王浆、动物角、阿胶除外)的口服给 药制剂:每10g或10ml还不得检出沙门。有兼 用途径的制剂,应符合各给药途径的标准。 霉变、长螨者以不合格论。 原料(中药提取物)及敷料,参照相应制剂的 微生物限度标准执行。
增、修订内容(4)——灭菌
培养基及稀释剂等灭菌:采用验证合格 的灭菌程序进行灭菌。
增、修订内容(5)——稀释剂
稀释剂:pH7.0氯化钠-蛋白胨缓冲溶液 pH6.8无菌磷酸盐缓冲液 pH7.6无菌磷酸盐缓冲液
增、修订内容(。
细菌、霉菌、酵母菌计数方法的验证⑴
微生物限度检查法
微生物限度检查法系检查非规定灭菌制 剂及其原、辅料受微生物污染程度的方 法,检查项目包括染菌量及控制菌检查。
微生物限度检查法
起草的指导思想:
完善检查法.
增加试验的可操作性.
使方法更具科学性,保证检验 结果的准确性.
增、修订内容(1)-总则
操作环境
洁净度:100级单向流空气区域,环境10000 级。
的
菌回收率。均不低70% 。
的检验,新药标准制订、进口药品标准复核、
考察药品质量及仲裁等,除另有规定外,其
微生物限度均以本标准为依据。
四、2005年版微生物限度标准的分类
1. 制剂通则、品种项下要求无菌的制 剂及标示无菌的制剂应符合无菌检查 法规定。
2.口服给药制剂
不含药材原粉的制剂
含药材原粉的制剂* 含豆豉、神曲等发酵成分的制剂*
一、2005年版微生物限度标准的控制项目 杂菌数:细菌数、霉菌和酵母菌数。 控制菌(致病菌):大肠埃希菌、大肠菌 群、沙门菌、铜绿假单胞菌、金黄色葡萄 球菌、梭菌。
二、2005年版微生物限度标准的制订原则
2000年版:细菌数、酵母菌数和霉菌数按剂型制订; 控制菌(致病菌)按给药途径制订。
2005年版:均按给药途径制订。
药品的微生物限度检查

24~48h
紫红胆盐葡 萄糖平板
10-1
无菌落
18~24h
有菌落
报告未检出
10g/10ml/ 100cm2供试品
3.耐胆盐革兰阴性菌定量检查操作示意图
以TSB为稀释液制供试液
一定量 肠道增菌肉汤
20~25℃, 2h预增菌
1ml
24~48h
紫红胆盐 葡萄糖平板
报告结果
10-1
18~24h
(六)梭菌的检查
梭菌 增菌 培养 基
供试液的制备
书写检 验记录
哥伦比亚琼脂培养基分离
1.梭菌检查程序
无菌落生长
过氧化氢 酶试验
配培养基和稀释液
最终结果判断
有 菌 落
确证 试验
10g/10ml/ 100cm2供试品
2.供试品梭菌检查操作示意图
各10ml
分别接种
一份80℃保温10min后迅速冷却
10-2
10-31ml10-110-210-3
各管加1ml
查可能菌数表
9ml 稀 释 液
有/无菌落
(二)大肠埃希菌检查
大肠埃希菌作为检验供试品是否受粪便污染的指示菌。
2015年版《中国药典》规定经口及呼吸道服给药的制剂,每1g、1ml或10cm2不得检出大肠埃希菌。
TSB 增菌 培养
30℃~35℃
3~5d
1.平皿法
(1)基本程序:
数据 处理
结果观察与计数
书写检 验记录
平板 接种
需氧菌 的培养
供试液 的制备
配培养基和稀释液
倒置 培养 3~5d
30~35℃
TSA
不少于 0.1ml
生物制品原液微生物限度标准
生物制品原液微生物限度标准全文共四篇示例,供读者参考第一篇示例:生物制品是指由生物制剂微生物发酵产生的产品,是一种重要的生物制品。
在生物制品生产过程中,微生物的存在是不可避免的,但是过多的微生物会影响产品的质量和安全性。
制定生物制品原液微生物限度标准是非常重要的。
微生物限度标准是指在生物制品的原液中,允许存在的微生物种类和数量限制的标准。
根据《药品生产质量管理规范》和《药典》的要求,生物制品原液中微生物的限度标准必须符合国家规定的标准,以确保产品的质量和安全性。
在制定生物制品原液微生物限度标准时,需要考虑产品的种类、用途、生产工艺等因素。
不同的生物制品在微生物限度标准上可能会有所不同。
通常情况下,微生物的限度标准包括总菌落总数、大肠菌群、霉菌和酵母菌等几个方面。
总菌落总数是指在产品中允许存在的微生物总数目。
一般来说,微生物总数越少,产品的质量越好。
对于常温储存的生物制品,总菌落总数的限度通常在10^5 CFU/ml以下。
而对于要求无菌的生物制品,总菌落总数的限度可能要求在10 CFU/ml以下。
除了以上几种微生物外,生物制品原液中还可能存在其他微生物,如产酸杆菌、变形杆菌等。
这些微生物也需要根据实际情况进行限度标准的制定。
生物制品原液微生物限度标准的制定不仅需要考虑产品的质量和安全性,还需要考虑生产过程中可能对微生物的抑制和杀灭作用。
常用的抑菌方法包括高温灭菌、紫外线照射、过滤等。
在生产过程中,要确保这些抑菌方法的有效性,以避免微生物超标。
生物制品原液微生物限度标准的制定对于保障产品的质量和安全性至关重要。
只有严格执行微生物限度标准,才能确保生物制品的质量稳定、安全可靠。
在今后的生产实践中,生产企业和监管部门应加强对标准的实施和监督,确保生物制品的质量和安全性。
【2000字】第二篇示例:生物制品原液是指在生物制品生产过程中的第一阶段产品,是后续加工制成最终产品的基础原料。
在生产过程中,原液可能存在微生物污染的风险,因此对原液中微生物的限度标准是非常重要的。
2015版中国药典四部微生物限度

2015版中国药典四部微生物限度中国药典是我国医药行业的重要规范,其中微生物限度是其中一个关键内容。
微生物限度是指药品中允许存在的微生物数量的上限。
它对药品的质量和安全性提出了严格要求。
2015版中国药典中明确了药品微生物限度的标准和方法,以保障药品的质量和使用的安全性。
一、微生物限度的定义和意义微生物限度是指在药品中存在的微生物数量的上限。
它是衡量药品质量和安全性的重要指标之一。
由于微生物对人体健康有潜在的危害,药品中过多的微生物污染可能导致药品的变质和降解,甚至引起严重的药品安全问题。
因此,微生物限度的控制是确保药品质量和安全性的关键步骤之一。
二、微生物的限度标准和分类微生物限度的标准和分类在2015版中国药典中得到了详细说明。
根据药品的特性和用途不同,微生物限度标准和分类也有所差异。
常见的微生物限度分类包括细菌总数、大肠菌群、霉菌和酵母菌等。
各类微生物的限度标准和方法在药典中都有详细描述,以确保药品的质量和安全性。
三、微生物限度的检测方法为了准确检测微生物限度,2015版中国药典提供了一系列的微生物检测方法。
常见的方法包括菌落总数的测定、大肠菌群的测定、霉菌和酵母菌的测定等。
这些方法要求检测人员具备专业的技术和操作能力,确保检测结果的准确性和可靠性。
四、微生物限度的控制措施为了保证药品的质量和安全性,生产企业需要采取一系列的控制措施来控制微生物限度。
这些措施包括原料和辅料的检验、生产环境的控制、生产工艺的严格执行和产品的质量控制等。
通过全面有效的控制措施,企业可以确保药品的微生物限度在合理的范围内,从而保证药品的质量和安全性。
五、微生物限度的意义和前景微生物限度的控制是保障药品质量和安全性的重要手段,它直接影响着人们的生命健康。
随着人们对药品质量和安全性的要求越来越高,对微生物限度的控制也越来越严格。
中国药典不断完善微生物限度标准和方法,为药品生产和使用提供了规范和指导。
未来,微生物限度的研究和控制将成为药品质量控制的重要方向。
微生物限度检查法标准操作规程完整

范围成品、辅料、内包装袋及纯化水的检验。
责任微生物限度检验人员内容本检验操作规程依据中国药典2015年版四部《通则1105 非无菌产品微生物限度检查:微生物计数法》和《通则1106 非无菌产品微生物限度检查:控制菌检查法》进行检查。
微生物计数法一、计数方法1、微生物计数法系用于能在有氧条件下生长的嗜温细菌和真菌的计数。
2、计数方法本法包括平皿法、薄膜过滤法。
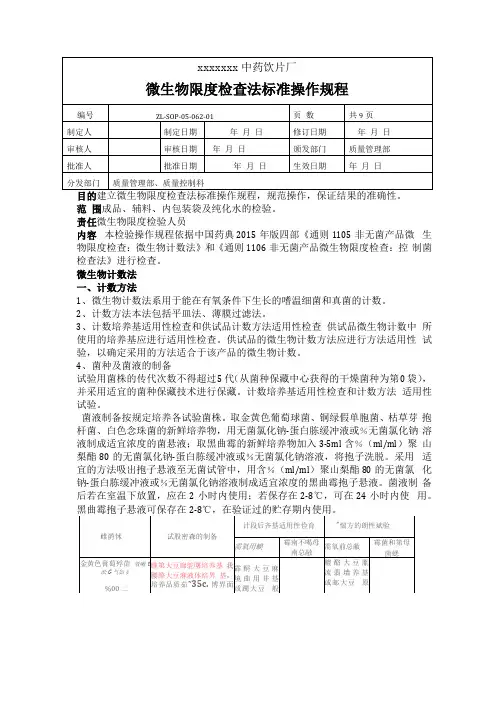
3、计数培养基适用性检查和供试品计数方法适用性检查供试品微生物计数中所使用的培养基应进行适用性检查。
供试品的微生物计数方法应进行方法适用性试验,以确定采用的方法适合于该产品的微生物计数。
4、菌种及菌液的制备试验用菌株的传代次数不得超过5代(从菌种保藏中心获得的干燥菌种为第0袋),并采用适宜的菌种保藏技术进行保藏。
计数培养基适用性检查和计数方法适用性试验。
菌液制备按规定培养各试验菌株。
取金黄色葡萄球菌、铜绿假单胞菌、枯草芽孢杆菌、白色念珠菌的新鲜培养物,用无菌氯化钠-蛋白胨缓冲液或%无菌氯化钠溶液制成适宜浓度的菌悬液;取黑曲霉的新鲜培养物加入3-5ml含%(ml/ml)聚山梨酯80的无菌氯化钠-蛋白胨缓冲液或%无菌氯化钠溶液,将孢子洗脱。
采用适宜的方法吸出孢子悬液至无菌试管中,用含%(ml/ml)聚山梨酯80的无菌氯化钠-蛋白胨缓冲液或%无菌氯化钠溶液制成适宜浓度的黑曲霉孢子悬液。
菌液制备后若在室温下放置,应在2小时内使用;若保存在2-8℃,可在24小时内使用。
黑曲霉孢子悬液可保存在2-8℃,在验证过的贮存期内使用。
阴性对照为确认试验条件是否符合要求,应进行对照试验,阴性对照试验应无菌生长。
培养基适用性检查按照表规定,接种不大于100cfu的菌液至胰酪大豆胨液体培养基或胰酪大豆胨琼脂培养基平板或沙氏葡萄糖琼脂培养基平板,置规定的条件下培养。
每一试验菌株平行制备2管或2个平皿。
同时用相应的对照培养基替代被检培养基进行上述试验。
被检固体培养基上的菌落平均数与对照培养基上的菌落平均数的比值应在范围内,且菌落形态大小应与对照培养基上的菌落一致。
中国药典 微生物限度标准

表5.1.4.-2 非无菌药用原辅料可接受的 微生物限度标准。与USP35版表2一致; 较USP增加了——5.1.8 草药口服制剂 的微生物限度标准,并按不同用法分为 A 表、B表和C表。
EP 7.0版
表5.1.4.-1非无菌制剂微生物质量可接受的标准(12类)
给药途径
不含水口服给药制剂 含水口服给药制剂 直肠给药制剂 口腔黏膜给药制剂 齿龈给药制剂 皮肤表面给药制剂 鼻给药制剂 耳给药制剂 阴道给药制剂 贴膏剂(含粘贴面及其 背面的一贴) 吸入用给药制剂(雾状 液体制剂的特殊要求)
讲课主要内容
一
二
我国药品微生物限度标准的历史沿革 USP、BP、JP微生物限度标准的介绍和对比
2010版药典第二增补本“微生物限度标准”修订情 况
三
四 执行及制定药品微生物限度标准注意事项
一
1
我国药品微生物限度标准的历史沿革。
标准
在对全国企业生产的各类制剂 的微生物污染情况调研的基 础上。根据国情首次发布了 1986年版《卫生部部颁药品微 生物限度标准》 (按剂型划分限度标准、按给药途径及制
第一类包括通过沸水浴提取或者在使用前需要加入沸水的原料药及辅料; 第二类包括不需提取可直接使用的原料药及辅料(包括原料粉末)。
1类 (CFU/g或CFU/ml) 107
2类 (CFU/g或CFU/ml) 105
104
* 102 不得检出 *
103
103 不得检出 不得检出 *
非液体口服制剂 液体口服制剂 直肠给药制剂 口腔黏膜给药制剂 齿龈给药制剂 皮肤表面给药制剂 鼻给药制剂 需气菌总数 cfu/g或cfu/mL) 103 102 103 霉菌、酵母菌总数 (cfu/g或cfu/mL) 102 101 102
微生物限度检查法标准操作规程完整
3、计数培养基适用性检查和供试品计数方法适用性检查 供试品微生物计数中 所使用的培养基应进行适用性检查。供试品的微生物计数方法应进行方法适用性 试验,以确定采用的方法适合于该产品的微生物计数。
4、菌种及菌液的制备
试验用菌株的传代次数不得超过5代(从菌种保藏中心获得的干燥菌种为第0袋),并采用适宜的菌种保藏技术进行保藏。计数培养基适用性检查和计数方法 适用性试验。
铜绿假单胞菌(Pseudomonas aeruginosa)[CMCC(B) 10104]
大肠埃希菌(Escherichia coli)[CMCC(B) 44102])
乙型副伤寒沙门菌(Salmonella paratyphi B)[CMCC(B) 50094]
白色念珠菌(Candida albicans)[CMCC(F) 98001]
薄膜过滤法采用的滤膜孔径不大于。滤膜直径一般为50mm。滤器及滤膜使用 前应采用适宜的方法灭菌。使用时,应保证滤膜在过滤前后的完整性。水溶性供 试液过滤前先将少量的冲洗液过滤以润湿滤膜。为发挥滤膜的最大过滤效率,应 注意保持供试品溶液及冲洗液覆盖整个滤膜表面。供试液经薄膜过滤后,若需要 用冲洗液冲洗滤膜,每张滤膜每次冲洗量不超过100ml,总冲洗量不得超过1000m1;以免滤膜上的微生物受损伤。取照上述“供试液的制备”和“接种和 稀释”制备的供试液适量(一般取相当于1g、1ml、10cm2的供试品,若供试品 中所含菌数校对,供试液可酌情减量),加至适量的稀释液总,混匀,过滤,用 适量的冲洗液冲洗滤膜。测定需氧菌总数,转移滤膜菌面朝上贴于胰酪大豆胨 琼脂培养基平板上;测定霉菌和酵母菌总数,转移滤膜菌面朝上贴于沙氏葡萄糖 琼脂培养基平板上,按规定条件培养、技术。每株试验菌每种培养基至少制备1张滤膜。同法测定供试品对照组和菌液对照组菌数。
微生物限度检查
20
对于其它控制菌,通常是将制备好 的供试液,按照待检菌的特性取规定 量直接接种于培养基或经薄膜过滤法 处理后接种于培养基,分别进行增菌、 分离培养,在获得单个疑似菌株培养 物的基础上作形态学、生化及血清学 鉴定。
21
四、检验结果报告及复试
1. 细菌、霉菌及酵母菌数报告及复试
细菌、霉菌及酵母菌数,一般以每1g、 lml 或l0cm2菌落形成单位数(colony forming nints, cfu)报告,特殊药品可 以最小包装单位报告。
35
(2)培养基的pH值
培养基的pH值应符合规定,否则必需
校正。调节培养基pH值,使其高于规定值 的0.2,灭菌后可达到规定的pH值,测定时 溶液温度应为20~25℃,调节PH值可用 1mol/L氢氧化钠溶液、1mol/L盐酸溶液。 分装好的培养基应及时密封, 必须在配制 后2小时内进行灭菌处理。
药品中染菌数量愈高,其中所含致病 菌的几率愈高,这是造成药源性感染疾病 的直接原因。 药品染菌还可使其产生霉变、酸败等 理化性质改变造成药品失效、变质,甚至 产生毒素,危害使用者的健康。 为保证药品质量,必须对微生物污染进 行必要的控制和检验。
3
(2)药品染菌反映药品生产工艺的科学 性、合理性及质量管理水平。
1、药品微生物限度检查的特殊性
(1) 活体细胞 (2)分布不匀 (3)多数处于受损状态 (4)生境复杂
5
(1) 活体细胞
药品微生物限度检查以活体菌细胞为 对象,污染菌在药品中处于不稳定状态, 可随存放时间延长而死亡,也可在适宜条 件下大量繁殖。药品还可因为本身性质, 存放温、湿度,暴露空气等状态不一,污 染菌发生变化导致检出结果的差异. 由于检验对象的这种活体特征,保持 供检样品污染菌尚存活而又不大量增殖尤 为重要。
cde微生物标准
cde微生物标准
CDE微生物标准是指中国药品审评中心(CDE)制定的微生物限度标准,用于评估药品中微生物的污染程度,以确保药品的安全性和有效性。
这些标准是根据中国药典和国家相关法规制定的,适用于不同类型药品的微生物限度检查。
CDE微生物标准的制定基于风险评估原则,根据药品的特性、用途、给药途径等因素,对不同微生物进行分类管理,并制定相应的微生物限度标准。
这些标准包括需氧菌总数、霉菌和酵母菌总数、控制菌以及其它不可接受微生物等一项或多项的微生物限度标准。
对于非无菌化学药品,CDE微生物标准的制定还需综合考虑原辅料来源、性质、生产工艺条件、给药途径及微生物污染对患者的潜在危险、目标患者人群等因素,提出合理安全的微生物限度标准。
对于某些特定类型的药品,如含有动物内脏提取物、未经提取的动植物来源成分及矿物质等,CDE微生物标准还规定了相应的沙门菌检测要求。
在进行微生物限度检查时,需采用适当的检查方法,如培养法或计数法等,按照规定的操作程序进行样品处理、稀释、接种、培养和计数等步骤,以获
得准确的检查结果。
检查结果应符合CDE微生物限度标准的要求,否则应进行进一步的分析和调查,以确保药品的安全性和有效性。
消毒剂微生物限度检测标准
消毒剂微生物限度的检测标准通常遵循相关的国家标准或行业标准。
在中国,消毒剂的微生物限度检测通常遵循《消毒技术规范》(2002年版)或《消毒产品卫生安全评价技术要求》(WS/T 668-2016)等标准。
这些标准规定了消毒剂在特定条件下,如一定时间内、一定浓度下,对微生物(如细菌、真菌、病毒等)的杀灭效果或抑制作用。
检测方法通常包括微生物培养法、荧光法、酶联免疫法等,以确定消毒剂的微生物限度。
具体的检测方法、标准限量、合格判定等要求会根据消毒剂的种类、使用范围和标准的不同而有所差异。
因此,在进行消毒剂微生物限度检测时,需要严格按照相应的标准和方法进行操作,并由具备相应资质和能力的检测机构出具检测报告。
药品微生物限度标准
药品微生物限度标准非无菌药品的微生物限度标准是基于药品的给药途径和对患者健康潜在的危害以及药品的特殊性而制订的。
药品生产、贮存、销售过程中的检验,化学药品原料药、中药提取物及辅料的检验,新药标准制订,进口药品标准复核,考察药品质量及仲裁等,除另有规定外,其微生物限度均以本标准为依据。
非无菌制剂的总需氧菌数、总霉菌及酵母菌数测定照附录×××检查;非无菌制剂的控制菌检查照附录×××检查。
本限度标准解释如下:101CFU:最大可接受限值=20;102CFU:最大可接受限值=200;103CFU:最大可接受限值=2000。
以此类推。
1.制剂通则、品种项下要求无菌的制剂及标示无菌的制剂应符合无菌检查法规定。
2.口服给药制剂2.1 不含药材原粉的口服给药制剂需氧菌总数每1g不得过103cfu。
每1ml不得过102cfu。
霉菌及酵母菌总数每1g不得过102cfu。
每1ml不得过101cfu。
大肠埃希菌每1g或1ml不得检出。
沙门菌含脏器提取物的口服给药制剂每10g或10ml不得检出。
2.2含药材原粉的口服制剂2.2.1不含豆豉、神曲等发酵原粉的口服给药制剂需氧菌总数每1g不得过10000cfu。
每1ml不得过100cfu。
霉菌及酵母菌总数每1g或1ml不得过100cfu。
大肠埃希菌每1g或1ml不得检出。
沙门菌每10g或10ml不得检出。
耐胆盐革兰阴性菌每1g应小于102个。
每1ml应小于101个。
2.2.2 含豆豉、神曲等发酵原粉的口服制剂需氧菌总数每1g不得过100000cfu。
每1ml不得过1000cfu。
霉菌和酵母菌总数每1g不得过500cfu。
每1ml不得过100cfu。
大肠埃希菌每1g或1ml不得检出。
沙门菌每10g或10ml不得检出。
耐胆盐革兰阴性菌每1g应小于102个。
每1ml应小于101个。
3.局部给药制剂3.1 用于手术、烧伤或严重创伤的局部给药制剂应符合无菌检查法规定。