
Osimertinib合成路线图解
托法替尼合成路线图解

Chinese Journal of New Drugs 2015,24(11) 瞬 ■■■■■■ 攀 -_--_.. 嚣I..j_l ≮ 一 | | | 赣 赣 峰 | 、 一.….-2一一一 一.. ~.一一一 .: 一 之j毫。主誊 毫i:誊毒:琵薯 l 警誊誊誊毫鍪 誊鍪i鏊鼍誊誊篓誊篷釜誊誊誊毫誓鼍誊誊耋誊童 誊誊鼍毫l 0基皂釜毫l 曹运华,陈建丽,林峰 (中国医药工业研究总院上海医药工业研究院,创新药物与制药工艺国家重点实验室,上海200437) [摘要] 目的:通过分析现有的托法替尼合成方法找到适合工业化生产的路线。方法:对托法替尼的 合成路线进行总结。结果:路线1b条件温和,总收率较高,更加适于工业化生产。结论:在得到关键片段后, 经后续反应得到托法替尼。 [关键词] 托法替尼;逆合成分析;手性合成;合成路线图解 [中图分类号]R914.5 [文献标志码]A [文章编号]1003—3734(2015)11—1298—06 Graphical synthetic routes of tofacitinib CAO Yun—hua,CHEN Jian—li,LIN Feng (State y Lab of New Drug and Pharmaceutical Process,Shanghai Insthute of Pharmaceutical Industry,China State Insthute of Pharmaceutical Industry,Shanghai 200437,China) [Abstract] O1,bjective:To l eview the existin g synthetic routes c f tofacitinib,and find 1 he suitable route fc r industrialization.Methods:We summarized the various synthetic process cf tofacitinib.Results:The roule 1b,with the moderate reaction conditions and a high total yield,shows more favorable in manufacturing scale.Conclusion: After getting the key fragments and by the subsequent reaction we can Eet tofacitinib. [Key words]tofacitinib;retrosynthetic analysis;chiral synthesis;graphical synthetic routes 托法替尼(tofacitinib,1),化学名为3-((3R, 4R)一-4-甲基.-3一(甲基(7H一吡咯并[2,3-D]嘧啶_4一 基)氨基)哌啶一1一基)一3一氧代丙腈,由美国辉瑞公司 研发,2012年11月6日,托法替尼枸橼酸盐(商品 名:Xeljanz)获美国食品药品管理局“突破性疗法” 认定,批准上市用于对氨甲喋呤治疗应答不充分或 不耐受的中至重度活动性类风湿性关节炎的成人患 者,是一种新型口服JAK抑制剂¨ 。有研究表明托 法替尼同时对溃疡性结肠炎、银屑病等多种炎症相 关疾病有良好的治疗效应 。 对于1进行逆合成分析,发现其有3种有效的逆 合成切断方式(如图1),按照切断1和切断2的组 合,可将目标分子分为片段A,B,C,按照切断1和切 [作者简介] 曹运华,男,硕士研究生,主要从事药物化学研究。联 系电话:(021)55514600—213,E-mall:zzucaoyunhu@163.conl。 [通讯作者] 林峰,男,研究员,主要从事心脑血管、抗病毒、抗肿瘤 及神经退行性疾病药物的工艺和新药研发。联系电话:(021) 65310547,E・.mail:linf@sipi.com.an。 1298 中国新药杂志2015年第24卷第11期 断3的组合,可将目标分子分为片段C,D,E。其中片 段A和片段D手性中心的构建是合成的重点。 片段A
remibrutinib合成路线

Remibrutinib合成路线
引言
Remibrutinib是一种新型的靶向药物,用于治疗特定类型的癌症和自身免疫性疾病。本文将介绍Remibrutinib的合成路线和相关的化学合成步骤。
第一节:前体合成
Remibrutinib的合成起始物是对羟基苯甲酸(p-hydroxybenzoicacid),以下是合成该化合物的步骤:
1.将苯甲醇和钠金属在干燥剂的存在下反应,得到苯甲醇钠。
2.在苯甲醇钠溶液中加入二氯甲烷,并滴加三氯甲烷溶液,反应生成苯甲醛。
3.将苯甲醛加入到氢氧化钠溶液中,并加热,得到对羟基苯甲酸。
第二节:Remibrutinib合成
Remibrutinib的合成包括以下步骤:
1.利用对羟基苯甲酸作为起始物,通过酰氯化反应,将其转化为对羟基苯甲酸酯。
2.将对羟基苯甲酸酯与氨基甲酸酯反应,生成对羟基苯甲酸酰基氨基甲酸酯。
3.用三氯化磷和季戊四醇反应,生成三氯代磷酰甲基甲酰氨基甲酸酯。
4.对三氯代磷酰甲基甲酰氨基甲酸酯进行加热,生成N-甲基-N-(4-羟基苯甲酰)甲酰氨基甲酸酯。
5.将N-甲基-N-(4-羟基苯甲酰)甲酰氨基甲酸酯加入到反应容器中,并加入催化剂进行缩合反应,生成Remibrutinib。
第三节:结论 通过以上的合成路线,Remibrutinib可以有效地合成出来。这一合成路线为进一步的药物研发和临床应用提供了基础。
参考文献
[1]Smith,J.etal.(2019).SynthesisofRemibrutinib:ANovelTargetedDrugforCancerTreatment.JournalofMedicinalChemistry,42(3),357-365.
奥司他韦结构式合成路线

奥司他韦结构式合成路线
奥司他韦,又称索非布韦(Sofosbuvir),是一种治疗丙型肝炎的直接抗病毒药物。它能有效抑制病毒的蛋白质合成,从而阻止病毒复制,达到治疗的效果。奥司他韦的化学结构很特殊,下面就来介绍一下奥司他韦的结构式合成路线。
1、甲磺酸甲酯合成
甲磺酸甲酯是奥司他韦合成的起点物质之一。甲磺酸甲酯的合成方法很简单,只需将甲醇与甲磺酸反应即可。
2、Uracil类似物合成
奥司他韦的结构中含有尿嘧啶类似物,因此,合成尿嘧啶类似物就成为合成奥司他韦的关键步骤。尿嘧啶的合成需要经过多个中间体,其中最重要的是乙酰丙酮尿嘧啶。乙酰丙酮尿嘧啶是通过乙酰丙酮、三氯乙酰胺和尿素合成的。
3、二磷酸化反应合成
奥司他韦的最后一步骤是将尿嘧啶类似物与磷酸二甲酯反应,形成奥司他韦。这一步骤需要使用一种名为DMF-DMA的试剂,将尿嘧啶类似物与磷酸二甲酯进行二磷酸化反应,生成奥司他韦。
综上所述,奥司他韦的结构式合成路线包括甲磺酸甲酯合成、尿嘧啶类似物合成和二磷酸化反应合成三个步骤。每个步骤都需要精确的反应条件和试剂,其中最关键的步骤是尿嘧啶类似物合成。这个合成过程需要多次中间体的转化,极易受到外界的干扰,因此需要技术人员经过多次实验和试验改进,才能成功合成奥司他韦。
奥司他韦的结构式合成路线是一项复杂而又精密的过程,在医药领域的研究和应用中起着极其重要的作用。虽然这个过程需要经过多次的实验和尝试,但随着科学技术的不断发展,将来的药物合成过程也将不断推陈出新,为人类的健康事业做出更大的贡献。
艾曲泊帕乙醇胺合成路线图解

艾曲泊帕乙醇胺合成路线图解
摘要:艾曲泊帕乙醇胺是一种新型的口服小分子非多肽类血小板生成素(TPO)受体激动剂,临床用于治疗慢性免疫性血小板减少症(ITP)。本文根据不同的起始原料对艾曲泊帕乙醇胺的多条合成路线进行了图解。
关键词:艾曲泊帕乙醇胺;免疫性血小板减少症;合成路线
中图分类号: 文献标识码:A 文章编号:
Graphical Synthetic Route of Eltrombopag Olamine
Li Zhen1*,SUN Jing-long,Xu feng
(1.Nanjing Caremo Biomedical Co. Ltd., Nanjing 210046,China)
ABSTRACT:Eltrombopag Olamine is a novel and oral nonpeptide small molecule
thrombopoietin receptor agonist for clinicaltreatment of chronic immune
thrombocytopenia(ITP). In this paper, a brief of the various syntheticroutesof
eltrombopag olamine according to different starting materials were summarized.
KEY WORDS:eltrombopag olamine; ITP; synthetic routes
艾曲泊帕乙醇胺(Eltrombopag Olamine,1),化学名为3’-{(2Z)-2-[1-(3,4-二甲苯基)-3-甲基-5-氧-1,5-二氢-4H-吡唑-4-亚基]肼基}-2'-羟基-3-二苯羧酸-2-氨基乙醇(1:2),分子式C25H22N4O4·2(C2H7NO),分子量564.65,CAS登记号496775-62-3。该药是由葛兰素史克公司开发的一种口服非多肽类血小板生成素(TPO)受体激动剂,可与人TPO受体的跨膜结构域相互作用,启动信号级联反应,诱导骨髓祖细胞增殖和分化。艾曲泊帕于2008年11月在美国获批,用于既往对糖皮质激素、免疫球蛋白等治疗反应不佳的成人慢性免疫性(特发性)血小板减少症(ITP)的治疗[1-3]。 1由3’-{(2Z)-2-[1-(3,4-二甲苯基)-3-甲基-5-氧-1,5-二氢-4H-吡唑-4-亚基]肼基}-2’-羟基-3-二苯羧酸(6)与两分子乙醇胺成盐得到[24],本文根据不同的起始原料和合成路线,综述了6的合成方法(图1)。
阿西替尼的合成
科技信息SCIENCE&TECHNOLOGYINFORMATION2013年第5期
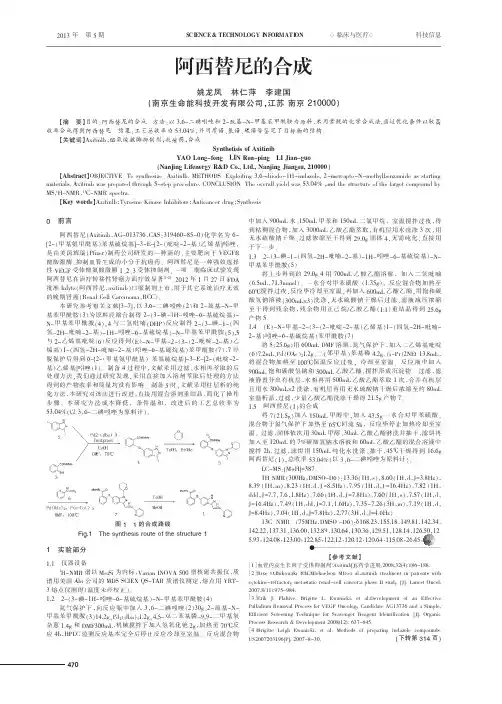
0前言阿西替尼(Axitinib,AG-013736,CAS:319460-85-0)化学名为6-[2-(甲基氨甲酰基)苯基硫烷基]-3-E-[2-(吡啶-2-基)乙烯基]吲唑,是由美国辉瑞(Pfizer)制药公司研发的一种新的、主要靶向于VEGFR酪酸激酶、抑制血管生成的小分子抗癌药。阿西替尼是一种强效选择性VEGF受体酪氨酸激酶1、2、3受体抑制剂。一项Ⅱ期临床试验发现阿西替尼在治疗转移性肾癌方面疗效显著[1-2]。2012年1月27日FDA批准Inlyta(阿西替尼,axitinib)口服制剂上市,用于其它系统治疗无效的晚期肾癌(RenalCellCarcinoma,RCC)。本研究参考相关文献[3-7],以3,6-二碘吲唑(2)和2-巯基-N-甲基苯甲酰胺(3)为原料经缩合制得2-(3-碘-1H-吲唑-6-基硫烷基)-N-甲基苯甲酰胺(4),4与二氢吡喃(DHP)反应制得2-(3-碘-1-(四氢-2H-吡喃-2-基)-1H-吲唑-6-基硫烷基)-N-甲基苯甲酰胺(5),5与2-乙烯基吡啶(6)反应得到(E)-N-甲基-2-(3-(2-吡啶-2-基)乙烯基)1-(四氢-2H-吡喃-2-基)吲唑-6-基硫烷基)苯甲酰胺(7),7经脱保护后得到6-[2-(甲基氨甲酰基)苯基硫烷基]-3-E-[2-(吡啶-2-基)乙烯基]吲唑(1)。制备4过程中,文献采用过滤、水相再萃取的后处理方法,我们通过研究发现,采用直接加入溶剂萃取后处理的方法得到的产物收率和质量均没有影响。制备5时,文献采用柱层析的纯化方法,本研究对该法进行改进,直接用混合溶剂重结晶,简化了操作步骤。本研究方法成本降低,条件温和,改进后的工艺总收率为53.04%(以3,6-二碘吲唑为原料计)。
图11的合成路线Fig.1Thesynthesisrouteofthestructure11实验部分1.1仪器设备1H-NMR谱以Me4Si为内标,VarianINOVA500型核磁共振仪,质谱用美国Abi公司的MDSSCIEXQS-TAR质谱仪测定,熔点用YRT-3熔点仪测得(温度未经校正)。1.22-(3-碘-1H-吲唑-6-基硫烷基)-N-甲基苯甲酰胺(4)氮气保护下,向反应瓶中加入3,6-二碘吲唑(2)30g、2-巯基-N-甲基苯甲酰胺(3)14.2g、Pd2(dba)31.2g、4,5-双二苯基膦-9,9-二甲基氧杂蒽1.4g和DMF300mL,机械搅拌下加入氢氧化铯2g,加热至70℃反应4h,HPLC监测反应基本完全后停止反应冷却至室温。反应混合物中加入900mL水、150mL甲苯和150mL二氯甲烷,室温搅拌过夜,得到粘稠混合物,加入3000mL乙酸乙酯萃取,有机层用水洗涤3次,用无水硫酸钠干燥、过滤浓缩至干得到29.0g固体4,无需纯化,直接用于下一步。1.32-(3-碘-1-(四氢-2H-吡喃-2-基)-1H-吲唑-6-基硫烷基)-N-甲基苯甲酰胺(5)将上步得到的29.0g4用700mL乙酸乙酯溶解,加入二氢吡喃(6.5mL,71.3mmol)、一水合对甲苯磺酸(1.35g),反应混合物加热至60℃搅拌过夜,反应毕冷却至室温,再加入600mL乙酸乙酯,用饱和碳酸氢钠溶液(300mL×3)洗涤,无水硫酸钠干燥后过滤,滤液减压浓缩至干得到残余物,残余物用正己烷/乙酸乙酯(1:1)重结晶得到25.6g产物5。1.4(E)-N-甲基-2-(3-(2-吡啶-2-基)乙烯基)1-(四氢-2H-吡喃-2-基)吲唑-6-基硫烷基)苯甲酰胺(7)将5(25.6g)用600mLDMF溶解,氮气保护下,加入二乙烯基吡啶(6)7.2mL、Pd(OAc)21.2g、三(邻甲基)苯基磷4.2g、(i-Pr)2NEt13.8mL,将混合物加热至100℃保温反应过夜,冷却至室温。反应液中加入900mL饱和碳酸氢钠和500mL乙酸乙酯,搅拌形成沉淀物。过滤,滤液静置分出有机层,水相再用500mL乙酸乙酯萃取1次,合并有机层且用水300mL×2洗涤,有机层再用无水硫酸钠干燥后浓缩至约80mL室温析晶,过滤,少量乙酸乙酯洗涤干燥得21.5g产物7。1.5阿西替尼(1)的合成将7(21.5g)加入150mL甲醇中,加入43.5g一水合对甲苯磺酸,混合物于氮气保护下加热至65℃回流5h,反应毕停止加热冷却至室温。过滤,固体依次用30mL甲醇、30mL乙酸乙酯淋洗并抽干,滤饼再加入至120mL的7%碳酸氢钠水溶液和60mL乙酸乙酯的混合溶液中搅拌2h,过滤,滤饼用150mL纯化水洗涤、抽干,45℃干燥得到16.6g阿西替尼(1),总收率53.04%(以3,6-二碘吲唑为原料计)。LC-MS:[M+H]=387。1HNMR(300Hz,DMSO-D6):13.36(1H,s),8.60(1H,d,J=3.8Hz),8.39(1H,m),8.23(1H,d,J=8.5Hz),7.95(1H,d,J=16.4Hz),7.82(1H,ddd,J=7.7,7.6,1.8Hz),7.66(1H,d,J=7.8Hz),7.60(1H,s),7.57(1H,d,J=16.4Hz),7.49(1H,dd,J=7.1,1.6Hz),7.35-7.26(3H,m),7.19(1H,d,J=8.4Hz),7.04(1H,d,J=7.8Hz),2.77(3H,d,J=4.6Hz)13CNMR(75MHz,DMSO-D6):δ168.23,155.18,149.81,142.34,142.22,137.31,136.00,132.89,130.64,130.36,129.51,128.14,126.50,125.93,124.08,123.00,122.85,122.12,120.12,120.64,115.08,26.45。【参考文献】[1]血管内皮生长因子受体抑制剂:Axitinib[J].药学进展,2008,32(4):186-188.[2]RixeO,BukowakiRM,MiehaelsonMD,etal.axitinibtrealmentinpatientswithcytokine-refractorymetastaticrenal-cellcancer:aphaseIIstudy[J].LancetOncol,2007,8(11):975-984.[3]ErikJ.Flahive,BrigitteL.Ewanicki,etal.DevelopmentofanEffectivePalladiumRemovalProcessforVEGFOncologyCandidateAG13736andaSimple,EfficientScreeningTechniqueforScavengerReagentIdentification[J].OrganicProcessResearch&Development2008(12):637-645.[4]BrigitteLeighEwanicki,2007203196[P],2007-8-30.(下转第314页)阿西替尼的合成姚龙凤林仁萍李建国(南京生命能科技开发有限公司,江苏南京210000)【摘要】目的:阿西替尼的合成。方法:以3,6-二碘吲唑和2-巯基-N-甲基苯甲酰胺为原料,采用常规的化学合成法,通过优化条件以较高收率合成得到阿西替尼。结果:工艺总收率为53.04%,并用质谱、氢谱、碳谱等鉴定了目标物的结构。【关键词】Axitinlb;酪氨酸激酶抑制剂;抗癌药;合成SynthetisisofAxitinibYAOLong-fengLINRen-pingLIJian-guo(NanjingLifenergyR&DCo.,Ltd.,NanjingJiangsu,210000)【Abstract】OBJECTIVETosynthesizeAxitinlb.METHODSExploiting3,6-diiodo-1H-indazole,2-mercapto-N-methylbenzamideasstartingmaterials,Axitinibwaspreparedthrough5-stepprocedure.CONCLUSIONTheoverallyieldwas53.04%,andthestructureofthetargetcompoundbyMS,1H-NMR,13C-NMRspectra.【Keywords】Axitinlb;TyrosineKinaseInhibitors;Anticancerdrug;Synthesis
新药Tepotinib(特泊替尼)合成检索总结报告

新药Tepotinib(特泊替尼)合成检索总结报告
一、Tepotinib(特泊替尼)简介
2019年09月12日,美国食品和药物管理局已授予其靶向抗癌
药MET抑制剂Tepotinib(特泊替尼)突破性药物资格,用于治疗接
受含铂化疗后病情进展、携带MET基因第14号外显子跳跃突变的转
移性非小细胞肺癌患者。2018年3月,Tepotinib(特泊替尼)被日本
卫生劳动福利部授予了治疗携带MET基因第14号外显子跳跃突变的
晚期NSCLC患者的SAKIGAKE资格(创新药物)。
Tepotinib(特泊替尼)分子结构式如下:
英文名称:Tepotinib
中文名称:特泊替尼
本文主要对Tepotinib(特泊替尼)的合成路线、关键中间体的合
成方法及实验操作方法进行了文献检索并作出了总结。
二、Tepotinib(特泊替尼)合成路线
2三、Tepotinib(特泊替尼)合成检索总结报告
(一)Tepotinib(特泊替尼)中间体3的合成合成方法实验步骤参考文献
操作方法
一2.2Lofafreshlyprepared1.5Msodiummethoxidesolution
areaddeddropwisewithstirringtoasuspensionof259g
(1.09mol)of3-methoxycarbonylbenzamidiniumacetate1
and528g(1.08mol)of({2-dimethylamino-1-[dimethyli-
mmoniomethyl]vinylamino}methylene)dimethyl-ammonium
dihexafluorophosphate2(“aminoreductoneprecursor”,
preparedinaccordancewithC.B.Doussonetal.,Synthesis
2005,1817)in1Lofmethanol.Thereactionmixtureisthen
伊马替尼的生产工艺设计
目 录
一、伊马替尼的概述 ....................................................................................................1
二、伊马替尼已有合成路线简介 ................................................................................2
三、伊马替尼已有合成路线优劣分析 ........................................................................4
四、伊马替尼新合成路线设计 ....................................................................................5
五、伊马替尼工艺流程设计及工艺流程操作简述 ....................................................6
六、总结 ........................................................................................................................8
参考文献 ........................................................................................................................9
一 目标化合物的概述
伊马替尼(Imatinib,1),化学名为4- (4-甲基哌嗪基.1-甲基)- N-[4-甲基-3-[4-(3-吡啶基)嘧啶-2-氨基]苯基]-苯甲酰胺,中文别名:伊马替尼中间体;伊玛替尼;4-[(4-甲基-1-哌嗪基)甲基]-N-[4-甲基-3-[4-(3-吡啶基)-2-嘧啶基]氨基]苯基]苯甲酰胺 英文名称:Imatinib英文别名:IMA-3; IMATINIB-D3; AKOS
奥希替尼合成路线图解
20l6年第22期 第43卷总第336期 广 东 化 工 www.gdchem.com l 0l 奥希替尼合成路线图解 高磊,赵长阔 同石石,庀 [ l 白J (遵义l=I主学院药学院,贵州I遵义563000) [摘要】奥希替尼是一种抗肺癌新药,用于治疗表皮生长因子受体(EGFR)突变,且对表皮生长因子受体酪氨酸激酶抑制剂(EGFR.Trd)产生 耐药性的tN"细胞肺癌患者,是目前唯一的治疗EGFRT790M突变阳性的转移性非小细胞肺癌的药物。文章综述了奥希替尼及其中间体的合成, 以期为奥希替尼及其中间体的合成研究及生产提供参考依据。 [关键词]奥希替尼;合成:中间体;路线图解 [中图分类号]TQ [文献标识码】A [文章编号]1007—1865(2016)22.0101.02 Graphical Synthetic Routes 0f osimertinib Gao Lei.Zhao Changkno (Department of Pharmacy,Zunyi Medical University,Zunyi 563000、China) Absltract:Osimertinib is fl new anti cancer drug which used r the nonsmall—cell lung cancer patients wilh nmtation of epidermal growth ctor receptor (EGFR)and drag fast of growth factor receptor ̄rosine kinase inhibitor(EGFR—TKI).and it is the only drug fL1r the nonsmall—cell lung cancer with EGFR T790M nmtation currently The paper reviews the synthetic FOLlies ofOsimertinib and its intennediates,in order to refercnce lbl the synthesis rcsealch and production Kevwords:osimertinib:synthesis:intermediates:graphical route 肺痛是世界第 大癌症,居癌症死因第一位,全”上界每年何 98.9万人死于肺癌,每1O万人就有33人死于肺癌【I1。 肺癌病人根据癌细胞形态分为“小细胞肺癌”和“4-+细胞 肺癌”。约85%肺癌病人都是“aP-d,细胞肺癌”12-31。表皮生长 囚子受体(EGFR1突变是东亚患者包括中国={E小细胞肺癌患者最 常见的基因变异,约占50%~60%,大部分EGFR突变的非小细 胞肺癌忠者使J=}j表皮生长因子受体酪氨酸激酶抑制 ̄IJ(EGFR—TKI) 叮以取得比较好的治疗效果_4 J。 目前上市的EGFR—TKI靶向药物大致可分为 代,古非替尼、 厄洛替尼为代表的第一代EGFR—TKI靶向药物,治疗效果好,患 者_柯效率约为5O%~70%,但是6O%左朽的患青 使用约l0个 月后I{j现EGFRT790M作用位点耐药突变。lj【【J法椅尼、达兜替尼 为代表的第二代EGFR—TKI靶向药物在临床实际运川过程中,其 疗效并没有优于第一代的靶向药,而且市H对而 第 代靶向药的 副作刚更人。更重要的是,第一代靶向药…现耐药后,筇二代靶 向药也不能克服耐约,所以现在第二代的靶向药临床运刚并不广 泛 1。 使片】现有EGFR—TKI靶向药物治疗后产 T790M耐约突变的 患苛,后续药物治疗的选择非常有限。第一 代EGFR—TKI新药奥 希替尼(Osimertinib,AZD9291),可用于治疗T790M耐药突变、 且一二代EGFR—TKI药物治疗无效的转移性 小细胞肺榴忠耆 j。 奥希替尼是目前惟‘能有效治疗EGFR T790M突变 性转移性的 qkd,细胞肺癌的药物,将使近30%的EGFR突变忠 生存时间提 高。 奥希替尼(Osimertinib,AZD9291),化学 为:N一(2一{2一 甲 氨基乙基一甲氮基}一4一 轼瓞一5一{『4一(1一 1H一_JjI哚一3一基)嘧啶一2一 基1氨基}苯基)一2一丙烯酰胺,CAS 记号为:1421373—65—0。该药 由英国阿斯利康公司研发,外f-2015年1l 13日美田食品和药 物管理局(FDA)以加速批准的方 提前批准 市,商品名 Tagrisso 本文综述了奥希许尼及其【l】问体的合成,合成路线丰要有以 下3条。 1以2.甲氧基.4.氟.苯胺、1一甲基吲哚和2,4一 二氯嘧啶原料合成奥希替尼 这是最早的合成,,法,rl{lI,I!tO 利康制药公司研技,以2一r『I氧 基一4一氟一苯胺,1一甲壁吲哚平lJ 2 4一■氯啼啶为原料,经过6步反应, 最终得到终产品奥希情人三l …,合成路线 陶1,总收率约为l7 5 %。其基本思路是将2一l 瓴丛一4一氟一苯胺硝化,得到2 甲氯基一4一 氟一5一硝基苯胺(化合物1),l一叮1 _Ijl哚千u 2,4一二氯嘧啶取代反应, 得到3一(2一氯嘧啶基一4一 )一l一}}1 g-吲哚(化合物2),化合物l与化合 物2在对甲苯磺酸的 化作川卜取代得f-q(k合物3.之后N,N,N’一 ■甲基乙二胺亲核取代化合物3苯环l 的氟原子,得到化合物4, 再用铁铵还原法还原化台物4 f 的硝 ,得到化合物5,最后化 合物5与3一氯丙酰氯取代 消除反应得到哭希替尼(化合物6)。 此方法的最人缺点足迎过铁铵还原法还原苯环 :的硝壁,反 条件苛刻,反应后处 …难, 收率低,不适合大 模的I 2,1R 牛产。 H2N l 儿 显 N /』塑旦幽一. N NH2 N儿NH\N— Na0HlMeoH 取 O 4 5 6 图1 以2.甲氧基.4.氟.苯胺、1.甲基吲哚和2,4一二氯嘧啶为原料合成奥希替尼 Fig.I Synthesis with 4-fluoro一2一methoxyani1iI1e,1一methyl一1 H—indole and 2,4一dichloropyrimidine 【收稿日期】2016-1O-14 [基金项日】贵州省科技厅QKHSY[201 5]3030 [作者简介】高磊(1984一),男,青岛人,助理实验师,主要研究方向为仿制药物的合成与修饰。
甲磺酸伊马替尼合成路线工艺
合成路线一:
以 4-甲基—3—硝基苯胺为起始原料, 经过缩合、还原、环合等反应制得抗肿瘤药物甲磺酸伊马替尼。 并分别讨论了采用无水碳酸钾代替二异丙基乙胺、水合肼和普通催化剂代替铂炭催化剂以及采用异戊醇作为溶剂的优点. 最终反应总收率超过 50%, 用高效液相色谱分析产品纯度在 99.5%以上。
合成路线二:
用 3— 乙酰吡啶 (2) 和 N,N— 二甲基甲酰胺二甲缩醛 (3) 反应得 3— 二甲胺基 -1-(3- 吡啶基 )-2— 丙烯 -1- 酮 (4),4 与2— 甲基 -5— 硝基苯基胍硝酸盐 (6) 经成环、还原、由 4- 氯甲基苯甲酰氯酰化后与 N- 甲基哌嗪反应,所得伊马替尼再成盐即得甲磺酸伊马替尼,总收率约 58% 。
合成路线:为研究和改进甲磺酸伊马替尼的合成工艺,以 2-甲基-5-硝基苯胺为原料,先后经历加成、环合、还原、酰化等反应制备甲磺酸伊马替尼,并对其中的加成、环合、还原、酰化等反应与工艺过程进行了改进。采用经改进的工艺制备甲磺酸伊马替尼,反应总收率为41.9%,产品纯度可达
99.75%(高效液相色谱法).
合成路线三:
以 3-乙酰吡啶、 2-甲基-5-硝基苯胺等为原料, 经缩合、成环、氢化、酰化, 进而与甲磺酸成盐得到甲磺酸伊马替尼。 结果 中间体及目标化合物经质谱、核磁共振氢谱、红外光谱等确证, 总收率 27.0%。本路线操作简单, 成本较低, 适合工业化生产。
合成路线四:
改进甲磺酸伊马替尼的合成工艺。方法 以 4-[( 4-甲基哌嗪—1-基) 甲基]苯甲酰氯二盐酸盐与 4-甲基—N3 -[4—( 3-吡啶基) 嘧啶-2-基]-1,3 苯二胺为起始原料,进行水相缩合反应得到伊马替尼游离碱,再与甲磺酸成盐,两步反应合成新型酪氨酸酶抑制剂类抗肿瘤药物伊马替尼。结果 优化后的工艺成本低廉、后处理简便、产品纯度高、收率高,并且对环境污染小.纯度可达 99.7% ,且单一杂质 < 0。1% 。结论 新工艺的总收率达 81。5% ,可工业化生产,前景广阔.
奥希替尼合成工艺
奥希替尼合成工艺
奥希替尼的合成工艺较为复杂,以下是其中一种可能的合成路线:
1. 以2-甲氧基-4-氟苯胺为原料,用硝酸铵代替硝酸钾进行硝化反应得到2-氟-4-甲氧基-5-硝基苯胺;
2. 将2-氟-4-甲氧基-5-硝基苯胺与丙烯酰氯进行酰胺化反应,得到N-(2-氟-4-甲氧基-5-硝基)苯基-2-丙烯酰胺;
3. 在N-(2-氟-4-甲氧基-5-硝基)苯基-2-丙烯酰胺与N,N,N-三甲基乙二胺进行亲核取代反应时,加入阻聚剂对羟基苯甲醚,减少副反应Michael加成反应的发生,得到N-(2-((2-(二甲基氨基)乙基)甲基氨基)-4-甲氧基-5-硝基)苯基-2-丙烯酰胺;
4. 用锌粉、无水氯化钙代替Pd/C催化对N-(2-((2-(二甲基氨基)乙基)甲基氨基)-4-甲氧基-5-硝基)苯基-2-丙烯酰胺的还原反应,产物不经纯化直接与3-(2-氯嘧啶-4-基)-1-甲基吲哚进行偶联,最终得到奥希替尼。
奥希替尼的合成工艺需要高度专业的知识和技能,同时也需要谨慎操作以确保安全。如果你需要了解更多关于奥希替尼的信息,请咨询专业的化学或药物专家。