
2,4-D合成路线
2,4-D: 2,4-D 丁酯
Cl
Cl OCH 2COOH Cl Cl OCH 2COOC 4H 9
2,4-D 合成主要原料:苯酚,氯气,氯乙酸,
中间产物:二氯苯酚或苯氧乙酸
合成工艺路线有两条:
1、 苯酚用氯气氯化后,形成二氯酚,再与氯乙酸缩合,形成2,4-D 。
2、 苯酚与氯乙酸缩合,后形成苯氧乙酸后再通过氯气氯化,形成2,4-D 。
工艺1的苯酚氯化终点不易控制,产品中有一氯苯酚或三氯苯酚副产物,缩合时二氯酚反应不完全,产品中含酚较高,必须用溶剂萃取。
二氯酚容易树脂化,产品含量偏低。
工艺流程
按工艺路线1:
吸收
NaOH 水溶液 加入苯酚后,在50-60摄氏度下搅拌,通入氯气,通氯时间为7-9h 。
苯酚氯化后与氯乙酸缩合,反应温度为
100-110摄氏度,反应2h 。
再由三氯苯将未反应的二氯酚萃取,水层中为2,4-滴钠盐,再用盐酸中和至pH 至1,降温过滤,干燥得到2,4-滴酸。
按工艺路线2:
盐酸氯气
NaOH 液
在苯酚中滴加氯乙酸和氢氧化钠水溶液,加热反应(100-110摄氏度),在加盐酸酸化,析出苯氧乙酸,冷却后得苯氧乙酸白色粉末,加入母液,升温至50-60摄氏度,通氯气氯化,再升温到88摄氏度,反应3h ,冷却后,析出结晶,过滤,用水洗涤,干燥。
利血平的合成路线

利血平的合成路线利福平的简介利福平:(别名:甲哌利福霉素、力复平、利米定)化学名:3-[[(4-甲基-1-哌嗪基)亚氨基]甲基]-利福霉素化学式:分子式:C33H40N2O9分子量:608.68英文名: Rifampicin主要用途:广泛用于轻度和中度高血压的治疗;降血压及安定药。
也有用于精神病性躁狂症状。
基于E环策略的全合成1、以Diels-Alder缩合为关键反应的Woodward路线在利血平结构被阐明一年后,Woodward等就完成了其首次全合成,他们以l,4-对苯二醒(l)和戊二烯酸(2)为起始原料(sehemel),经Diels-Alder缩合反应得到具有顺式稠合双环结构的加成物3,再经选择性还原、环氧化、分子内醋化和Meoein-Potmdorf-veriey还原,建立了3,5-氧桥和五环内醋,得到了不饱和酯7,其中所需的C3-R立体构型得以确立,接下来在2位立体选择性地引入甲氧基,这样就完成了E环五个相邻手性中心的构建。
然后通过NBS溴代、氧化、脱溴和3,5-醚桥键断裂得到不饱和酮酸11,接下来经酯化、双羟化和高碘酸氧化断裂将E 环所需官能团逐一展现,得到关键手性砌块醛酯13,与6-甲氧基色胺通过Bischler-NaPieralski环化偶合构建了稠合的五环结构,再经还原亚胺离子得17,此时C3位处于α构型,而非利血平结构中的β构型,Woodward通过将C-16,C-18位内酯化的方法增加环内张力将C3位构型扭转为非稳定的β构型,从而建立了利血平结构中所有的六个手性中心,接下来的酯化、(+)-樟脑磺酸拆分完成了利血平的全合成。
缺点:尽管Wbodward路线被视为有机合成的极高成就,但其仍存在一些薄弱环节,如:(1)通过繁琐的内醋化来完成3位立体构型的转变;(2)18位乙酸酷在最后阶段才转化为所需的三甲氧苯甲酸酷;(3)在全合成的最后才进行拆分。
对于这些缺点,后来的研究者们作出了许多改进,有的将拆分步骤放在合成的最初阶段,拆分试剂有麻黄碱、奎宁、辛可尼丁、番木鳖碱等,有的改进了中间体的还原方法,其中法国化学家Velluz的改进最为成功,并实现了工业应用。
氯霉素的生产工艺

O NO2 C CH3
H+
+ OH NO2 C CH3 NO2
OH C CH2 + H+
OH NO2 C CH2 Br2 NO2
OH C CH2Br Br O
- HBr
NO2
C CH2Br + HBr
诱导期
副反应:
O NO2 C CH2Br Br2 O NO2 C CHBr2
O NO2 C CHBr2 + NO2
(1).混酸的配制
将水加入到92%的浓硫酸中, 不断搅拌及冷却, 至35℃以下, 继 续加96%的硝酸, 使硫酸和硝酸的含量达到规定浓度.
注意! 配制混酸时,要将水以细流加到酸中.
NO2 C2H5 HNO3, H2SO4 NO2 C2H5 + C2H5
(2). 反应过程 铸铁硝化锅中, 先加入乙苯, 降温至28℃, 滴 加混酸, 控温30-35℃, 之后升温至40-45℃, 搅 拌保温1h, 冷却至20℃, 静置分层.
(二)以苯乙烯为起始原料的合成路线
1. 从苯乙烯出发经a-羟基苯乙胺的合成路线
评价:该路线优点是原料苯乙烯价廉易得,合成路线较简单且各步收率 较高。若硝化反应采用连续化工艺,则收率高,耗酸少,生产过程安全。 缺点:胺化一步收率不够理想。
2. 从苯乙烯出发制成β-卤代苯乙烯经Prins反应的合成路线
对硝基-α-溴代苯乙酮六次甲基四胺盐
(CH3CO)2O, CH3COONa O NO2 C CH2NHCOCH3
对硝基-α-氨基苯乙酮盐酸盐
HCHO, OHO NO2
α β
NHCOCH3
C CHCH2OH
对硝基-α-乙酰胺基苯乙酮
2,2,4,4 - 四甲基 - 1,3 - 环丁二醇的
2,2,4,4-四甲基-1,3-环丁二醇|3010-96-6|的简要介绍摘要:本文重点介绍了CBDO的合成工艺及现在的应用状况。
关键词:2,2,4,4-四甲基-1,3-环丁二醇,合成,有机化合物,应用状况。
前言CBDO 外观为白色结晶粉末,分子式为C8H16O2,相对分子质量为144.21,CAS 登记号为3010-96-6,沸点为210~215℃,熔点为126~129℃,闪点为52℃。
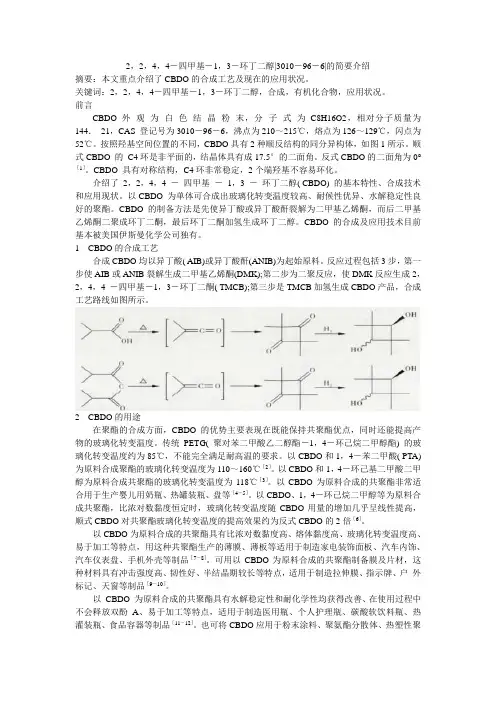
按照羟基空间位置的不同,CBDO具有2种顺反结构的同分异构体,如图1所示。
顺式CBDO 的C4环是非平面的,结晶体具有成17.5°的二面角。
反式CBDO的二面角为0°[1]。
CBDO 具有对称结构,C4环非常稳定,2个端羟基不容易环化。
介绍了2,2,4,4 -四甲基-1,3 -环丁二醇( CBDO) 的基本特性、合成技术和应用现状。
以CBDO 为单体可合成出玻璃化转变温度较高、耐候性优异、水解稳定性良好的聚酯。
CBDO 的制备方法是先使异丁酸或异丁酸酐裂解为二甲基乙烯酮,而后二甲基乙烯酮二聚成环丁二酮,最后环丁二酮加氢生成环丁二醇。
CBDO 的合成及应用技术目前基本被美国伊斯曼化学公司独有。
1 CBDO的合成工艺合成CBDO均以异丁酸( AIB)或异丁酸酐(ANIB)为起始原料。
反应过程包括3步,第一步使AIB或ANIB裂解生成二甲基乙烯酮(DMK);第二步为二聚反应,使DMK反应生成2,2,4,4 -四甲基-1,3-环丁二酮( TMCB);第三步是TMCB加氢生成CBDO产品,合成工艺路线如图所示。
2 CBDO的用途在聚酯的合成方面,CBDO 的优势主要表现在既能保持共聚酯优点,同时还能提高产物的玻璃化转变温度。
传统PETG( 聚对苯二甲酸乙二醇酯-1,4-环己烷二甲醇酯) 的玻璃化转变温度约为85℃,不能完全满足耐高温的要求。
以CBDO和1,4-苯二甲酸( PTA)为原料合成聚酯的玻璃化转变温度为110~160℃[2]。
氯氮平
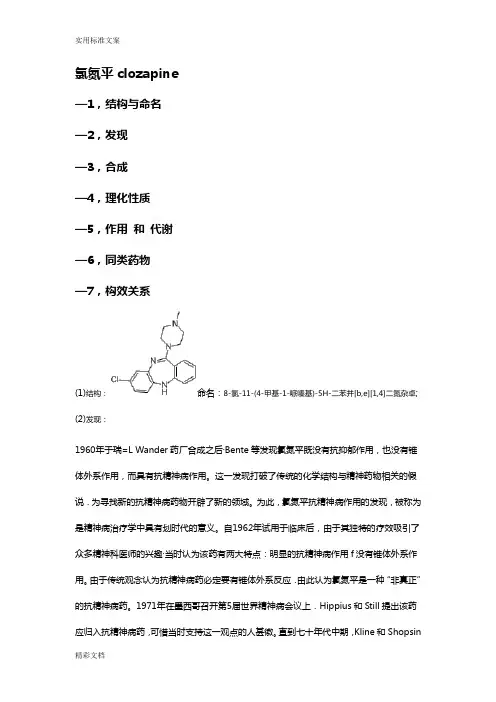
氯氮平clozapine—1,结构与命名—2,发现—3,合成—4,理化性质—5,作用和代谢—6,同类药物—7,构效关系(1)结构:命名:8-氯-11-(4-甲基-1-哌嗪基)-5H-二苯并[b,e][1,4]二氮杂卓;(2)发现:1960年于瑞=L Wander药厂合成之后·Bente等发现氯氮平既没有抗抑郁作用,也没有锥体外系作用,而具有抗精神病作用。
这一发现打破了传统的化学结构与精神药物相关的假说.为寻找新的抗精神病药物开辟了新的领域。
为此,氯氮平抗精神病作用的发现,被称为是精神病治疗学中具有划时代的意义。
自1962年试用于临床后,由于其独特的疗效吸引了众多精神科医师的兴趣·当时认为该药有两大特点:明显的抗精神病作用f没有锥体外系作用。
由于传统观念认为抗精神病药必定要有锥体外系反应.由此认为氯氮平是一种“非真正”的抗精神病药。
1971年在墨西哥召开第5届世界精神病会议上.Hippius和Still提出该药应归入抗精神病药,可惜当时支持这一观点的人甚徽。
直到七十年代中期,Kline和Shopsin与Augst等在慕尼黑召集精神病学家进行正式讨论,才改变了精神药物结构与锥体外系反应之间存在必然联系的传统观念。
从此,氯氮平渐被人们接受;正当人们接受这一新的药物的时候.芬兰1974年报道氯氮平治疗引起粒细胞缺乏症8人死亡的消息。
这一报道使许多国家临床应用受到严格限制。
在美国直到1990年才批准氯氮平上市。
1976年,我国上海精神病防治院试用瑞士SAMDOZ药厂生产的氯氮平(商品名Leponex).系统观察并随访了精神病患者的治疗效果,发现对控制兴奋紊乱、睡眠障碍、各种妄想幻觉及思维障碍等症状有明显疗效。
1978年上海第19药厂正式生产氯氮平,并在上海、南京等地临床试用,效果令人满意,此后,国内对氯氮平的需求与日俱增。
(3)合成:氯氮平的合成可以有两种方法;路线1是以4氯-2-硝基苯胺为原料,铜催化用2-氯苯甲酸甲酯进行N-烷基化后,再与1-甲基哌嗪反应,催化氢化还原硝基,生成的4-氯-2-氨基-2‘-[1-(4-甲基)-哌嗪基甲酰胺基]二苯胺用三氯氧磷加热环合。
非布司他的合成方法综述

非布司他的合成方法综述汪峰;金灿【摘要】非布司他是一种被广泛用于治疗痛风和高尿酸血症的药物.介绍了目前已报道的非布司他合成路线,并对其进行初步评价,以期找到能够工业化生产的较佳合成工艺.【期刊名称】《浙江化工》【年(卷),期】2018(049)008【总页数】3页(P5-7)【关键词】黄嘌呤氧化酶抑制剂;非布司他;合成【作者】汪峰;金灿【作者单位】浙江工业大学药学院, 浙江杭州 310014;浙江工业大学药学院, 浙江杭州 310014【正文语种】中文0 前言非布司他(Febuxostat,1),亦称非布索坦,化学名为2-[3-氰基-4-(2-甲基丙氧基苯基)]-4-甲基噻唑-5-甲酸,结构见图1,是一种黄嘌呤氧化酶的抑制剂,可以在尿酸的形成过程中抑制黄嘌呤氧化酶的活性,减少嘌呤的代谢,降低尿酸的形成,从而达到治疗痛风的效果[1-2]。
图1非布司他具有吸收完全,生物利用度高,疗效显著,并且不良反应少等优点[3],故而在日本Teijin公司研发之后,很快就在欧盟注册、美国上市了。
目前,非布司他广泛用于痛风与高尿酸血症等疾病的治疗,市场前景广阔[4]。
本文着重介绍了非布司他合成方法的最新研究进展。
1 非布司他的合成方法1.1 合成路线(1)[5]如图2所示:以3-硝基-4-氯苯甲醛2为原料,将醛基转换为氰基,然后引入硫代甲酰胺并进一步形成噻唑环,得到化合物5,再经碱性条件下与异丁醇的亲核取代反应制备得到酚醚6。
中间体6用Pd/C加氢还原硝基,通过重氮化及后续的水解反应得到非布司他1,总收率为8.6%。
然而,此路线存在反应条件苛刻,使用了氢化钠,催化加氢过程需要在高压的条件下进行,以及氰基的引入采用了剧毒试剂氰化钾等缺点。
图21.2 合成路线(2)[6]以4-硝基苯甲腈9为原料,用氰化钾、碳酸钾和溴代异丁烷为反应试剂,一锅法得到4-异丁氧基-1,3-苯二腈10,再用硫代甲酰胺将甲氧基对位的氰基转换为硫代甲酰基,11与2-氯乙酰乙酸乙酯反应,得到噻唑环化合物8,噻唑环上的酯基水解和酸化后得到非布司他1,总收率为21.0%(图 3)。
β-熊果苷化学合成

β-熊果苷化学合成
β-熊果苷是一种三萜类化合物,存在于多种植物和动物组织中,具
有广泛的药理活性。
以下是一种可能的β-熊果苷的化学合成路线:
1.2,3,4-三甲氧基苯乙酮和苯甲酸经过酯化反应在氢氧化钠存在下生
成2,3,4-三甲氧基苯基苯甲酸。
2.2,3,4-三甲氧基苯基苯甲酸通过考马谷林合成法,与异戊烯醛在氢
氧化铝存在下反应生成2-(2,3,4-三甲氧基苯基)-3-甲基-5-异戊烯基-
2,3-二氢-1,4-苯并烷。
3.上述中间体经过羰基还原和醛缩反应,生成2-(2,3,4-三甲氧基苯基)-3-甲基-5-异戊烯基-1,4-环己二烯乙醇。
4.通过脱水反应,将上述中间体转化为2-(2,3,4-三甲氧基苯基)-3-
甲基-5-异戊烯基-1,4-环氧-2-丙醇。
5.2-(2,3,4-三甲氧基苯基)-3-甲基-5-异戊烯基-1,4-环氧-2-丙醇经
过酸催化开环反应,生成β-熊果苷。
这是仅供参考的一种可能的化学合成路线,实际的合成需要根据反应
条件、材料选择和纯化方法等多方面考虑,以获得高纯度和高产率的产物。
广灭灵
除草剂广灭灵的合成及应用药学专业侯晓琳指导教师孙云明摘要:2-(2-氯苯基)甲基-4,4-二甲基-3-异噁唑酮俗称广灭灵,是一种目前在农业生产上被广泛应用的含氮杂环结构的除草剂。
本文简要介绍了该化合物基本特征、除草机理、代谢降解机理、使用安全性评价及其应用现状和前景,对合成必要性和意义进行了较为全面地阐述。
通过对比广灭灵的主要合成路线总结出以氯代特戊酰氯、盐酸羟胺、邻氯氯苄为主要原料,运用新的合成工艺条件(溶剂、催化剂、反应时间及温度等)合成广灭灵的方法具有原料易得、操作简便、溶剂回收率高、成本低廉等优点,同时能够高收率、高选择性地得到目标产物,总产率可以达到86.31%,更适合工业化生产。
展望了广灭灵在农业生产上的应用前景。
关键词:广灭灵;合成路线;作用机理;安全性引言广灭灵具有杀草谱宽,除草效果好,可混性好,副作用少,对环境安全等优点,发展前景广阔,合成路线比较短,适合找到工业化生产条件。
研究广灭灵的生产合成方法,追求更优的合成工艺具有重大的意义。
1.广灭灵概述1.1广灭灵的物理化学性质广灭灵是一种高效、低毒、异噁唑酮类选择性苗前除草剂。
是由美国食品机械化学公司(FMC Corporation)于1983 年首先开发[1,2],1984年申请专利,通用名为Clomazone;商品名称Command 和Cerano 5MEG[3],其他名称有Dimethane、Command 4E、Fenoxan 和FMC-57020,中文商品名为广灭灵。
化学名称为2-(2-氯苯基)甲基-4,4-二甲基-3-异噁唑酮;分子式:C12H14ClNO2;相对分子质量:239.7。
广灭灵化学结构如图1 所示。
物理化学性质:2-(2-氯苯基)甲基-4,4-二甲基-3-异噁唑酮纯品为淡棕色粘稠状液体;相对密度(d20)1.192;闪点41-43℃;沸点275.4℃;蒸汽压19.2MPa(25℃);乳化性良好;溶解性:水1.1g/L,易溶于丙酮、乙腈、氯仿、环己酮、二氯甲烷、甲苯、庚烷、二甲基甲酰胺等有机溶剂。
博舒替尼合成新方法
博舒替尼合成新方法博舒替尼(Bosutinib)是一种酪氨酸激酶抑制剂,用于治疗一些白血病类型。
其结构中的核心骨架是一种含有1,2,4-三嗪环的化合物。
在目前的方法中,博舒替尼的合成主要通过多步反应来实现。
然而,这些方法繁琐、效率低下且产率较低。
因此,针对博舒替尼的合成,需要探索新的合成方法来提高产率和减少步骤。
下面介绍一种新的合成方法。
首先,该方法的关键步骤是通过串联反应合成1,2,4-三嗪环。
该步骤使用了一种基于金属的催化剂,例如钯或铂。
催化剂能够有效地催化不同官能团之间的偶联反应,从而实现一步反应合成。
具体步骤如下:第一步:2-氯-4-甲氧基苯酚与甲基乙酮酸酯发生酯化反应,生成酯化物。
第二步:酯化物与二溴乙酸乙酯发生酯交换反应,生成酯化物。
第三步:酯化物与带有AMINES官能团的胺发生胺交换反应,生成相应的胺基酯。
第四步:胺基酯与硝酸钠和硝普替尼(一种常用的药物中间体)反应,发生SNAr反应,生成相应的氯代产物。
第五步:氯代产物与氨和钯催化剂发生最后的AmSuz加成反应,形成最终产物博舒替尼。
这种新方法的优点在于它通过串联反应实现了简化的合成路线,从而降低了合成步骤的数量和反应条件的复杂性。
此外,由于反应是催化的,催化剂可以通过脱附和再生来进行循环使用,从而减少废物的产生和处理。
该方法还有一些改进的空间,例如优化反应条件、寻找更有效的催化剂和考虑环境友好性。
此外,该方法还可以用于其他含有1,2,4-三嗪环的化合物的合成,因为它是一种通用的串联反应策略。
总的来说,通过引入串联反应和金属催化剂,可以开发出一种更高效、更简单的博舒替尼合成方法。
这种新方法不仅可以提高产率,还可以减少步骤和废物的生成,具有潜在的商业前景和环境益处。
达格列净的合成工艺研究
达格列净(Dapagliflozin,商品名为Farxiga),是首个获得批准的钠依赖性葡萄糖转运蛋白2(sodium-glucose linked transporter,)抑制剂,抑制SGLT-2的活性可特异性地抑制肾脏对葡萄糖的重吸收,增加体内葡萄糖的排出,可有效治疗Ⅱ型糖尿病。
该药物已于2012年11月12日获欧盟委员会批准,2014年1月8日美国FDA 批准上市[1]。
化学名:(2S,3R,4R,5S,6R)-2-[3-(4-乙氧基苯基)-4-氯苯基]-6-羟甲基四氢-2H-吡喃-3,4,5-三醇。
有关达格列净的合成,文献报道了多种不同的合成路线,主要分为两类:一类是5-溴-2-氯苯甲酸和D-葡萄糖酸釆酯为起始原料,一类是以卤代苯衍生物与2,3,4,6-α-D-吡喃葡萄糖四乙酰酸酯为原料。
1 5-溴-2-氯苯甲酸和D-葡萄糖酸内酯为起始原料文献[2-6]报道的合成路线,以5-溴-2-氯苯甲酸为原料,经酰氯化、傅克酰化反应、羰基还原得中间体5-溴-2-氯-4'-乙氧基二苯甲烷,与2,3,4,6-四-O-三甲基硅基-D-葡萄糖酸内酯经缩合、醚化、还原脱甲氧基、醋酸酐酯化、水解得目标化合物。
邵华[2]等人用三乙基硅烷/三氟化硼乙醚还原化合物5,在无水乙酸钠催化下用乙酸酐制备化合物6,在催化量甲醇钠的无水甲醇溶液中水解,总收率34.5%。
禹艳坤[3]等人改进了工艺,采用了硼氢化钠/氯化铝将化合物3的羰基还原成亚甲基,提高草酰氯的投料比且分次加料,总收率达40.1%。
刘文杰[4]等人对合成工艺进行改进, 采用氯化亚砜制备化合物2,“一锅煮”法完成了苯乙醚傅克酰基化与接聚甲基氢硅氧烷(PMHS),缩短了反应路线,简化了操作,总收率升至45%。
黄坤[5]等人改良大规模合成工艺,制备化合物5时,采用烷基格式试剂,使得反应温度在-30℃以上,制备化合物7采用乙酰氯,苯甲酰氯替代易制毒管制品乙酸酐,生产方便,成本低,适宜大规模生产。
奥美拉唑
本实验以2,3,5-三甲基吡啶为原料 路线二 本实验以3,5-二甲基吡啶为原料,收率低,已被淘汰。
路线三
C H3 O2N H3C N+.OO2N H3C N C H3 T m s-C N O2N H3C N C H3 CN
C H3 MeO H3C N OH B H 3 or LiA l H 4
C H3 MeO H3C N COOH MeONa
H N S MeO N H3C OMe N CH3
H N SH MeO N H3C C H C l2
N C H3
OMe
2-硫醇-5-甲氧基-1H-苯并咪唑的合成 硫醇- 甲氧基-1H方法一
MeO NH2 MeO SnCl2/HCl MeO NO2 O N H NH2 NH2 CS2/KOH/EtOH or EtOCS2K CH3 KOH/H2O MeO NO2 NH2
C H3 O2N H3C N COOH
S O C l2 C H3 MeO H3C N Cl
本实验以2,5-二甲基-4硝基吡啶为原料
路线四
OMe H 3C CHO CHO CH3Cl NaOMe H3C CHO O
CH3 NH2 CH3 O MeO H3C N H
Pt H2
CH3 MeO H3C N MeO Cl SOCl2 H 3C
本实验以扑热息痛为原料
方法五
NH2
S
N HS S-K+ N H
OMe
+
MeO NH2
EtO
本实验4-甲氧基-2-氨基苯胺为原料
2-氯甲基-3,5-二甲基-4-甲氧基吡啶盐酸 氯甲基-3,5-二甲基盐的合成
路线一
NO 2 H3 C N CH3 CH3 H2 O2 H3 C N O OMe H3 C N CH3 CH2 OAc Ac2 O H3 C N OMe CH3 CH2 OH SOCl2 H3 C N HCl H C CH3 HNO H SO 3 3 2 4 CH3 N O OMe CH3 CH2 Cl CH3 CH3 MeONa