
剂量均匀性-USP35
M= x (接受值=ks)
M=98.5% (接受值=98.5-
x +ks)
M=T%
(接受值= x -T+ks)
一般计算公式:
M − X + KS
允许最大接受值
如无特殊规定 ,
L1=15.0
每个样品标示量与 M 任一样品标示量不得 如无特殊规定,
值的最大允许差值 少于【1-0.01*L2】 L2=25.0
CU
CU
凝胶
溶液
WV
பைடு நூலகம்
WV
单组分
WV
WV
单剂量包装的固
在最终包装中
WV
WV
体制剂
多组分
冻干
其他
CU
CU
单位剂量包装溶 液充填的软胶囊
WV
WV
其他
CU
CU
注:单位剂量包装溶液充填的软胶囊的相关规定不同于 EP 和 JP。不满足“≥25mg 且 ≥25%”限度规定的产品,当基于工艺验证和工艺开发数据表明,最终产品中药物成 分含量值的相对标准偏差不大于 2.0%,或有规定支持这一变更的,应检验重量差异而 不是含量均匀度。
菌固体制剂)
单剂量包装、含有或不含有活性或非活性添加成分,在最终包装容器中采用溶液 W3
冻干工艺制备,且在标签中标明该制备方法的固体制剂(包括无菌固体制剂)
硬胶囊、素片或薄膜衣片,含 25mg 或以上的药物主成分,占制剂重量的比值为 W4 25%或以上。如为硬胶囊,胶囊的含量(除次要药物组分的均匀度外)用满足含
剂量均匀性的表示可以有以下两种方式:含量均匀度和装量差异。含量均匀度 的测定是通过对一定量样品中每个样品的主成分含量的测定实现的,考察是否 各单位制剂样品的含量值在规定限度内。含量均匀度的考察可能适用于所有剂 型。
装量差异考察适用于以下剂型:
W1 单位剂量包装的溶液,采用软胶囊包装
单剂量包装、不含活性或非活性的添加成分的固体制剂(包括粉剂、颗粒剂或无 W2
T
二、装量差异
*M;不得大于 1+0.01*L2】*M; (基于 L2=25.0) 生产过程的目标样品 含量(以占标示量的 比例表示)。如无特 殊规定,T=100.0%或 生产商经批准的目标 含量
(一)检验方法
抽取批产品中有代表性 的样品,采用合适的方法检验含量,该值为 A,以占标 示量的比例表示。假设样品中主成分的分布均匀。选取不少于 30 个单位样品, 按剂型选择检验方法。
1、素片、薄膜包衣片
2、硬胶囊:
取胶囊 10 颗,分别精密称定,小心做好每颗胶囊的标记。用适宜的方法移除每 颗胶囊的内容物。分别精密称定每颗胶囊的外壳。计算每颗胶囊内容物的重 量。计算方法为:标示量*(每颗胶囊总量-每颗胶囊壳重量)。计算 AC(可接 受值)。
3、软胶囊
4、除片剂、胶囊外的固体制剂
5、液体制剂
一、含量均匀度
(一)检验方法
选取不少于 30 个样品,按照指定剂型进行试验。
由于制剂的含量测定和含量均匀度测定方法不一致,可能有必要为含量均匀度 值建立一个校正因子。
1、固体制剂
采用适宜的检验方法分别测定 10 个样品的含量。计算可接受值。
2、液体或半固体制剂
采用适宜的检验方法分别测定 10 个样品的含量。模拟实际使用情况,将单个容 器中样品转移出来,混合均匀,测定含量。计算可接受值。
(二)可接受值的计算
按照含量均匀度项下方法计算,但单个样品的含量值用单个样品的估计含量值 代替。
X1,X2,…,Xn =单个被测样品的标示量估计值; xi = w i × A ÷ w W1 W W , 2,…, n =单个被测样品 的重量值 A=采用合适检验方法得到的样品标示量
W =单个样品重量 的平均值 三、准则 除有特殊规定外,应执行以下准则。 固体、半固体和液体制剂 如第一次测得的 10 个样品的剂量均匀性的接受值(AV)不大于 L1%,则判定该 样品的剂量均匀项合格;如接受值(AV)大于 L1%,继续检验另 20 个样品,计 算接受值(AV),如 30 个样品最终的接受值(AV)不大于 L1%,且任一样品标 示量不少于【1-0.01*L2】*M,不大于 1+0.01*L2】*M(如无特殊规定, L1=15.0,L2=25.0),则该样品的剂量均匀项也判定为合格。
样本相对标准偏差
参考值
当 98.5%≤ x ≤
101.5%
当 x <98.5%
参考值
当 x >101.5%
当 98.5%≤ x ≤T 当 x <98.5%
接受值
当 x >T
值
K=2.4 K=2.0
M= x (接受值=ks)
M=98.5% (接受值=98.5-
x +ks)
M=101.5%
(接受值= x -
〈905〉剂量均匀性
该章节规定与 EP、JP 一致,部分规定为 USP 特有规定。与 EP、JP 不一致部分
采用特殊标记。
剂量均匀性相关规定不适用于采用单位剂量包装,外用或经皮给药的混悬剂、 乳剂或凝胶剂。
“剂量均匀性”指的是在单位制剂里含药物成分含量的均匀程度。因此,该章 节的要求适用于含单一组分或多组分的制剂单位中的药物成分,药典中有特殊 规定的除外。
(二)可接受值的计算
计算公式: M − X + KS
各参数的定义详见表 2。
表2
参数
x
X1,X2,…,Xn n k s RSD M(当 T≤101.5)
M(当 T>101.5)
AV L1 L2
定义
使用条件
单个标示量的平均值
被测样品的含量,以
占标示量的比例表示
样本量
接收常数
n=10 时
n=30 时
样本标准差
量均匀度项下要求的方式表示。
其他不满足上表规定的,均采用含量均匀度项目来考察剂量均匀性。
表 1 含量均匀度和装量差异项目的选择
剂型 片剂 胶囊
主要分类 素片
包衣片 硬胶囊 软胶囊
次要分类
剂量&主药成分的比例 ≥25mg 且≥25% <25mg 或<25%
WV
CU
薄膜包衣
WV
CU
其他
CU
CU
WV
CU
混悬剂、乳剂或
usp美国药典结构梳理

USP35-NF-30结构整理vivi2010-10-02USP总目录:1 New Official Text修订文件加快修订过程包括勘误表,临时修订声明(IRAS),修订公告。
勘误表,临时修订声明,修订公告在USP网站上New Official Text部分刊出,勘误表,临时修订公告也会在PF上刊出2front matter前言药典与处方集增补删减情况,审核人员,辅料收录情况3凡例药典,1标题和修订2 药典地位和法律认可3标准复合性4专论和通则5 专论组成6 检验规范和检验方法7 测试结果8 术语和定义9 处方和配药10 包装存储与标签4通则4.1章节列表4.2一般检查和含量测定(章节编号小于1000)检查和含量分析的一般要求检查和含量分析的仪器,微生物检查,生物检查和含量测定,化学检查和含量测定,物理检查和测定4.3一般信息(章节号大于1000)5食物补充剂通则6试剂(试剂,指示剂,溶液等)7参考表性状描述和溶解性查询表(按字母顺序)8食品补充剂各论(字母顺序)9NF各论(辅料标准)10 USP各论11术语附件:通则的章节中文目录(使用起来比较方便,直接找对应章节号即可)一、通用试验和检定(1)试验和检定的总要求1 注射剂11 参比标准物(2)试验和检定的装置16 自动分析方法21 测温仪31 容量装置,如容量瓶、移液管、滴定管,各种规格的误差限度41 砝码和天平(3)微生物学试验51 抗菌效力试验55 生物指示剂:耐受性能试验61 微生物限度试验61 非灭菌制品的微生物检查:计数试验62 非灭菌制品的特定菌检查,如大肠杆菌、金葡菌、沙门氏菌等71 无菌试验(4)生物学试验和检定81 抗生素微生物检定85 细菌内毒素试验87 体外生物反应性试验:检查合成橡胶、塑料、高聚物对哺乳类细胞培养的影响88 体内生物反应性试验:检查上述物质对小鼠、兔iv、ip或肌内植入的影响91 泛酸钙检定111 生物检定法的设计和分析115 右泛醇检定121 胰岛素检定141 蛋白质——生物适应试验,用缺蛋白饲料大鼠,观察水解蛋白注射液和氨基酸混合物的作用151 热原检查法161 输血、输液器及类似医疗装置的内毒素、热原、无菌检查171 维生素B12 活性检定(5)化学试验和检定A 鉴别试验181 有机含氮碱的鉴别191 一般鉴别试验193 四环素类鉴别197 分光光度法鉴别试验201 薄层色谱鉴别试验B 限量试验206 铝211 砷221 氯化物和硫酸盐223 二甲基苯胺226 4-差向脱水四环素231 重金属241 铁251 铅261 汞271 易炭化物试验281 炽灼残渣291 硒C 其他试验和检定301 中和酸能力311 藻酸盐检定331 苯丙胺检定341 多剂量容器注射剂中所加防腐剂含量的气相色谱或极谱法测定345 枸橼酸与其盐以及磷酸盐检定351 甾体检定361 巴比妥酸盐检定371 维生素B12放射示踪物检定381 注射剂橡胶塞检查391 肾上腺素检定401 脂肪和固定油检查411 叶酸检定425 抗生素碘量法检定429 微粒大小的光衍射测量431 甲氧基测定441 烟酸或烟酰胺检定451 亚硝酸盐滴定461 氮测定466 普通杂质的薄层色谱法检查467 有机挥发性杂质检查法467 残留溶剂测定471 氧瓶燃烧法481 核黄素检定501 有机含氮碱的盐511 单一甾醇检定521 磺胺类的色谱法检定531 硫胺检定541 滴定法554 α-生育酚检定561 植物来源物品的一般检查项目563 植物来源物品的各种鉴别项目(植物学部分、显微鉴别、化学鉴别)565 植物提取物的一般提取方法和要求571 维生素A检定:化学法、色谱法581 维生素D检定:色谱法、化学法、生物法591 锌测定(6)物理试验和测定601 气雾剂、鼻喷雾剂、计量吸入剂和干粉吸入剂的各项检测611 乙醇含量测定:蒸馏法、气一液色谱法616 固体的疏松密度和叩击密度测定621 色谱法631 色度检查和标准641 溶解的完全性检查643 总有机炭测定645 水导电性测定651 冻凝温度的测定661 药用容器的检测项目要求671 盛装胶囊和片剂容器加盖后对湿气的通透性试验691 棉花吸附性和纤维长度测定695 结晶性检查696 用溶液测热法测定结晶度698 装量检查699 固体密度(粉粒密度测定法)701 崩解试验711 溶出试验721 蒸馏温度范围(馏程)测定724 通过透皮转运系统药物的释放726 电泳727 毛细管电泳730 等离子体光谱化学检查法731 干燥失重733 炽灼失重736 质谱法741 熔点范围或温度的测定751 眼膏中的金属颗粒测定755 最低装量检查法761 核磁共振771 眼用软膏的要求776 光学显微镜微粒检查法781 旋光度检查785 渗透压摩尔浓度测定法786 用分析筛测量颗粒大小的分布788 注射液中微粒物质测定法789 眼用溶液中微粒物质测定法791 PH测定法795 非灭菌制剂的药物配制要求797 灭菌制剂的药物配制要求801 极谱法811 粉末细度测定821 放射活性药物823 正电子发射层析X线摄影(PET)所用放射性药物的配制831 折光指数测定841 比重测定846 粉末的比表面积测定851 分光光度法与光散射861 外科缝合线直径检查871 附有针的缝合线检查881 外科缝合线、纺织品与膜片的弹力强度检查891 热分析:温度变化、热解重量分析、易熔杂质分析等905 剂量单位的均匀性检查(含量均匀度、装量差异)911 黏度测定921 药品含水量的测定941 结晶型药物的X线衍射分析二、通用资料1010 数据分析方法1015 诊断用放射药的自动合成装置1031 药用容器、医用装置和植入物所用材料的生物相容性检查1035 灭菌用生物指示剂1041 生物制品的批签发1043 细胞、基因和组织工程产品的辅助材料1045 生物技术产品1046 细胞和基因治疗产品1047 生物技术产品的检验法1048 生物技术产品的质量——重组DNA蛋白质产品生产所用细胞表达构成的分析1049 生物技术产品的稳定性试验1050 人或动物来源的细胞系所得生物技术产品的病毒安全性评价1051 玻璃仪器清洗方法1061 颜色的仪器测量1065 离子色谱1072 消毒剂与防腐剂1074 赋形剂生物学安全性评价指导原则1075 复方药物配制质量规范1078 大批量药用赋形剂的生产质量规范1079 储存与运输的质量规范1081 明胶的凝胶强度1086 药品中的杂质来源1087 特性溶出1088 剂型的体外和体内评价1090 体内生物等效性试验指导原则1091 剂型中含有无活性组分的标示1092 溶出试验方法的发展和验证1101 药用滴管1111 非灭菌药品的微生物特征1111 非灭菌药品的微生物特征检查:药用原料和药物制剂的判定标准1112 非灭菌药品中的水活性测定,即在同一温度时,药品中水的蒸气压与纯水蒸气压之比,它等于药品在密闭系统中产生相对湿度的1%1116 清洁室和其他受控环境的微生物评价1117 微生物实验室的质量规范(GLP)1118 监控装置:时间、温度、湿度1119 近红外分光光度法1120 拉曼(Raman)分光光度法1121 药品命名法1136 药品包装:应用单元1146 口服固体药分装在单疗程剂量容器中的检查方法1150 药物剂型的稳定性1151 药物剂型1160 处方调配的药学计算1171 原料药的位相溶解度分析1174 粉末流动性测定1176 处方天平和容量装置1177 包装质量规范1178 分装质量规范1181 扫描电子显微镜1191 调剂工作中的药品稳定性保持1196 药典协调(指欧洲药典、美国药典、日本药局方三方机构讨论协调的原则和方法)1207 灭菌产品包装:完整性评价1208 灭菌试验:隔离系统的验证1209 灭菌:化学和物理化学的指示剂与积分仪1211 药典收载品种的灭菌和灭菌保证1216 片剂脆性检查1221 茶匙(家用标准为5 ml,可作为病人口服液体药物的量具,误差应小于10%)1222 药品灭菌终点的放行参数1223 微生物替代方法的验证1225 药典方法的验证1227 在抗菌效力、微生物限度、灭菌等试验中,微生物的恢复验证1230 血液透析用水1231 药用水的制备和要求1241 在制药系统中,水—固体的相互作用1251 用分析天平称量的要求1265 书写药物处方的指导原则三、饮食增补剂2021 营养和饮食增补剂的微生物计数试验2022 营养和饮食增补剂中不允许存在的微生物(如金葡菌、沙门氏菌、大肠杆菌、梭状芽胞杆菌属)检查法2023 非灭菌的营养和饮食增补剂中的微生物特征2030 植物来源物品的增补资料2040 饮食增补剂的崩解和溶出检查2091 饮食增补剂的重(装)量差异检查2750 饮食增补剂的生产条件与质量要求(与药品有别)。
09 USP35盐酸丁丙诺啡质量标准(译文)

盐酸丁丙诺啡(USP35译文)C29 H42ClNO4504.16,14-亚乙烯基吗啡喃-7-甲醇;17-(环丙基-甲基)-α-(1,1-二甲基乙基)-4,5-环氧-18,19-二氢基-3-羟基-6-甲氧基-α-甲基,盐酸盐;[5α,7α(S)]-21-环丙基-7α- [(S)-1-羟基-1,2,2-3甲基丙基]-6,14-内-亚乙烯基-6,7,8,14-四氢东罂粟碱盐酸盐。
盐酸丁丙诺啡的含量不少于98.5%,不得过101.0%,以干燥品计算。
包装与贮存---保存于密闭、避光的容器中。
USP参照标准(11)---USP盐酸丁丙诺啡RSUSP丁丙诺啡相关物质A RS21-[3-(1-丙烯基)]-7α-[ (S)-1-羟基-1,2,2-三甲基-丙基]-6,14-亚乙烯基-6,7,8,14-四氢东罂粟碱。
C29H41NO4467.65鉴别—A:红外吸收(197K)。
B:向0.5ml 50mg/ml 盐酸丁丙诺啡甲醇溶液中加入0.2ml新配制的铁氰化钾TS 准备溶液(1:10)和0.5ml的三氯化铁TS溶液:立即呈现蓝色。
C:溶液(1:100)符合氯化物检测要求(191)。
比旋度(781S):-92°~-98°。
测试溶液:20mg/ml的甲醇溶液。
pH(791):4.0~6.0(溶液浓度为10mg/ml)。
水分:方法1(921):不超过1.0%。
炽灼残渣(281):不超过0.1%。
色谱纯度—流动相—准备已过滤和脱气的甲醇:1%的乙酸铵溶液:冰醋酸(60:10:0.01)的混合液,如果需要可做调整【见色谱(621)系统适用性】。
标准溶液—精密称量USP盐酸丁丙诺啡RS与USP丁丙诺啡相关物质A RS,加流动相制备两种物质浓度均为12.5ug/ml的混合溶液。
测试溶液—精密称量50mg的盐酸丁丙诺啡,加10ml流动相,制备浓度为5mg/ml的溶液。
色谱系统【见色谱(621)】—液相色谱检测器的检测波长为288nm,4.6m m ×250mm、填料为L1的色谱柱,流速为1ml/min,柱温:40℃。
布地奈德USP35检验操作规程
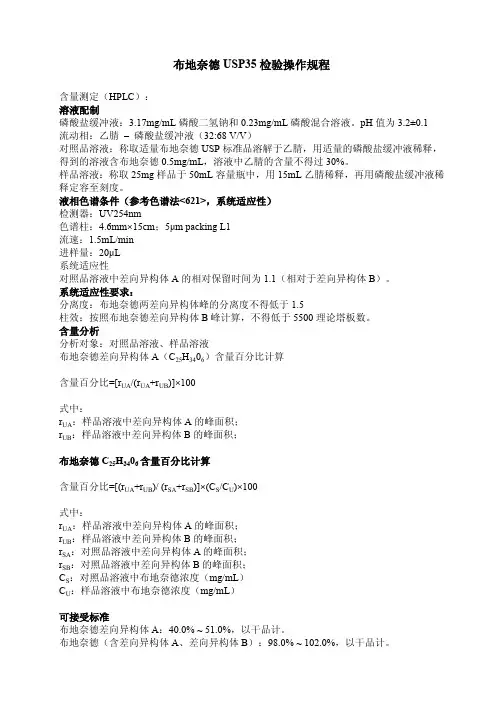
含量测定(HPLC): 溶液配制 磷酸盐缓冲液:3.17mg/mL 磷酸二氢钠和 0.23mg/mL 磷酸混合溶液。pH 值为 3.2±0.1 流动相:乙腈 – 磷酸盐缓冲液(32:68 V/V) 对照品溶液:称取适量布地奈德 USP 标准品溶解于乙腈,用适量的磷酸盐缓冲液稀释, 得到的溶液含布地奈德 0.5mg/mL,溶液中乙腈的含量不得过 30%。 样品溶液:称取 25mg 样品于 50mL 容量瓶中,用 15mL 乙腈稀释,再用磷酸盐缓冲液稀 释定容至刻度。 液相色谱条件(参考色谱法<621>,系统适应性) 检测器:UV254nm 色谱柱:4.6mm×15cm;5μm packing L1 流速:1.5mL/min 进样量:20μL 系统适应性 对照品溶液中差向异构体 A 的相对保留时间为 1.1(相对于差向异构体 B)。 系统适应性要求: 分离度:布地奈德两差向异构体峰的分离度不得低于 1.5 柱效:按照布地奈德差向异构体 B 峰计算,不得低于 5500 理论塔板数。 含量分析 分析对象:对照品溶液、样品溶液 布地奈德差向异构体 A(C25H3406)含量百分比计算
可接受标准 布地奈德差向异构体 A:40.0% ~ 51.0%,以干品计。 布地奈德(含差向异构体 A、差向异构体 B):98.0% ~ 102.0%,以干品计。
有关物质测定(HPLC)
检测方法 1:布地奈德杂质 21-acetate 含量限制 溶液配制 磷酸盐缓冲液:3.17mg/mL 磷酸二氢钠和 0.23mg/mL 磷酸混合溶液。pH 值为 3.2±0.1 流动相:乙腈 – 磷酸盐缓冲液(45:55 V/V) 对照品溶液:称取适量布地奈德 USP 标准品溶解于乙腈,用适量的磷酸盐缓冲液稀释, 得到的溶液含布地奈德 0.5mg/mL,溶液中乙腈的含量不得过 30%。 样品溶液:称取 25mg 样品于 50mL 容量瓶中,用 15mL 乙腈稀释,再用磷酸盐缓冲液稀 释定容至刻度。 液相色谱条件(参考色谱法<621>,系统适应性) 检测器:UV254nm 色谱柱:4.6mm×15cm;5μm packing L1 流速:1.5mL/min 进样量:20μL 系统适应性 对照品溶液第一次洗脱的布地奈德杂质 21-acetate 差向异构体相对保留时间为 3.1; 对照品溶液第二次洗脱的布地奈德杂质 21-acetate 差向异构体相对保留时间为 3.2; 对照品溶液第一次洗脱的布地奈德差向异构体 B 相对保留时间为 1.0; 对照品溶液第一次洗脱的布地奈德差向异构体 A 相对保留时间为 1.1。 系统适应性要求 柱效:按照布地奈德差向异构体 B 峰计算,不得低于 5500 理论塔板数。 样品溶液分析 布地奈德杂质 21-acetate 含量百分比计算
常用药物制剂方法
制剂处方1。
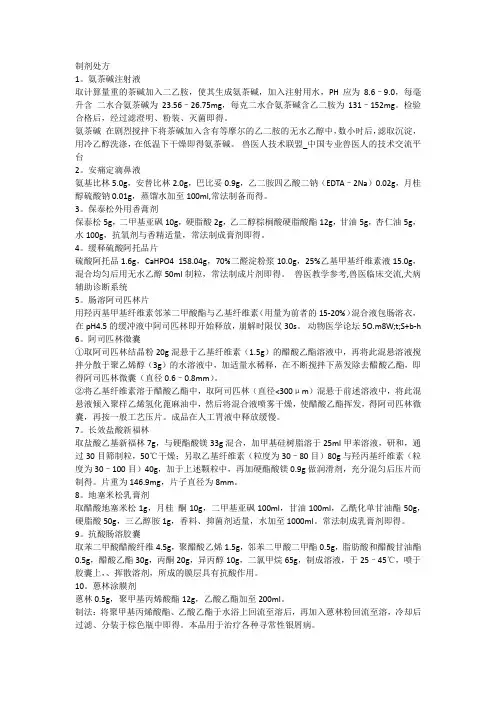
氨茶碱注射液取计算量重的茶碱加入二乙胺,使其生成氨茶碱,加入注射用水,PH应为8.6–9.0,每毫升含二水合氨茶碱为23.56–26.75mg,每克二水合氨茶碱含乙二胺为131–152mg。
检验合格后,经过滤澄明、粉装、灭菌即得。
氨茶碱在剧烈搅拌下将茶碱加入含有等摩尔的乙二胺的无水乙醇中,数小时后,滤取沉淀,用冷乙醇洗涤,在低温下干燥即得氨茶碱。
兽医人技术联盟_中国专业兽医人的技术交流平台2。
安痛定滴鼻液氨基比林5.0g,安替比林2.0g,巴比妥0.9g,乙二胺四乙酸二钠(EDTA–2Na)0.02g,月桂醇硫酸钠0.01g,蒸馏水加至100ml,常法制备而得。
3。
保泰松外用香膏剂保泰松5g,二甲基亚砜10g,硬脂酸2g,乙二醇棕榈酸硬脂酸酯12g,甘油5g,杏仁油5g,水100g,抗氧剂与香精适量,常法制成膏剂即得。
4。
缓释硫酸阿托品片硫酸阿托品1.6g,CaHPO4 158.04g,70%二醛淀粉浆10.0g,25%乙基甲基纤维素液15.0g,混合均匀后用无水乙醇50ml制粒,常法制成片剂即得。
兽医教学参考,兽医临床交流,犬病辅助诊断系统5。
肠溶阿司匹林片用羟丙基甲基纤维素邻苯二甲酸酯与乙基纤维素(用量为前者的15-20%)混合液包肠溶衣,在pH4.5的缓冲液中阿司匹林即开始释放,崩解时限仅30s。
动物医学论坛5O.m8W;t;S+b-h 6。
阿司匹林微囊①取阿司匹林结晶粉20g混悬于乙基纤维素(1.5g)的醋酸乙酯溶液中,再将此混悬溶液搅拌分散于聚乙烯醇(3g)的水溶液中,加适量水稀释,在不断搅拌下蒸发除去醋酸乙酯,即得阿司匹林微囊(直径0.6–0.8mm)。
②将乙基纤维素溶于醋酸乙酯中,取阿司匹林(直径<300μm)混悬于前述溶液中,将此混悬液倾入聚样乙烯氢化蓖麻油中,然后将混合液喷雾干燥,使醋酸乙酯挥发,得阿司匹林微囊,再按一般工艺压片。
成品在人工胃液中释放缓慢。
7。
不同HPLC测定方法测定氨磷汀及其相关物质的比较

不同HPLC测定方法测定氨磷汀及其相关物质的比较陶竞;李婵娟;卢山【摘要】目的比较中国卫生部及美国药典(USP35)颁布的氨磷汀及其相关物质的高效液相(HPLC)测定方法.方法美国药典USP35测定方法采用C8色谱柱,流动相采用7∶18(甲醇∶0.94g/L己烷磺酸)溶液,检测波长为220nm,流速1.0mL/min;中国卫生部的标准采用C18色谱柱,流动相采用1∶1(甲醇∶3.5mmol/L辛烷磺酸钠)溶液,检测波长均为220nm,流速0.7 mL/min.结果两种方法检测氨磷汀及相关物质都符合对杂质的要求.结论美国药典USP35的检测方法对氨磷汀及相关物质检测的质量控制更好.【期刊名称】《标记免疫分析与临床》【年(卷),期】2015(022)002【总页数】3页(P142-144)【关键词】高效液相;氨磷汀;美国药典【作者】陶竞;李婵娟;卢山【作者单位】武汉大学中南医院药学部,湖北武汉430071;湖北省中山医院药学部,湖北武汉430000;武汉晟辉生物医药科技有限公司,湖北武汉430040【正文语种】中文氨磷汀(amifostine)又名 WR-2721,结构式为NH2-(CH2)3-NH-(CH2)2-S-PO3H2。
是美国食品和药物管理局第一个批准上市的细胞保护剂,是用于肿瘤放疗及细胞毒性化疗的辅助药物[1],能保护正常细胞免受放疗及化疗的毒性损伤又不干扰抗肿瘤活性,且毒性小,能显著改善肿瘤患者对化疗及放疗的耐受性,提高患者的生存质量。
基于氨磷汀重要的药用价值,对药物中氨磷汀含量进行准确的测定就显得尤为重要。
目前对氨磷汀及相关物质的检测方法有 HPLC-紫外测定法及 HPLC-电化学测定法[2-4]。
由于氨磷汀化学性质极为活跃,且代谢物WR-1065与本体色谱学特性不同,需要在上机检测前将氨磷汀转化为WR-1065进行检测,加大了检测结果的误差,延长了检测时间[5-11]。
为了提高氨磷汀的检测质量控制标准,本文对美国药典USP35及我国卫生部颁布的检测标准进行了对比。
usp美国药典结构梳理

USP35-NF-30结构整理vivi2010-10-02USP总目录:1 New Official Text修订文件加快修订过程包括勘误表,临时修订声明(IRAS),修订公告。
勘误表,临时修订声明,修订公告在USP网站上New Official Text部分刊出,勘误表,临时修订公告也会在PF上刊出2front matter前言药典与处方集增补删减情况,审核人员,辅料收录情况3凡例药典,1标题和修订2 药典地位和法律认可3标准复合性4专论和通则5 专论组成6 检验规范和检验方法7 测试结果8 术语和定义9 处方和配药10 包装存储与标签4通则4.1章节列表4.2一般检查和含量测定(章节编号小于1000)检查和含量分析的一般要求检查和含量分析的仪器,微生物检查,生物检查和含量测定,化学检查和含量测定,物理检查和测定4.3一般信息(章节号大于1000)5食物补充剂通则6试剂(试剂,指示剂,溶液等)7参考表性状描述和溶解性查询表(按字母顺序)8食品补充剂各论(字母顺序)9NF各论(辅料标准)10 USP各论11术语附件:通则的章节中文目录(使用起来比较方便,直接找对应章节号即可)一、通用试验和检定(1)试验和检定的总要求1 注射剂11 参比标准物(2)试验和检定的装置16 自动分析方法21 测温仪31 容量装置,如容量瓶、移液管、滴定管,各种规格的误差限度41 砝码和天平(3)微生物学试验51 抗菌效力试验55 生物指示剂:耐受性能试验61 微生物限度试验61 非灭菌制品的微生物检查:计数试验62 非灭菌制品的特定菌检查,如大肠杆菌、金葡菌、沙门氏菌等71 无菌试验(4)生物学试验和检定81 抗生素微生物检定85 细菌内毒素试验87 体外生物反应性试验:检查合成橡胶、塑料、高聚物对哺乳类细胞培养的影响88 体内生物反应性试验:检查上述物质对小鼠、兔iv、ip或肌内植入的影响91 泛酸钙检定111 生物检定法的设计和分析115 右泛醇检定121 胰岛素检定141 蛋白质——生物适应试验,用缺蛋白饲料大鼠,观察水解蛋白注射液和氨基酸混合物的作用151 热原检查法161 输血、输液器及类似医疗装置的内毒素、热原、无菌检查。
安瓿瓶质量标准USP35文件
玻璃容器用于医药用途的玻璃容器都是与药物制剂直接接触的。
制作医药容器的玻璃一般都是硼硅酸盐玻璃(中性)或者是钠钙玻璃。
硼硅酸盐玻璃含有一定量的氧化硼,氧化铝,碱金属或者碱土金属氧化物。
由于玻璃本身的化学组成,硼硅酸盐玻璃具有较高的耐水解性,被分类为Ⅰ型玻璃。
钠钙玻璃是含有碱金属氧化物的石英玻璃,由于其自身的化学组成成分,它具有适度的耐水解性,被分类为Ⅲ型玻璃。
玻璃容器的内表面可以经过处理,比如提高它的耐水解性。
Ⅲ型的钠钙玻璃容器经过处理后,可能会将其本身的耐水解性由中等水平提升到较高水平,从而被归类为Ⅱ型玻璃。
玻璃容器的外表面经过处理后,可能会减小它的摩擦力,或者防止它的磨损或破损程度。
外表面的处理不会接触到容器的内表面。
玻璃可以上色或者对外表面进行涂层,从而达到避光的效果。
这样的玻璃容器将要符合容器性能测试中的光传输要求<671>。
无色透明或半透明的容器可以通过用不透明外壳(参见凡例中的耐光容器的保留,包装,储存和贴标)来包装,从而达到光传输的要求,达到避光的效果。
玻璃容器质量的好坏是通过测定它们的耐化学腐蚀性来定义的。
此外,用于包装非肠道药品的Ⅰ型玻璃需要测定砷释放程度,有色玻璃需要测定透光性。
耐化学性对新的玻璃容器(以前没有用过的)需要进行耐水蚀的试验。
侵蚀的程度取决于在规定条件下因侵蚀物的作用而释放出的碱的含量。
如果是非常耐腐蚀的玻璃,碱释放量极少。
因而需要特别注意测试的过程和使用精巧的装置。
测试应在相对来说不受烟雾灰尘影响的地方进行。
玻璃类型——适合于包装药品制剂的玻璃容器的类型可在表 1 中看到。
Ⅰ型硼硅酸盐玻璃容器常被用来包装非肠道药品。
Ⅰ型玻璃,或Ⅱ型玻璃(比如适度脱碱的钠钙玻璃)常被用于包装酸性或中性非肠道药品。
Ⅰ型玻璃容器,或者Ⅱ型玻璃容器(其稳定性数据证明可适用性)被用于碱性非肠道药品。
Ⅲ型钠钙玻璃容器通常不用于非肠道药品,除非其稳定性试验数据显示可以适用。
表1. 玻璃类型类型概述测试类型Ⅰ高耐磨,硼硅酸盐玻璃玻璃粉Ⅱ处理后的钠钙玻璃水蚀Ⅲ钠钙玻璃玻璃粉仪器——高压灭菌锅——在这些测试中使用的高压灭菌锅,必须能将温度保持在121± 2.0 ℃,配有温度计,压力计和气阀,能够一次容纳至少12 个测试样品。
布地奈德USP35检验操作规程
rT1:布地奈德溶液中杂质 21-acetate 两个差向异构体的峰面积总和; rT2:布地奈德溶液中布地奈德两个差向异构体的峰面积总和;
可接受标准 布地奈德杂质 21-acetate 含量不得过 0.10%
检测方法 2:布地奈德杂质 11-ketobudesonide 含量限制 溶液配制 磷酸盐缓冲液:3.17mg/mL 磷酸二氢钠和 0.23mg/mL 磷酸混合溶液。pH 值为 3.2±0.1 流动相:乙腈 – 异丙醇 – 磷酸盐缓冲液(26:9:65 V/V/V) 对照品溶液:称取适量布地奈德 USP 标准品溶解于乙腈,用适量的磷酸盐缓冲液稀释, 得到的溶液含布地奈德 0.5mg/mL,溶液中乙腈的含量不得过 30%。 样品溶液:称取 25mg 样品于 50mL 容量瓶中,用 15mL 乙腈稀释,再用磷酸盐缓冲液稀 释定容至刻度。 液相色谱条件(参考色谱法<621>,系统适应性) 检测器:UV254nm 色谱柱:4.6mm×15cm;5μm packing L1 柱温:50°C 流速:1.5mL/min 进样量:20μL 系统适应性 对照品溶液 11-ketobudesonide 两个差向异构体的相对保留时间分别为 0.73 和 0.78; 21-dehydrobudesonide,14,15- dehydrobudesonide,第一次洗脱的布地奈德差向异构体 B 的相对保留时间分别为 0.68, 0.84, 1.0。 系统适应性要求 柱效:按照布地奈德差向异构体 B 峰计算,不得低于 5500 理论塔板数。 样品溶液分析 布地奈德杂质 21-acetate 含量百分比计算
相对保留时间 0.11 0.36
0.61; 0.66
0.86 — — —
USP35头孢唑林钠
缓冲液 A:乙腈-6.8mg/ml 磷酸二氢钾溶液(50:50)
溶液 B:6.8mg/ml 磷酸二氢钾溶液(用 10%氢氧化钠溶液调 pH 值至 6.8)
溶液 C:乙腈-缓冲液 A(1:1)
流动相:见表 1。
表1
时间(分钟)
溶液 B(%)
溶液 C(%)
0
98
2
7
98
2
15
85
15
30
80
20
35
80
表表2代号名称检测波长nm相对保留时间校正因子f可接受标准不得过10a四氮唑乙酸n22二羟乙基21h四唑1基乙酰胺头孢唑林开环内酯林3羟甲基e甲基噻重氮硫醇7氨基头孢菌酸210007040b21000803310cd或头孢唑2540201005fg2542540230420911110104hijklmn头孢唑林3甲基类似物头孢唑林内酯头孢唑林乙酰氧基类似物脱酰头孢唑林头孢唑林开环异构体头孢唑林头孢唑林异构体头孢唑林特戊酰其他单个杂质总杂254254254254254254254254254044050061068084101214087085068121009809210101010100510100135杂质a
1
系统要求
分离度:分析物峰与水杨酸峰间分离度不得少于 4.0。 柱效:理论板数不得少于 1500 拖尾因子:不得大于 1.5 相对偏差:不得大于 2.0% 分析
样品:标准溶液和样品溶液
计算头孢唑林钠(C14H14NaN8O4S3)百分含量: 结果=(RU/RS)×(CS/CU)×(Mr1/ Mr2)×100 式中:
20
45
50
50
50
50
50
55
98
USP35奥氮平片美国药典35版质量标准
USP 35Official Monographs / Olanzapine 4105USP Fluoxetine Related Compound B RS r S = peak response from the Standard solution N -Methyl-3-phenylpropylamine.C S= concentration of USP Olanzapine RS in theC 10H 15N 149.23Standard solution (mg/mL)USP Olanzapine RSC U = concentration of olanzapine in the Sample10H -Thieno[2,3-b ][1,5]benzodiazepine, 2-methyl-4-(4-solution (mg/mL)methyl-1-piperazinyl.Acceptance criteria: 90.0%–110.0%C 17H 20N 4S 312.43PERFORMANCE TESTS USP Olanzapine Related Compound B RS•D ISSOLUTION 〈711〉2-Methyl-10H -thieno-[2,3-b ][1,5]benzodiazepin-4[5H ]-one.Medium: 0.1 N hydrochloric acid; 900 mL C 12H 10N 2OS 230.29Apparatus 2: 50 rpm Time: 30 minMobile phase: 10g/L of ammonium acetate in a mixture of methanol and water (2:3). Adjust with hydrochloric acid to a pH of 4.0.Olanzapine TabletsStandard solution: An amount, in mg, corresponding to the Tablet label claim, of USP Olanzapine RS in 1000 mL of DEFINITIONMedium . Transfer 5.0 mL of this solution to a tube, and add Olanzapine Tablets contain NLT 90.0% and NMT 110.0% of 2.0 mL of Mobile phase .the labeled amount of olanzapine (C 17H 20N 4S).Sample solution: Pass a portion of the solution under test through a suitable filter of 0.45-µm pore size. Transfer 5.0IDENTIFICATIONmL of the filtrate to a tube, and add 2.0 mL of Mobile phase .•I NFRARED A BSORPTION 〈197S 〉Chromatographic systemStandard solution: 1 mg/mL of USP Olanzapine RS in (See Chromatography 〈621〉, System Suitability .)chloroformMode: LCSample solution: Dissolve a quantity of powdered Tablets,Detector: UV 260 nmequivalent to 30 mg of olanzapine, in 30 mL of chloroform,Column: 4.6 mm × 15 cm; 5-µm packing L10and filter. Evaporate completely to dryness with the aid of a Flow rate: 1.5 mL/min current of air. Redissolve the residue in 1 mL of chloroform.Injection size: 50 µL ASSAYSystem suitability•P ROCEDURESample: Standard solution Buffer 1: 6.9 g/L of monobasic sodium phosphate. Adjust Suitability requirementswith phosphoric acid to a pH of 2.5.Relative standard deviation: NMT 2.0%Buffer 2: 12g/L of sodium dodecyl sulfate in Buffer 1AnalysisMobile phase: Acetonitrile and Buffer 2 (1:1)Calculate the percentage of olanzapine dissolved:System suitability solution: 0.1 mg/mL of USP Olanzapine Result = (r U /r S ) × (C S × V/L) × 100RS and 0.01 mg/mL of USP Olanzapine Related Compound A RS in Mobile phaser U = peak response from the Sample solution Standard solution: 0.1 mg/mL of USP Olanzapine RS in Mo-r S = peak response from the Standard solution bile phaseC S= concentration of USP Olanzapine RS in theSample solution: Transfer a known quantity of Tablets,Standard solution (mg/mL)equivalent to NLT 25 mg of olanzapine, to a suitable volu-V = volume of Medium , 900 mL metric flask. Dilute with Mobile phase to volume, mix, and L = label claim (mg/Tablet)sonicate for 10 min. Centrifuge a portion of this solution,Tolerances: NLT 80% (Q) of the labeled amount of and dilute the clear supernatant with Mobile phase to obtain olanzapine is dissolved.a solution containing about 0.1 mg/mL of olanzapine.•U NIFORMITY OF D OSAGE U NITS 〈905〉: Meet the requirements [N OTE —Agitation of the flask may be necessary before soni-cation to prevent Tablets from adhering to the flask, making IMPURITIESdisintegration and dissolution difficult.]Organic Impurities Chromatographic system•P ROCEDURE(See Chromatography 〈621〉, System Suitability .)Buffer 1: 3.3 mL/L of phosphoric acid. Adjust with 50%Mode: LCNaOH to a pH of 2.5.Detector: UV 260 nmBuffer 2: 8.7 g/L of sodium dodecyl sulfate in Buffer 1Column: 4.6-mm × 15-cm; 5-µm packing L7Buffer 3: 18.6 mg/L of edetate disodium (EDTA) in Buffer 2Flow rate: 1.5 mL/min Solution A: Acetonitrile and Buffer 2 (12:13)Injection size: 20 µL Solution B: Acetonitrile and Buffer 2 (7:3)System suitabilityDiluent: Acetonitrile and Buffer 3 (2:3)Samples: System suitability solution and Standard solution System suitability solution: 20 µg/mL of USP Olanzapine [N OTE —The relative retention times for olanzapine related RS, and 2 µg/mL each of USP Olanzapine Relatedcompound A and olanzapine are 0.89 and 1.0,Compound B RS and USP Olanzapine Related Compound respectively.]C RS in DiluentSuitability requirementsStandard solution: 2 µg/mL of USP Olanzapine RS in Resolution: NLT 2.0 between olanzapine and olanzapine Diluentrelated compound A, System suitability solution Sensitivity solution: 0.4 µg/mL of USP Olanzapine RS in Tailing factor: NMT 1.8, Standard solutionDiluent , from the Standard solutionRelative standard deviation: NMT 2.0%, Standard Sample solution: Transfer a known quantity of Tablets to a solution suitable volumetric flask, and dilute with Diluent to volume Analysisto obtain a solution containing either 375 or 500 µg/mL of Samples: Standard solution and Sample solutionolanzapine (based on the label claim). Centrifuge a portion Calculate the percentage of C 17H 20N 4S in the portion of of this solution, and use the supernatant. [N OTE —Tablets taken:Immediate agitation of the flask may be necessary to prevent Tablets from adhering to the flask, making Result = (r U /r S ) × (C S /C U ) × 100r U= peak response from the Sample solution4106Olanzapine / Official Monographs USP 35dissolution and disintegration difficult. [Caution—Do not Impurity Table 1 (Continued)sonicate.] The Sample solution is stable for 12 h at room Relative Relative Acceptance temperature and 48 h if refrigerated.]Retention Response Criteria, Mobile phase: See the gradient table Time Factor NMT (%)Olanzapine 1.0——Time Solution A Solution B Any individual— 1.00.20 (min)(%)(%)unspecified impurity01000a(Z)-4-(4-Methylpiperazin-1-yl)-3-(2-oxopropylidene)-1H-benzo[b][1,4] 101000diazepin-2(3H)-one.200100b2-Methyl-10H-thieno-[2,3-b][1,5] benzodiazepin-4[5H]-one.250100c(Z)-1-{4-(4-Methylpiperazin-1-yl)-2-thioxo-1H-benzo[b][1,4]diazepin-3(2H)-ylidene}propan-2-one.271000d2-Methyl-4-(4-methylpiperazin-1-yl)-10H-benzo[b]thieno[2,3-e][1,4] 351000diazepine 4’-N-oxide.Chromatographic system ADDITIONAL REQUIREMENTS(See Chromatography 〈621〉, System Suitability.)•PACKAGING AND S TORAGE: Preserve in tight, light resistant Mode: LC containers, and store at controlled room temperature.Detector: UV 220 nm•USP REFERENCE S TANDARDS〈11〉Column: 4.6-mm × 25-cm; 5-µm packing L7USP Olanzapine RSTemperature: 35°USP Olanzapine Related Compound A RSFlow rate: 1.5 mL/min5-Methyl-2-((2-nitrophenyl)amino)-3-thiophenecarbonitrile.Injection size: 20 µL USP Olanzapine Related Compound B RSSystem suitability2-Methyl-10H-thieno-[2,3-b][1,5]benzodiazepin-4[5H]-one.Samples:System suitability solution, Standard solution,USP Olanzapine Related Compound C RSand Sensitivity solution(2-Methyl-4-(4-methylpiperazin-1-yl)-10H-benzo[b]thieno Suitability requirements[2,3-e][1,4]diazepine 4′-N-oxide).Resolution: NLT 3.0 between olanzapine and C17H20N4OS328.43olanzapine related compound C, System suitabilitysolutionTailing factor: NMT 1.5 for the olanzapine peak, Systemsuitability solutionRelative standard deviation: NMT 2.0%, Standard Olopatadine HydrochloridesolutionSignal-to-noise ratio: NLT 10, Sensitivity solutionAnalysisSamples:Standard solution and Sample solutionCalculate the percentage of each impurity in the portionof Tablets taken:Result = (r U/r S) × (C S/C U) × (1/F) × 100r U= peak response of each impurity from the SamplesolutionC21H23NO3·HCl373.87 r S= peak response from the Standard solutionDibenz[b,e]oxepin-2-acetic acid, 11-[3-(dimethyl-C S= concentration of USP Olanzapine RS in theamino)propylidene]-6,11-dihydro-, hydrochloride, (Z)-;Standard solution (µg/mL)11-[(Z)-3-(Dimethylamino)propylidene]-6,11-dihydrodibenz[b,e]C U= concentration of olanzapine in the Sampleoxepin-2-acetic acid, hydrochloride [140462-76-6].solution (µg/mL)F= relative response factor for each impurity listed DEFINITIONin Impurity Table 1Olopatadine Hydrochloride contains NLT 98.0% and NMT Acceptance criteria102.0% of C21H23NO3·HCl, calculated on the dried basis.Individual impurities: See Impurity Table 1.Total impurities: NMT 1.5%IDENTIFICATION•A. I NFRARED A BSORPTION〈197K〉•B. The retention time of the major peak of the Sample solu-Impurity Table 1tion corresponds to that of the Standard solution, as obtained Relative Relative Acceptance in the Assay.Retention Response Criteria,•C. I DENTIFICATION T ESTS—G ENERAL, Chloride〈191〉: Meets the Name Time Factor NMT (%)requirementsOlanzapine lactam a0.26 1.00.50ASSAYOlanzapine related0.30 2.30.20•P ROCEDUREcompound B b[N OTE—Protect solutions from light.]Olanzapine thiolactam c0.34 1.00.50Buffer: Dissolve 13.6 g of monobasic potassium phosphate Olanzapine related0.83 1.00.50in 1 L of water, add 1 mL of triethylamine, and mix. Adjust compound C dwith phosphoric acid to a pH of 3.0.a(Z)-4-(4-Methylpiperazin-1-yl)-3-(2-oxopropylidene)-1H-benzo[b][1,4]Mobile phase: Acetonitrile and Buffer (7:18)diazepin-2(3H)-one.Standard solution: 0.1 mg/mL of USP Olopatadine Hydro-b2-Methyl-10H-thieno-[2,3-b][1,5] benzodiazepin-4[5H]-one.chloride RS in Mobile phasec(Z)-1-{4-(4-Methylpiperazin-1-yl)-2-thioxo-1H-benzo[b][1,4]diazepin-Sample solution: 0.1 mg/mL of Olopatadine Hydrochloride 3(2H)-ylidene}propan-2-one.in Mobile phased2-Methyl-4-(4-methylpiperazin-1-yl)-10H-benzo[b]thieno[2,3-e][1,4]diazepine 4’-N-oxide.。