
1型神经纤维瘤病相关肿瘤诊疗进展(综述)应用
1型神经纤维瘤病是相对常见的遗传性疾病,患者易发生良、恶性肿瘤。近期Lancet
Neurology杂志发表综述,回顾了1型神经纤维瘤病相关肿瘤的临床表现、诊断以及多学科的治疗策略。
1型神经纤维瘤病(Neurofibromatosis type 1,NF1)是相对较为常见的遗传病;不分性别或种族,则全球的发病率为1/2500~1/3000。NF1型患者易发生中枢和周围神经系统的良、恶性肿瘤、以及其它部位的恶性病变。与NF1相关的肿瘤常见的包括:视觉通路的神经胶质瘤、胶质母细胞瘤、恶性周围神经鞘瘤、胃肠道间质瘤、乳腺癌、白血病、嗜铬细胞瘤、十二指肠类癌瘤和横纹肌肉瘤(表)。
表1. NF1儿童和成人患者不同肿瘤的终生风险
终生风险
视觉通路神经胶质瘤 15%~20%
其它脑部肿瘤 增加多于5倍
恶性周围神经鞘瘤 8%~13%
胃肠道间质瘤 4%~25%
乳腺癌 增加约为5倍
白血病 增加约为7倍
嗜铬细胞瘤 0.1%~5.7%
十二指肠类癌瘤 1%
横纹肌肉瘤 1.4%~6%
1882年Frederich von Recklinghausen首次描述了 NF 1,1987年NIH发表了正式的诊断标准(表2)。本篇综述将回顾NF1良、恶性肿瘤的特征,着重于肿瘤的诊断策略、监测和治疗。此外,本文还根据临床前药物研发的结果,强调了未来治疗的方向,评价了NF1相关恶性疾病基因工程小鼠模型的研究,最后探讨了NF1患者的临床试验。
表2. NIH NF1的诊断标准
具有下列临床特征两个及以上,就可诊断为NF1:
6个及以上的皮肤咖啡牛奶斑(最大直径:青春期前儿童>0.5 cm,青春期后成人>1.5
cm)
腋窝或腹股沟雀斑
2个及以上任何类型的神经纤维瘤或1个以上的丛状神经纤维瘤
2个或以上的Lisch结节(虹膜错构瘤)
1个特征性的骨损害(蝶骨大翼发育不良、长骨发育不良)
视路的神经胶质瘤
根据上述标准,直系亲属被诊断为NF1
一、遗传学和遗传检测
NF1为常染色体显性遗传病,由NF1 肿瘤抑制基因的生殖系突变所致。NF1基因位于第17染色体长臂17q11.2,编码分子量为220 kDa的胞浆蛋白——神经纤维素蛋白(neurofibromin),该蛋白的部分作用为负向调控Ras原癌基因,而Ras是调控细胞生长的重要信号分子。基因突变的患者,体内每个细胞都含有一个突变无功能的NF1拷贝和一个功能正常的NF1拷贝。
尽管此病的许多临床特征从患者出生后就很明显,但形成肿瘤却需要某些细胞获得性NF1变异,完全丧失基因功能。
约有50%的NF1患者并无家族史,,此病为自发性基因突变。随着基因检测技术的发展,基因型-表现型的关系已经大量被研究。譬如,NF1基因微缺失的患者表现型更为严重,易在早年就出现神经纤维瘤、平均IQ较低、面部特征异常、发生恶性周围神经鞘瘤的风险增加。目前,NF1的诊断多采用临床标准,NF1基因检测只用于临床表现罕见或做生育决策之时。
二、非恶性的临床特征
1. 色素异常
NF1的早期临床表现为咖啡牛奶斑,常在出生后2年内出现(图1)。多于5个皮肤咖啡牛奶斑(直径青春期前>0.5 cm或青春期后 >1.5 cm),是NF1的诊断标准之一。这些皮损非恶性,日晒后变深,随着年龄的增长而变浅。对影响生活治疗的咖啡牛奶斑,可采用皮肤遮盖疗法。
腋窝和腹股沟雀斑是NF1另一个常见的临床特征,常在咖啡牛奶斑出现后,患者5~8岁时被发现;这些色素的异常是儿童患者次要的诊断性特征,也可见于皮褶处(如颈部和女性的双乳下方)。
Lisch结节是虹膜良性的黑色素细胞错构瘤,常于儿童5~10岁时被发现,几乎所有的NF1成人患者均有Lisch结节。裂隙灯最适宜于检查这些色素性皮损,Lisch结节并不损害视力或导致医疗问题。
图1. 一名24岁女性NF1患者的咖啡牛奶斑,该患者已在幼年时被确诊。
2. 神经纤维瘤
神经纤维瘤是良性的Schwann细胞瘤,不仅由瘤性的Schwann细胞组成,还包含有非瘤性的纤维母细胞、肥大细胞、巨噬细胞、内皮细胞、周细胞和神经周围细胞。神经纤维瘤有四种亚型:皮肤型、皮下型、结节型或弥散性丛状、脊髓型。
皮内神经纤维瘤出现在儿童期的晚期或青春期的早期,不会恶变;由于该肿瘤与肥大细胞富集相关,可引起局部瘙痒。若患者有成百数千皮内神经纤维瘤可导致严重不适感或毁容,此时可行外科整形手术切除。脊髓型神经纤维瘤可见于单个或多个神经根,患者存在感觉和运动障碍。
尽管神经纤维瘤常见于皮肤,表现为皮下、皮内或外生性肿块,但也可位于体内深部。NF1患者随着年龄的增长,神经纤维瘤越来越多;一些患者可能有许多的神经纤维瘤在深部而无临床症状,这些患者的肿瘤应该根据症状(如疼痛或功能缺损)和风险-受益分析评估进行切除。
3. 丛状神经纤维瘤
NF1患者约有30%~50%有丛状神经纤维瘤,典型者在出生后出现,在青春期和成年早期可持续增长(图2),多数患者的丛状神经纤维瘤在10岁内增长最为显著。与皮肤型神经纤维瘤不同,丛状神经纤维瘤起自多个神经束膜,可沿着神经的长轴生长,还可延伸至周围的结构,导致剧痛和骨骼的破坏;最重要的是,丛状神经纤维瘤具有恶性变的风险。尽管对有症状的病灶进展手术切除是最佳的治疗选择,但有时在技术上无法做到。
图2. 冠状位MRI显示,一名8岁NF1男孩体内的 丛状神经纤维瘤(星号)。
丛状神经纤维瘤可采用化学疗法。在最近一项1期临床试验,评估了30名丛状神经纤维瘤患者采用聚乙二醇干扰素-α-2b(抗病毒细胞因子疗法)的疗效,这些患者在招募时均显示病情有放射学进展,治疗后疼痛减轻(11/16名患者)、肿瘤体积减小(11/13)以及稳定(3/4)。相似的,另一项2期临床试验采用伊马替尼(酪氨酸抑制剂)治疗后,17%丛状神经纤维瘤患者的肿瘤体积,至少减小了20%。
目前一些研究正在验证生物靶向治疗的效果,包括哺乳动物雷帕霉素(mTOR)靶蛋白抑制剂和丝裂原活化蛋白激酶激酶(MEK)抑制剂。
4. 骨骼畸形
NF1患者可出现骨骼异常,包括骨质减少、脊椎侧弯、蝶骨翼发育不良、先天性胫骨发育不良和假关节(图3) 。更甚,患者生存时间比预期寿命减短,常有骨密度下降。在一项基于注册登记的NF1研究中,年逾40岁的患者骨折风险约增加了5倍;而在低于16岁的儿童中,该风险约增加了3倍。
此类患者必须改变生活方式,诸如增加运动锻炼、补充钙或维生素D等,有报道NF1患者维生素D水平较低。一项回顾性研究表明,与未补充维生素D的患者相比,维生素D水平维持在30 μg/L以上的NF1患者,其骨密度丧失的程度显著减小。尽管该研究提示所有的成人患者都应做维生素D缺乏的筛查,及时补充维生素D,但仍然需要做前瞻性研究。
图3. NF1患者X线平片示骨骼异常:(A)一名11岁女孩,营养不良性脊柱侧弯;(B)一名10月大女婴,胫骨弯曲;(C)一名9月大女婴,胫骨假关节;(D)一名9岁男孩,髓内棒植入后形成胫骨假关节。
脊柱侧弯可影响10%~26% NF1患者,因此儿童期和青春期早期应每年做脊柱检查。弧度较小的患者可采用支具治疗;但重症患者需要手术稳定脊柱和胸壁的畸形,最小化对胸壁的紧缩限制力,保留肺功能。
纵向可延长的肋骨钛合金假体可用于减小畸形对肺的限制力,在临床试验中显示出潜力。一些营养不良性脊柱侧弯的NF1患者,弯曲弧度较大,手术的满意度差于弧度较小的患者。
蝶骨翼发育不良常表现为单侧骨缺损累及眶板和额骨。蝶骨翼变薄或缺如,有时可能与眼眶周围丛状神经纤维瘤有关,但也可为孤立性的骨畸形。这些缺损常见于无症状性的患者,体格检查可见患者双眼不对称、眼球突出或凹陷。
先天性胫骨发育不良常表现为下肢前外侧完全,X线平片上骨皮质变薄。如若婴儿出现下肢弯曲,则应迅速做X线检查。重复性骨折且不能愈合,可引起假关节形成,某些病例则需截肢,因此需要尽早转诊至儿骨科医师处治疗,避免不良结局。
5. 心血管系统的异常
NF1患者可有多种心血管系统的异常,如先天性心脏病、血管病变和高血压。超声心动图显示,27%NF1患者存在心血管异常,其中肺动脉狭窄占50%。由于症状出现时才去就诊,因此这一异常的发生率远远被低估。所有NF1儿童患者都应做心脏检查,有心脏杂音的患者应进一步求诊于小儿心内科。
NF1相关的血管病变包括肾动脉和脑动脉狭窄、主动脉缩窄和动静脉畸形,这些异常的发病机制、临床谱及自然进程尚不明,但NF1基因功能的受损引起血管内皮细胞增殖和生长加快。
血管病变可累及动脉系统,导致脑血管疾病(如血管狭窄或扩张、动脉瘤或烟雾病)或肾动脉狭窄。NF1患者如若出现一个新的神经功能缺损,则应怀疑为脑血管病和脑肿瘤。此外,任何患者存在无法解释的高血压时,应进行肾动脉狭窄的评估。实验室检查(血清肌酐和电解质、血浆肾素和尿液分析)、影像学检查和血管造影十分重要。
尽管原发性高血压是NF1患者血压增高最为常见的病因,但其它的病因还可包括主动脉缩窄和嗜铬细胞瘤。这些异常部分是先天性的,但是否出生时就存在血管狭窄并不明确,需要进一步的研究。
6. 神经认知功能缺损
神经认知功能缺损是NF1患者最为常见的临床表现。儿童患者应在早年做神经心理学筛查,学习障碍包括视空间和视运动功能缺损、语言障碍、精细和粗大运动的不足。此外,还可存在注意力缺失过动症、自闭症谱系障碍、行为异常和心理问题。
NF1儿童患者可从多学科治疗中受益,多学科治疗指教育专家、儿童神经心理学家、物理治疗师、言语治疗师和作业治疗师共同努力,最大化患儿的能力,最优化患儿的学业和社会表现。药物干预,如洛伐他汀、治疗注意力缺失过动症的药物(哌甲酯)等,可能对部分患儿有效。
三、 神经系统肿瘤
1. 视路和脑干的神经胶质瘤
约有15%~20%NF1患者存在低分化胶质瘤,近80%出现在视觉通路,15%出现在脑干,罕见于小脑、皮质和皮质下区域。视觉通路的胶质瘤(图4A)常见于低于7岁的NF1患儿。这些肿瘤以WHO I级胶质瘤(称为毛细胞星形细胞瘤)为主,病理上与非NF1患者的自发性胶质瘤难以鉴别。尽管许多视路胶质瘤无症状,但仍有半数可引起临床表现,最常见的为视力下降,一些患儿可出现性早熟。
图4. 低级别的胶质瘤。(A)MRI显示一名4岁NF1男性患儿的左侧视神经胶质瘤(星号)。(B)MRI显示一名9岁NF1男性患儿的脑干胶质瘤(星号)。
鉴于NF1患儿视路胶质瘤发生的频率,所有13岁以下的患儿都必须每年做眼动学检查;除非患儿不能完成眼科检查或无法做视敏度测量,否则不推荐做MRI筛查。对于视胶质瘤的发现,目前推荐在第一年进行4次眼科和MRI检查,之后2~3年逐渐延长检查的间隔时间,倘若标准视觉评估中视敏度两条线检查下降(如Snellen图),则患儿需要转诊至儿科神经肿瘤专家进行治疗。
由于视路胶质瘤可引起永久的神经损伤,因此不适宜外科治疗。多数有症状的患者,一线治疗为卡铂联合长春新碱化疗,其它联合化疗方案也有应用,但尚无随机试验支持化疗方案中何种药物更佳。不推荐NF1患者做颅脑放疗,因为该群体易于发生二次恶性肿瘤、血管异常和神经心理学障碍。
神经纤维瘤临床诊疗指南
神经纤维瘤临床诊疗指南
1 【制定规范的依据】
《临床诊疗规范—关节骨科分册》中华医学会编著
2 【概述】神经纤维瘤可单发,常来自无名神经。也可以多发,多发者称神
经纤维瘤病。
3 【临床表现】
3.1 单发者多见于年轻成人;多发者年龄较轻,是常染色体遗传病。
3.2 单发者好发于颈部、四肢的皮下组织;多发者见于全身各处。
3.3 多有疼痛轻的孤立性肿瘤;而多发者则可见畸形。压迫脊髓者可造成截瘫。
身体中轴部位可见皮肤咖啡斑。
4 【辅助检查】 4.1 X线 单发者可见溶骨样破坏,骨皮质膨胀,呈单囊或多囊状。
4.2 CT及MRI 可早期确定病变受侵范围大小。
4.3 病理学检查 肿瘤呈结节状,质韧有弹性,切面灰白色,可见神经纤维进
入及穿出肿瘤。镜下见疏松的梭形细胞产生细纤维状嗜伊红基质,呈起伏波浪状。
5 【诊断】
5.1 年轻成人发病。
5.2 颈部或四肢皮下组织疼痛较轻的孤立性肿瘤或全身多发肿瘤。身体中轴部
皮肤可见咖啡斑。
5.3 典型X线表现。
5.4 病理学检查。
6 【治疗】 与神经鞘瘤相比,神经纤维瘤切除较为困难,常需涉及受累神
经。
神经纤维瘤病的病因治疗与预防

神经纤维瘤病的病因治疗与预防
神经纤维瘤是一种常染色体显性遗传性疾病,主要发生在神经主干或周围神经轴索鞘神经膜细胞和神经束膜细胞中。
一、病因
NF根据临床表现和基因定位,可分为神经纤维瘤病Ⅰ型(NFⅠ)和Ⅰ型(NFⅠ)。NFⅠ主要特征是皮肤牛奶咖啡斑和周围神经多发性神经纤维瘤,外观率高,基因位于染色体17q11.2。NFⅠ基因位于染色体中,又称中枢神经纤维瘤或双侧听神经瘤病22q。这种疾病是一种常染色体显性遗传疾病,大约一半的儿童可以发病。NF由于基因突变,可能会失去生长调节的基因功能,从而使细胞失去控制,增生为肿瘤。它是一种生长在神经干处的良性肿瘤,主要是纤维细胞。NFⅠ基因组跨度350Kb,cDNA长11Kb,由59个外显子和2818个氨基酸组成327kD神经纤维素蛋白分布在神经元中。NF可能为后合子体细胞突变外,约50%病例代表新的基因突变。NFⅠ基因是一种由易位、缺失、重排或点突变引起的肿瘤抑制基因。NF染色体中的基因17q11.2中心周围区,神经纤维瘤素是由基因编码而成的ras蛋白质转化的蛋白质具有生长调节功能。NF基因位于染色体22q11-q13神经鞘瘤素是将肌动蛋白支架连接到细胞表面的糖蛋白,也起着生长调节的作用。NFⅠ基因缺失突变引起Schwann细胞瘤和脑膜瘤。
二、发病机制
该病的发病机制尚不清楚,可能是神经脊发育异常。近期认为与神经生长因子产生过多或活性过高有关,促进神经纤维异常增殖,导致肿瘤生长。主要病理特征是外胚层神经组织发育不良、过度增生和肿瘤形成。NFⅠ神经纤维瘤常发生在周围的远端神经、脊神经根,尤其是马尾辫;脑神经多见于听神经、视神经和三叉神经。脊髓肿瘤包括室管膜瘤和星形胶质细胞瘤。颅内肿瘤最常见的是脑胶质细胞瘤。肿瘤大小不同,成梭细胞排列,细胞核像栅栏。
一般见:一般见:神经纤维瘤并不都与大神经干有关,也可以从非常小的无髓纤维开始。有松散明亮的薄膜,没有或有轻反应区。侵袭性纤维瘤疾病可渗透周围正常组织,钝性剥离难以实现囊外边缘囊切除术。如果肿瘤与主要神经干相连,通常会侵入神经组织。当囊外分离时,可以看到神经纤维进入和穿透肿瘤,而不是神经鞘瘤,不侵入神经纤维,不损伤整个神经。大多数肿瘤都是Ⅰ在病变期间,肿瘤退化为囊腔中含有黄色液体的人也很常见。神经纤维瘤没有包膜,但边界清晰。肿瘤体位于真皮和皮下组织中,主要由神经膜细胞和神经鞘细胞组成,可以看到许多增生的神经轴索和丰富的小血管。纤维组织细,排列紧密,轻微卷曲成波浪状。有时纤维会发生粘液变性。牛奶咖啡斑点中表皮基底细胞层的黑色素增加,可见巨大的色素颗粒。
1例罕见Ⅰ型神经纤维瘤NF1基因新型变异合并CACNA1D基因变异
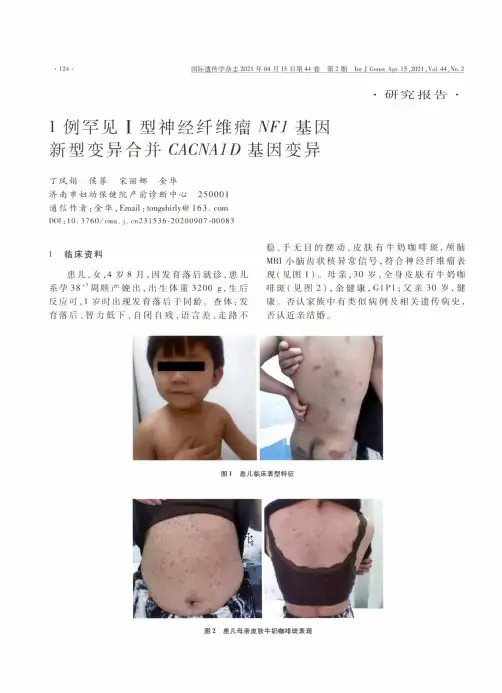
• 124 .国际遗传学杂志2021 年 04 月 15 日第 44 卷第2 期 IntJ Genet Apr. 15,2021,Vol.44,No.2•研究报告•1例罕见I型神经纤维瘤層7基因 新型变异合并基因变异丁风娟侯菲宋丽娜金华 济南市妇幼保健院产前诊断中心 250001 通信作者:金华,Email : tongshirly@ 1 63 • com DOI:10. 3760/cma.j. cn231536-20200907-000831临床资料患儿,女,4岁8月,因发育落后就诊,患儿 系孕38+5周顺产娩出,出生体重3200 g,生后 反应可,1岁时出现发育落后于同龄。查体:发 育落后、智力低下、自闭自残、语言差、走路不稳、手无目的摆动、皮肤有牛奶咖啡斑,颅脑 MRI小脑齿状核异常信号,符合神经纤维瘤表 现(见图1)。母亲,30岁,全身皮肤有牛奶咖 啡斑(见图2),余健康,G1P1;父亲30岁,健 康。否认家族中有类似病例及相关遗传病史, 否认近亲结婚。
图1患儿临床表型特征
图2
患儿母亲皮肤牛奶咖啡斑表现国际遗传学杂志2021 年 04 月 15 日第 44 卷第2 期 IntJ Genet Apr. 15 ,2021, Vol. 44, No. 2• 125 •基因检测:采集先证者和患儿父母的外周 血各2 mL,提取基因组DNA。通过捕获建库和 n〇vaseq6000高通量测序平台进行测序,平均测 序深度为200 X。一代测序验证变异位点,明 确变异来源。根据美国医学遗传学与基因组学 学会(American College of Medical Genetics and Genomics , ACMG ) 指南 对变异 的致病 性进行 评估。在此次基因检测中,对送检者、其父亲和母 亲同时进行了高精度临床外显PLUS的检测和 分析,检测到基因杂合变异c. 2991 - 2delA,同时测序数据显示这个变异遗传自送检 者的母亲(杂合状态)(见图3)。/VF/基因新 型突变c. 2991-2delA没有在相关临床病例中 被报道过。这个变异位于mRNA剪接区域,序 列高度保守,结合送检者的临床表现和家系分 析,依据美国ACMG变异分类指南,这个变异为 “2类-可能致病”。还检测到C/lC/V/Ui)基因杂 合变异c. 2305G > A(P. A769T),同时测序数 据显示送检者父母没有携带这个变异,这个变 异可能是新发的(见图4),到目前为止,这个 变异在参考人群基因数据库中没有报道。结合 送检者的临床表现和家系分析,依据美国ACMG 变异分类指南,这个变异为“2类-可能致病”。2 讨论I 型神经纤维瘤(neurofibromatosis type I, NF1,0MIM162200)是一种常见的常染色体显 性遗传病,主要由神经纤维蛋白1基因(WF7) 变异引起的。人群发病率1/3500,主要临床特 征为牛奶咖啡斑、皮肤神经纤维瘤、皮肤皱褶 处雀斑、虹膜Lisch结节等m。yvF/基因位于 17qll. 2,包含60个外显子,全长约282 751 bp, 到目前为止,人类基因突变数据库中已经报道 了超过27〇0个致病的/VF7变异(httP://www. ),这些变异分布在整个基因中。家族 性醒固嗣增多症(familial hyperaldosteronism , FH ) 是原发性醛固酮增多症(primary aldosteronism, PA)的罕见亚型,FH有4种类型,其中FH IV 型,由C4GV:47//基因种系突变引起,该基因是 编码电压门控钙通道的基因。本案例报道WF/ 基因新型变异合并基因罕见变异案 例,该变异利用临床外显子检测技术检测发现。本篇文章发现/VF/基因杂合变异c. 2991- 2delA合并C4CyV/WZ)基因杂合变异c. 2305G > A(P. A769T),且两个位点均在在临床病例中 没有被报道过。神经纤维蛋白是2818个氨基
消瘰丸加减治疗皮肤神经纤维瘤1例

消瘰丸加减治疗皮肤神经纤维瘤1例
龙文婷;戴娟;卓德斌;龙丹
【期刊名称】《山西中医》
【年(卷),期】2024(40)3
【摘 要】戴娟教授为湖南省直中医医院主任医师,全国第六批名老中医药专家学术经验继承指导老师,擅长治疗内科、妇科系统疑难杂症。现将戴教授采用消瘰丸治疗神经纤维瘤1例报道如下。1病例介绍李某,女,17岁,2023年8月28日初诊。躯干、四肢发现散在纤维瘤数月。患者数月前出现四肢散在微小包块,初期以上肢病变为主,逐渐累及下肢,不痛不痒。
【总页数】2页(P37-37)
【作 者】龙文婷;戴娟;卓德斌;龙丹
【作者单位】湖南中医药大学;湖南省直中医医院
【正文语种】中 文
【中图分类】R739.4;R249
【相关文献】
1.皮肤巨大神经纤维瘤的治疗及围手术期护理2.皮肤重叠扩张联合肿胀麻醉技术治疗头面部神经纤维瘤3.中医药治疗皮肤型神经纤维瘤病1例4.皮肤软组织扩张术在头皮神经纤维瘤治疗中的应用5.皮肤型神经纤维瘤的治疗方案及研究进展
因版权原因,仅展示原文概要,查看原文内容请购买
Ⅰ型神经纤维瘤病性脊柱侧凸合并椎旁肿瘤的诊疗

中同脊柱脊髓杂志2010年第2O卷第5期 Chinese Journal D厂 and Spinal Cord,2010,Vo1.20,No.5 361
随患者生长发育,脊柱畸形可能会迅速进展[8j。因此对于营养不良型脊柱畸形,应早期积极采取手术治
疗。而椎管内肿瘤的治疗,手术切除是唯一有效的方法。对于神经纤维瘤病合并椎管内肿瘤患者,手术适
应时应充分考虑肿瘤压迫及畸形进展可能导致脊髓损害的后果,而采取更为积极的治疗措施。临床上对
于因肿瘤压迫出现神经症状的病例,应视为手术治疗的绝对适应证。如术前发现患者伴有椎管内肿瘤的
表现,也应在切除椎管内肿瘤的前提下再进行脊柱矫形的手术操作,以提高矫形手术的安全性。
椎管内肿瘤,原则上应尽量做到肿瘤的边界性切除,以降低肿瘤的局部复发率。由于目前诊断水平
的提高和显微外科技术的应用以及手术方法的改进,多数椎管内肿瘤可实施彻底切除.但神经纤维瘤病
伴椎管内肿瘤常表现为哑铃型椎管内、外肿瘤,且可表现为多发病灶,神经纤维瘤易在椎旁形成广泛侵
袭的巨大瘤体,其边界不甚清楚,甚至造成毗邻重要脏器、血管的移位;对于椎旁肿瘤的彻底切除困难,
术后肿瘤残存或复发率相对较高。因而对于椎管外、椎旁的神经纤维瘤瘤体的切除,应充分考虑毗邻的
重要解剖结构,视具体情况,可不强求肿瘤的彻底切除,以免术中、术后发生严重的并发症。位于椎问孔
及椎旁部位的神经鞘瘤,边界相对清楚,争取肉眼下彻底切除,尽量减少肿瘤局部复发或恶性变。
椎管内肿瘤切除通常选择后路手术,为充分显露瘤体并减少术中对神经的损伤,后路椎板减压手术
时常破坏脊柱后柱张力带的稳定。特别是椎管内肿瘤沿椎间孔生长,术中可能还需牺牲单侧小关节结
构。Sridhar等[91认为,后路手术中广泛椎板切除会影响脊柱的稳定性,需行脊柱内固定植骨融合术。I型
神经纤维瘤病,尤其是营养不良型的病例,常伴有骨结构的发育不良,骨密度下降,时常伴有脊柱的各种
1型神经纤维瘤病性脊柱侧弯的诊疗现状

1型神经纤维瘤病性脊柱侧弯的诊疗现状
1型神经纤维瘤病(Neurofibromatosis type 1,NF1)是一种常见的遗传性疾病,其主要特征之一就是脊柱侧弯。脊柱侧弯是指脊柱在冠状面或水平面上发生侧弯,导致躯干和脊柱出现外观上的畸形。NF1患者中脊柱侧弯的发生率明显高于正常人群,严重影响患者的生活质量,因此对NF1患者的脊柱侧弯进行及早诊疗具有重要意义。本文将针对1型神经纤维瘤病性脊柱侧弯的诊疗现状进行详细探讨。
一、诊断
1. 临床症状
NF1患者在发育期容易出现脊柱侧弯,早期症状并不明显,但随着年龄的增长,脊柱侧弯会逐渐加重,导致脊柱形态明显异常。患者的背部可能出现凸起的肿块,同时伴随着背痛和体态异常。
2. 影像学检查
进行X线摄片、CT或MRI检查可以帮助医生全面了解患者脊柱的情况,包括侧弯的程度、角度、位置等,为后续的治疗方案提供重要参考。
3. 遗传学检查
NF1是一种遗传性疾病,因此对患者进行遗传学检查有助于确认诊断,同时也有助于家族遗传风险的评估。
二、治疗
1. 保守治疗
对于轻度的脊柱侧弯,可以采取保守治疗手段,如定期进行脊柱理疗、佩戴脊柱矫正器等,以期减缓脊柱侧弯的进展。
2. 手术治疗
对于严重的、影响患者生活质量的脊柱侧弯,手术是最有效的治疗手段之一。手术方式包括螺钉内固定术、椎弓根融合术等,可根据患者的具体情况选择最适合的手术方式。
3. 个体化治疗
针对NF1患者的脊柱侧弯,需要进行个体化治疗方案制定,结合患者的年龄、病情、病史和家族遗传情况,制定出最适合患者的治疗方案,以期达到最佳治疗效果。 三、诊疗现状
1. 诊疗难点
目前对于NF1患者的脊柱侧弯诊疗还存在一些难点,主要表现为对病因的不清楚、治疗方法的单一化等问题。一些NF1患者的脊柱侧弯发展迅速,对保守治疗难以取得满意效果,需要进行手术治疗,手术治疗也存在一定的风险,因此对患者进行综合评估是一个较大的难点。
Ⅰ型神经纤维瘤病性脊柱侧凸诊疗现状及研究进展
・综述・ 2009年1月第47卷第1期
I型神经纤维瘤病性脊柱侧凸诊疗现状及研究进展
汪振宇 刘一 冷佳俐2
(吉林大学第一医院1.脊柱外科;2.骨科,长春130021)
【摘要】神经纤维瘤病是周围和中枢神经系统的一种常染色体显性遗传疾病,通常将其分为两种类型:神经纤维瘤病I型和
神经纤维瘤病Ⅱ型。其中NF—I常合并脊柱畸形,本文综述了I型神经纤维瘤病性脊柱侧凸在基因及临床方面的所取得的
成果及进展。
[关键词】I型神经纤维瘤病;脊髓侧凸;发病机制;临床表现;治疗
[中图分类号】R730.264 [文献标识码1 A 【文章编号1 1673—9701(2009)01-48—03
神经纤维瘤病是周围和中枢神经系统的一种常染色体显性
遗传疾病,以神经嵴细胞的异常增生为特征,儿童和成人均可以
发病。通常将其分为两种类型:神经纤维瘤病I型(neumfibro—
matosis—I,NF—I,亦称为Von Reckhnghausen病或周围型神经纤
维瘤病)和神经纤维瘤病II型。其中NF—I常合并脊柱畸形,由
Gouldtlr ̄1918年首先报道,NF—I的骨骼异常改变以脊柱侧凸最常
见,但NF—I合并脊柱畸形的发病率各文献报道差异较大:10%t2i
~64%t3]。而在脊柱侧凸中,NF—I作为病因的Rezaian认为只有
3% 左右。本篇综述旨在总结回顾当前I型神经纤维瘤府I生脊柱
侧凸在基因及临床方面的所取得的成果及进展。
1概述
1.1分类 根据NF—I自然发展史及侧凸的形态,分为非营养不良型
(Nondystrophic)和营养不良型(Dystrophic)两类。前者的影像学表
现及治疗方案类似特发性脊柱侧凸,故又称类特发性。Durrani等目
在2000年首先报道NF—I脊柱畸形具有调节现象(Modulation),即
表面上很少有营养不良表现的脊柱畸形,在长期的随访中发现
其有营养不良的表现。
1型神经纤维瘤病相关肿瘤的诊疗进展(综述)
1型神经纤维瘤病是相对常见的遗传性疾病,患者易发生良、恶性肿瘤。近期Lancet
Neurology杂志发表综述,回顾了1型神经纤维瘤病相关肿瘤的临床表现、诊断以及多学科的治疗策略。
1型神经纤维瘤病(Neurofibromatosis type 1,NF1)是相对较为常见的遗传病;不分性别或种族,则全球的发病率为1/2500~1/3000。NF1型患者易发生中枢和周围神经系统的良、恶性肿瘤、以及其它部位的恶性病变。与NF1相关的肿瘤常见的包括:视觉通路的神经胶质瘤、胶质母细胞瘤、恶性周围神经鞘瘤、胃肠道间质瘤、乳腺癌、白血病、嗜铬细胞瘤、十二指肠类癌瘤和横纹肌肉瘤(表)。
表1. NF1儿童和成人患者不同肿瘤的终生风险
终生风险
视觉通路神经胶质瘤 15%~20%
其它脑部肿瘤 增加多于5倍
恶性周围神经鞘瘤 8%~13%
胃肠道间质瘤 4%~25%
乳腺癌 增加约为5倍
白血病 增加约为7倍
嗜铬细胞瘤 0.1%~5.7%
十二指肠类癌瘤 1%
横纹肌肉瘤 1.4%~6%
1882年Frederich von Recklinghausen首次描述了 NF 1,1987年NIH发表了正式的诊断标准(表2)。本篇综述将回顾NF1良、恶性肿瘤的特征,着重于肿瘤的诊断策略、监测和治疗。此外,本文还根据临床前药物研发的结果,强调了未来治疗的方向,评价了NF1相关恶性疾病基因工程小鼠模型的研究,最后探讨了NF1患者的临床试验。
表2. NIH NF1的诊断标准
具有下列临床特征两个及以上,就可诊断为NF1:
6个及以上的皮肤咖啡牛奶斑(最大直径:青春期前儿童>0.5 cm,青春期后成人>1.5
cm)
腋窝或腹股沟雀斑
2个及以上任何类型的神经纤维瘤或1个以上的丛状神经纤维瘤
2个或以上的Lisch结节(虹膜错构瘤)
1个特征性的骨损害(蝶骨大翼发育不良、长骨发育不良)
1型神经纤维瘤病性脊柱侧弯的诊疗现状 2
1型神经纤维瘤病性脊柱侧弯的诊疗现状
1型神经纤维瘤病性脊柱侧弯是一种罕见的疾病,由于其发病率低和病情复杂,临床上对其诊疗现状的研究还比较有限。随着医学科技的不断发展,对该病的诊断和治疗水平也在不断提高。本文将就1型神经纤维瘤病性脊柱侧弯的诊疗现状进行详细介绍。
一、疾病概况
1型神经纤维瘤是一种遗传性疾病,常见于神经系统、皮肤和内分泌系统等多个器官。病性脊柱侧弯是1型神经纤维瘤的常见并发症之一,症状包括脊柱侧凸和畸形、身高不对称等。病性脊柱侧弯对患者的身体健康和生活质量都会产生很大影响,因此早期发现和治疗是非常重要的。
二、诊疗现状
1. 诊断
由于疾病的罕见性和多样化的临床表现,对病性脊柱侧弯的诊断一直是个难题。目前主要依靠患者的病史、体格检查和影像学检查(X线、CT、MRI等)来进行诊断。新近的研究表明,基因检测对1型神经纤维瘤病性脊柱侧弯的诊断也具有一定的指导意义。未来,随着基因测序技术的不断完善,基因检测在病性脊柱侧弯的诊断中将扮演更为重要的角色。
2. 治疗
目前对于1型神经纤维瘤病性脊柱侧弯的治疗主要有保守治疗和手术治疗两种方法。保守治疗包括康复训练、矫正体操、理疗、药物治疗等,适用于轻度和中度病例。手术治疗则主要适用于病情较重、保守治疗无效的患者。传统手术方式多采用脊柱融合技术,但这种方式对患者的损伤较大,术后康复周期长。近年来,随着微创技术的发展,越来越多的患者开始接受微创手术治疗,效果较传统手术更佳,恢复周期也更短。
近年来一些新的治疗方法也在逐渐被引入临床实践,如脊柱镜技术、激光治疗、生物材料植入等,这些新技术的应用为病性脊柱侧弯的治疗提供了更多的选择。
三、存在的问题和展望
尽管目前疾病的诊治水平有了一定程度的提高,但与常见疾病相比,1型神经纤维瘤病性脊柱侧弯的诊疗仍然面临着一些问题。
1型神经纤维瘤病性脊柱侧弯的诊疗现状 3
1型神经纤维瘤病性脊柱侧弯的诊疗现状
概述:
1型神经纤维瘤病性脊柱侧弯(NF1-Scoliosis)是一种常见的遗传性疾病,该病的特征性表现包括神经纤维瘤、皮肤色素斑、骨钙化异常等。而脊柱侧弯则是其常见且严重的表现之一。本文旨在综述1型神经纤维瘤病性脊柱侧弯的诊疗现状。
诊断:
NF1-Scoliosis最早于1932年被报道,但该病多年来一直被忽视。1991年,Durrani等人提出了诊断NF1-Scoliosis的标准,包括:①有NF1的家族史或者基因诊断;②髂骨嵴高度差大于1.5cm;③胸椎和/或腰椎弯曲大于20度。
此外,目前常用的诊断手段包括正侧位X线片、磁共振成像(MRI)、计算机断层扫描(CT)等影像学检查。
治疗:
目前针对NF1-Scoliosis的治疗存在一定的争议。不同的治疗方法包括保守治疗、手术治疗和矫正器治疗等。
保守治疗包括体育锻炼、物理治疗、矫形床和脊柱牵引等。然而,研究表明保守治疗的效果非常有限,对于部分严重的患者来说,甚至无法缓解脊柱侧弯的症状。
手术治疗是治疗NF1-Scoliosis的有效方法之一。手术的目的是纠正脊柱的侧弯,恢复脊柱的平衡和稳定性。常用的手术方法包括后路脊柱融合、前路脊柱融合和椎体形态修复术等。
矫正器治疗是一种最为保守的治疗方法,主要是通过矫正器的固定作用使脊柱得到逐步的矫正。研究表明,矫正器治疗在脊柱侧弯角度小于25度时效果较好。
结论:
NF1-Scoliosis是一种常见的遗传性疾病,脊柱侧弯是其常见的表现之一。早期诊断和治疗对于延缓病情发展、改善患者生活质量至关重要。目前常用的治疗方法包括保守治疗、手术治疗和矫正器治疗等,其中手术治疗是治疗NF1-Scoliosis的有效方法之一,但具有一定的风险和后遗症。因此,应根据患者情况综合考虑治疗方法并结合医生的建议进行选择。