
雌二醇(E2)测定试剂盒(化学发光免疫分析法)产品技术要求huaketai
雌二醇(E2)测定试剂盒(化学发光免疫分析法)
适用范围:
用于体外定量测定人血清中雌二醇(E2)的含量。
1.1 包装规格
包装规格为96人份/盒。主要组成成分见表1:
表1 组成
组成 主要成分及含量 装量
校准品(冻干) 含有系列浓度E2抗原的牛血清 0.5mL /瓶(纯化水复溶)×6瓶(6水平)
目标浓度分别为:0、30、100、300、1000、3000pg/mL
标记物 辣根过氧化物酶标记的E2抗原 6mL/瓶×1瓶
阻断剂 0.01mol Tris缓冲液 6mL/瓶×1瓶
化学发光底物A 0.1%鲁米诺
Tris缓冲液PH8.2~8.8 6mL/瓶×1瓶
化学发光底物B 0.01%双氧水
LM缓冲液PH5.0~5.8 6mL/瓶×1瓶
浓缩洗涤液 0.05%Tween20
Tris-HCl缓冲液PH7.1~7.5 20mL/瓶×1瓶
微孔板 抗E2抗体包被微孔板 1块/盒×1块 96人份/块
2.1物理性能
试剂盒的各液体组分应澄明,无沉淀或絮状物。
冻干粉呈疏松体,加入纯化水复溶后,10min内溶解。
包被抗体微孔板的铝箔袋,应无破损现象。
2.2 准确度
回收率应在90%—110%之间。
2.3 线性
在企业线性范围内[30,3000]pg/mL,线性相关系数的绝对值(︳r︳)应不低于0.9900。
2.4 重复性
分别检测高值和低值两个样本,重复性(CV%)应不高于10.0%.
2.5 批间差
在多个不同批次产品之间,样本测定结果的变异系数(CV)应不高于15.0%。
2.6 空白检测限
试剂盒的空白检测限应不高于25.0pg/mL。
2.7 特异性
表2 与T、P的交叉反应
反应因子 浓度 测定结果
T 32.0ng/mL <30.0pg/mL
P 80.0ng/mL <30.0pg/mL
2.8 稳定性
2.8.1 效期稳定性
2℃~8℃保存,有效期12个月,效期后分别检测2.1~2.4、2.6项,其结果应符合各项要求。
2.8.2 复溶稳定性
冻干粉试剂开瓶后(复溶后),2℃-8℃保存,有效期1个月,效期后分别检测2.1~2.4、2.6项,其结果应符合各项要求。
2.9溯源性
应根据GB/T 21415-2008提供所用E2校准品溯源性资料,并溯源企业工作校准品与罗氏E2试剂盒比对赋值。
雌二醇检测标准操作流程

概述
雌激素能促使女性的第二性征发育。它与促孕激素(孕酮)协同调控女性的生殖过程。具有生物学活性的雌激素是17β-雌二醇,是一种分子量约为272道尔顿的甾类激素。雌激素主要在卵巢(卵泡、黄体)中生成,睾丸和肾上腺皮质也会生成少量的雌激素。妊娠期间,雌激素主要生成于胎盘。约98%的雌二醇是与转运蛋白(SHBG:性激素结合球蛋白)结合运转。在月经周期中,雌激素的分泌分为两个阶段。检测雌二醇主要用于临床诊疗下丘脑-垂体-性腺轴功能紊乱性疾病、男性乳房增生症、分泌雌激素的卵巢/睾丸肿瘤以及肾上腺皮质增生症。此外尚可应用于不孕不育的治疗和判定体外授精(IVF)的排卵时间。Elecsys雌二醇检测法是采用特异性针对17β-雌二醇的多克隆抗体的竞争法实验原理。甲二氢睾酮促使内源性雌二醇从样本中释放与钌复合物a标记的雌二醇衍生物竞争生物素抗体的结合位点。
1 目的
规范雌二醇检测测试,确保检测结果准确性和重复性。
2 检测方法和原理
2.1检测方法:竞争法
2.2检测原理:使用释放剂,将样本中包含的内源性雌二醇从其结合蛋白释放出来。然后,添加吖啶酯标记的抗雌二醇单克隆抗体,与可用的雌二醇结合。最后,向反应物中添加雌二醇衍生物捕捉固相,与雌二醇竞争和吖啶标记抗体结合。洗涤后,添加酸和碱,以启动化学发光反应。
3 标本采集与保护
新鲜无溶血血清
遵守以下推荐的血清标本处理,运行和储存步骤
3.1用真空采样管采集血液标本时须遵守常规注意事项
3.2离心前使标本完全自然形成凝块
3.3全程保证样品管的密闭状态
3.4尽快分离血清,并及时测定
3.5如果标本不能在24小时内检测或运送标本时,将标本保存在4℃或更低温度的环境中:
3.6冷藏标本室温放置20分钟后再测定;
3.7冷冻标本室温解溶后放置20分钟后再测定
3.8不符合标本处理
3.8.1溶血和乳糜血标本在报告单的备注栏注明
3.8.2标本量过少的标本,严重溶血和乳糜血标本与临床沟通并将标本退回,填写不合格标本拒接登记。
β-人绒毛膜促性腺激素(β-HCG)测定试剂盒(化学发光免疫分析法)产品技术要求华科泰

β-人绒毛膜促性腺激素(β-HCG)测定试剂盒(化学发光免疫分析法)
适用范围:用于体外定量测定人血清中β-人绒毛膜促性腺激素(β-HCG)的含量。
1.1规格:
包装规格为96人份/盒。主要组成成分见表1:
表1 组成
组成 主要成分及含量 装量
校准品 含有系列浓度β-HCG抗原的牛血清 0.5mL/瓶×6瓶(6水平)
目标浓度分别为:0、5、20、80、320、1000mIU/mL
标记物 辣根过氧化物酶标记的鼠抗人β-HCG抗体(单克隆抗体) 12mL/瓶×1瓶
样品稀释液 0.02molPB缓冲液 16mL/瓶×1瓶
化学发光底物A 0.1%鲁米诺
Tris缓冲液PH8.2~8.8 6mL/瓶×1瓶
化学发光底物B 0.01%双氧水
LM缓冲液PH5.0~5.8 6mL/瓶×1瓶
浓缩洗涤液 0.05%Tween20
Tris-HCl缓冲液PH7.1~7.5 20mL/瓶×1瓶
微孔板 抗β-HCG抗体包被微孔板 1块/盒×1块 96人份/块
2.1物理性能
试剂盒的各液体组分应澄明,无沉淀或絮状物;
包被抗体微孔板的铝箔袋,应无破损现象。
2.2 准确度
试剂盒内校准品与相应浓度的国家标准品同时进行分析测定,用Log(x)-Log(y)模型拟合,要求两条剂量-反应曲线不显著偏离平行(t检验);以国家标准品为对照品,试剂盒内校准品的实测值与标示值的效价比应在0.900~1.100之间。
2.3 线性
在[5-1000]mIU/mL区间内,用 Log(x)-Log(y)数学模型拟合,剂量-反应曲线线性相关系数(r)应不低于0.9900。
2.4 精密度
2.4.1 分析内精密度
分别检测高值和低值两个样本,分析内精密度(CV)应不高于10.0%。
2.4.2 分析间精密度
在多次独立分析之间,样本测定结果的变异系数(CV)应不高于15.0%。
2.4.3 批间精密度
雌二醇检测试剂注册审查指导原则2022年

—1—雌二醇检测试剂注册审查指导原则2022版本指导原则旨在指导注册申请人对雌二醇检测试剂注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。本指导原则是对雌二醇检测试剂的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。本指导原则是供注册申请人和技术审评人员使用的指导文件,不涉及注册审批等行政事项,亦不作为法规强制执行,如有能够满足法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。应在遵循相关法规的前提下使用本指导原则。本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。一、适用范围本指导原则适用于以化学发光免疫分析为原理用于体外定量测定血清/血浆样本中的雌二醇含量的试剂盒。包括以微孔板、管、磁微粒、微珠和塑料珠等为载体的化学发光免疫分析测定试剂盒。—2—本指导原则不适用于:1.用胶体金或其他方法标记的定性或半定量测定雌二醇的试剂(如试纸条、生物芯片等);2.色谱法原理的雌二醇检测试剂。二、注册审查要点(一)监管信息1.产品名称产品名称一般由三部分组成。第一部分:被测物名称;第二部分:用途,如测定试剂盒;第三部分:方法或者原理,如化学发光免疫分析法等。2.分类依据根据《体外诊断试剂分类子目录》,雌二醇检测试剂管理类别为二类,分类编码为6840。3.注册单元划分雌二醇检测试剂盒如包含不同的包装规格,不同规格间仅试剂组分装量或检测数有差异,原则上划分为同一注册单元;如包含不同的包装规格,不同规格间除试剂装量或检测数的差异外,适用于不同的仪器机型,原则上划分为同一注册单元。校准品、质控品可以与配合使用的雌二醇检测试剂合并申请注册,也可以单独申请注册。4.产品列表以表格形式列出拟申报产品的包装规格、主要组成成分,以及每个包装规格的标识(如货号、器械唯一标识等)和描述说明。—3—5.关联文件6.申报前与监管机构的联系情况和沟通记录6.1在产品申报前,如果申请人与监管机构针对申报产品以会议形式进行了沟通,或者申报产品与既往注册申报相关。应当提供下列内容(如适用):6.1.1列出监管机构回复的申报前沟通。6.1.2既往注册申报产品的受理号。6.1.3既往申报前沟通的相关资料,如既往申报会议前提交的信息、会议议程、演示幻灯片、最终的会议纪要、会议中待办事项的回复,以及所有与申请相关的电子邮件。6.1.4既往申报(如自行撤销/不予注册上市申请等)中监管机构已明确的相关问题。6.1.5在申报前沟通中,申请人明确提出的问题,以及监管机构提供的建议。6.1.6说明在本次申报中如何解决上述问题。6.2如不适用,应当明确声明申报产品没有既往申报和/或申报前沟通。7.符合性声明申请人应当声明下列内容:7.1申报产品符合《体外诊断试剂注册与备案管理办法》和相关法规的要求。7.2申报产品符合《体外诊断试剂分类规则》、《体外诊断试剂分类子目录》有关分类的要求。7.3申报产品符合现行国家标准、行业标准,并提供符合标—4—准的清单。7.4申报产品符合国家标准品的清单。7.5保证所提交资料的真实性(境内产品由申请人出具,进口产品由申请人和代理人分别出具)。(二)综述资料综述资料主要包括概述、产品描述、预期用途、申报产品上市历史以及其他需说明的内容,应符合《办法》和《关于公布体外诊断试剂注册申报资料要求和批准证明文件格式的公告》的相关要求。相关描述应需要注意以下内容:1.产品描述1.1描述产品所采用的技术原理,信号处理方法,数据获取和解读方式,分析前处理步骤,产品组成,外购原材料(如捕获/标记抗体、标记物、固相载体等)生产商名称及质量标准,自制原材料的制备过程及质量控制要求,主要生产工艺,检验方法,质控品的制备方法及赋值情况,如产品检测需要进行校准,应描述校准品的制备方法及溯源情况。1.2描述产品主要研究结果的总结和评价,包括分析性能评估、参考区间、稳定性以及临床评价等。1.3描述不同包装规格之间的差异。1.4描述产品中使用的生物材料或衍生物(如适用),包括生物学来源(如人、动物、病原体、重组或发酵产物)和组织来源(如血液)。人源性材料须对有关传染病(HIV、HBV、HCV等)病原体检测予以说明;其他动物源及微生物来源的材料,应当说明其在产品运输、使用过程中对使用者和环境是安—5—全的,并提供相关的文件。2.预期用途2.1预期用途:应明确产品用于检测的目标物和功能(如筛查、监测、鉴别诊断或辅助诊断),并写明适用仪器、使用方法(自动/半自动/手工)、检测类型(定量)以及样本类型(血清或血浆),样本采集及保存装置等。2.2临床适应证:临床适应证(如用于卵巢疾病的辅助诊断)、易感人群、分析物的详细介绍及与临床适应证的关系,相关的临床或实验室诊断方法。2.3适用人群:目标患者/人群的信息,对于适用人群包含亚群、儿童或新生儿的情况,应进行明确。2.4预期使用者:专业或非专业。3.其他需要说明的情况除申报产品外,检测系统的其他组成部分,包括但不限于:样本处理用试剂、适用仪器、质控品、校准品、独立软件等基本信息,及其在检测中发挥的作用,必要时应提交相应的说明书。对于已获得批准的检测系统的其他组成部分,应当提供注册证编号和国家药监局官方网站公布的注册证信息。(三)非临床资料1.产品风险管理资料产品风险管理资料是对产品的风险管理过程及其评审的结果予以记录所形成的资料。应当提供下列内容,并说明对于每项已判定危害的下列各个过程的可追溯性。—6—1.1风险分析:包括体外诊断试剂预期用途和与安全性有关特征的识别、危害的识别、估计每个危害处境的风险。1.2风险评价:对于每个已识别的危害处境,评价和决定是否需要降低风险,若需要,描述如何进行相应风险控制。1.3风险控制:描述为降低风险所执行风险控制的相关内容。1.4任何一个或多个剩余风险的可接受性评定。1.5与产品受益相比,综合评价产品风险可接受。2.体外诊断试剂安全和性能基本原则清单说明产品符合《体外诊断试剂安全和性能基本原则清单》各项适用要求所采用的方法,以及证明其符合性的文件。对于其中不适用的各项要求,应当说明理由。对于包含在产品注册申报资料中的文件,应当说明其在申报资料中的具体位置;对于未包含在产品注册申报资料中的文件,应当注明该证据文件名称及其在质量管理体系文件中的编号备查。3.产品技术要求及检验报告3.1产品技术要求申请人应当在原材料质量和生产工艺稳定的前提下,根据产品研制、前期临床评价等结果,依据国家标准,行业标准及有关文献,按照《关于发布医疗器械产品技术要求编写指导原则的通告》的有关要求进行产品技术要求编写。产品技术要求的性能指标应不低于国家/行业标准的要求。产品各性能指标建议不低于YY/T1589《雌二醇测定试剂—7—盒(化学发光免疫分析法)》的要求。如有修订,以最新发布版本为准。3.2产品检验报告在保证产品原材料和生产工艺稳定可靠的基础上,采用在符合医疗器械质量管理体系相关要求的条件下生产的产品进行检验。有适用的国家标准品的,应当使用国家标准品对产品进行检验。可提交以下任一形式的检验报告:3.2.1申请人出具的自检报告3.2.2委托有资质的医疗器械检验机构出具的检验报告。4.分析性能研究分析性能评估主要包括样本稳定性,适用的样本类型,校准品的量值溯源和质控品的赋值,准确度,精密度,空白限、检出限及定量限,分析特异性,线性区间及测量区间,反应体系等项目的研究资料,应当采用多批产品进行性能评估。如申报产品适用不同的机型,需要提交在不同机型上进行评估的资料。如申报产品包含不同的包装规格,需对各包装规格间的差异进行分析或验证。如不同规格间存在性能差异,需采用每个包装规格产品进行性能评估;如不同规格间不存在性能差异,需要详细说明各规格间的差别及可能产生的影响。申请人应当在原材料和生产工艺经过选择和确认、质量管理体系得到有效控制并且保证产品质量稳定的基础上,进行产品的分析性能评估。下列各项资料内容应当包括研究方案、报告和数据,提供证据的总结以及证据充分性的论证或者此项研究不适用的说—8—明。4.1样本稳定性申请人应充分考虑实际使用过程中样本采集、处理、运输及保存等各个阶段的条件,对不同类型样本的稳定性应分别进行评价并提交研究资料。内容包括建议的保存条件、添加剂(如抗凝剂)和运输条件(如涉及)等。4.2适用的样本类型如果申报试剂适用于多种样本类型,应采用合理方法评价每个样本类型的适用性。对于可比样本,可采用同源比对的方法进行验证;对于不可比样本,应对每个样本类型分别进行性能评估。此处所述可比样本,一般指:性能指标相同、参考区间相同、预期人群一致、临床意义相同。反之,则应视为不可比样本。应以列表形式说明各项分析性能评估中使用的样本类型及其来源。4.3校准品的量值溯源和质控品的赋值申请人应明确申报产品适用的校准品和质控品。如申报产品包括校准品,应当提交溯源资料。如申报产品包括质控品,应当提交在所有适用机型上进行赋值和验证的资料。4.4空白限、检出限及定量限4.4.1空白限、检出限与定量限的建立LoB一般由多个独立的空白样本(无分析物)的检测结果,经计算获得;LoD一般由多个独立的低浓度(含有分析物)样本的检测结果,结合LoB进行计算获得。申请人应根据具体产—9—品的原理、检测结果差异和分布,选择合适的模型和分析方法(非参数/参数数据)进行计算。定量限(LoQ)应满足预设准确度指标,即考虑偏倚和精密度的要求。偏倚可通过检测具有可接受参考量值的样本或回收试验进行估计,所以需获得已知浓度的低水平样本。如涉及将样本稀释至低浓度水平,应确保稀释液不引起明显的基质效应,且在低浓度区间呈线性。精密度的估计可根据检测试剂及其应用确定其影响条件,一般应至少包括重复性和日间精密度。在某些情况下,如无法在合适的低水平分析物浓度下确定偏倚,可采用其他合理的替代方法评估LoQ,例如研究试剂精密度达到固定要求时的最低分析物浓度。建议仅在无法确定偏倚时采用替代方法,并且应设置较为严格的精密度要求。LoB,LoD,LoQ的评估需选择多个独立的样本(空白样本、低浓度水平样本、已知浓度的低水平样本),在多天内进行研究。4.4.2空白限、检出限与定量限的验证LoB,LoD,LoQ的验证,每个项目需选择至少2个样本(空白样本、检出限浓度样本、定量限浓度样本),在多天内进行试验。每个试剂批次至少需要获得20个检测结果,计算与4.4.1研究获得的LoB,LoD,LoQ呈现一致性的检测结果比例,如果比例符合统计学要求/预设的临界值,则LoB,LoD,LoQ得到验证。4.5线性区间及测量区间线性区间的研究,需采用高值和零浓度/低值样本配制一系—10—列不同浓度的样本。当建立试剂的线性区间时,需配制较预期线性区间宽的9个左右不同浓度的样本(不包括零浓度样本),每个样本进行多次重复检测,根据可接受线性偏差和各浓度的重复性,确定检测次数。采用重复检测均值和预期值进行直线回归分析,建议采用加权最小二乘回归等分析方法,提供散点图、线性回归方程、线性相关系数(r)及线性偏差,判断结果是否满足可接受标准。验证试剂的线性区间时,可将接近线性区间上限的高值样本按一定比例稀释至少为5个浓度,其中稀释的最低浓度样本须接近线性区间的下限。对每一浓度的样本至少重复测定2次,计算其平均值,以稀释浓度为自变量,以检测结果均值为因变量求出线性回归方程。计算线性回归的相关系数(r)应不低于0.990。并用上述方法中稀释浓度代入线性回归方程,计算测试均值与相应估计值的相对偏差或绝对偏差。超出线性区间的样本如需稀释后测定,应进行相关研究,明确稀释液类型及最大可稀释倍数,研究过程应注意基质效应影响,必要时提供基质效应研究资料。测量区间,也称分析测量区间,在该区间内,临床样本在未经稀释、浓缩,或未采用非常规测量程序所需的其他前处理情况下,检测结果的线性偏差、不精密度和偏倚均在可接受范围内。测量区间下限为定量限,线性区间包含测量区间4.6准确度准确度由系统测量误差决定,通常用偏倚表示。根据检测试剂的实际情况,参考物质、比较测量程序等的可获得性,申
本试剂仅供研究使用

本试剂仅供研究使用
犬雌二醇(E2)elisa试剂盒使用说明书
试剂盒组成:48孔配置/96孔配置
说明书:1份
封板膜:2片(48)/2片(96)
密封袋:1个
目的:【犬雌二醇(E2)elisa试剂盒说明书】本试剂盒用于测定犬血清,血浆及相关液体样本中雌二醇(E2)的含量。
服务承诺:
供货期:款到发货。
工作时间内免费的技术咨询和指导 。请来电咨询
为客户提供来样检测服务,最大限度实验结果的有效性(免费代测)。
试剂盒性能:
1.样品线性回归与预期浓度相关系数R值为0.95以上。
2.批内与批见应分别小于9%和11%
保存条件及有效期:
1.试剂盒保存:2-8℃。
2.有效期:6个月
检测范围:
0.2IU/L - 6IU/L
试剂盒组成:
酶标包被板 1×48 1×96 2-8℃保存
标准品:2700ng/L 0.5ml×1瓶 0.5ml×1瓶 2-8℃保存
标准品稀释液 1.5ml×1瓶 1.5ml×1瓶 2-8℃保存
酶标试剂 3 ml×1瓶 6 ml×1瓶 2-8℃保存
样品稀释液 3 ml×1瓶 6 ml×1瓶 2-8℃保存
显色剂A液 3 ml×1瓶 6 ml×1瓶 2-8℃保存
显色剂B液 3 ml×1瓶 6 ml×1瓶 2-8℃保存
终止液 3ml×1瓶 6ml×1瓶 2-8℃保存
浓缩洗涤液 (20ml×20倍)×1瓶 (20ml×30倍)×1瓶 2-8℃保存
实验原理:
【犬雌二醇(E2)elisa试剂盒说明书】本试剂盒应用双抗体夹心法测定标本中犬雌二醇(E2)水平。用纯化的犬雌二醇(E2)抗体包被微孔板,制成固相抗体,往包被单抗的微孔中依次加入雌二醇(E2),再与HRP标记的雌二醇(E2)抗体结合,形成抗体-抗原-酶标抗体复合物,经过彻底洗涤后加底物TMB显色。TMB在HRP酶的催化下转化成蓝色,并在酸的作用下转化成最终的黄色。颜色的深浅和样品中的雌二醇(E2)呈正相关。用酶标仪在450nm波长下测定吸光度(OD值),通过标准曲线计算样品中犬雌二醇(E2)浓度。
兔子雌二醇E2酶联免疫分析ELISA
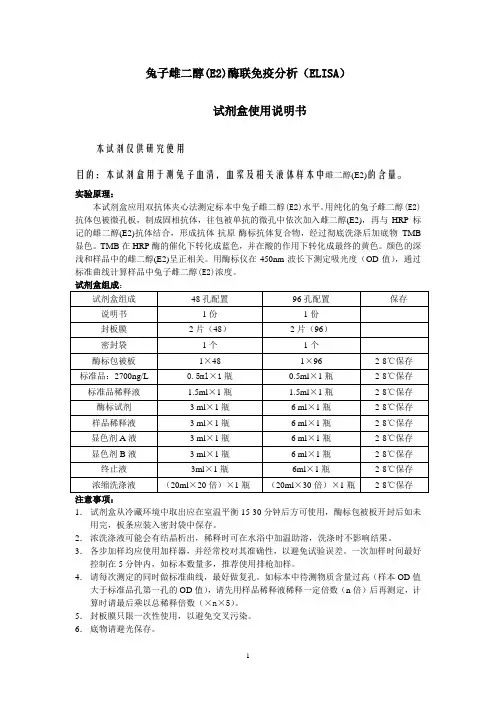
1 兔子雌二醇(E2)酶联免疫分析(ELISA)
试剂盒使用说明书
本试剂仅供研究使用
目的:本试剂盒用于测兔子血清,血浆及相关液体样本中雌二醇(E2)的含量。
实验原理:
本试剂盒应用双抗体夹心法测定标本中兔子雌二醇(E2)水平。用纯化的兔子雌二醇(E2)抗体包被微孔板,制成固相抗体,往包被单抗的微孔中依次加入雌二醇(E2),再与HRP标记的雌二醇(E2)抗体结合,形成抗体-抗原-酶标抗体复合物,经过彻底洗涤后加底物TMB显色。TMB在HRP酶的催化下转化成蓝色,并在酸的作用下转化成最终的黄色。颜色的深浅和样品中的雌二醇(E2)呈正相关。用酶标仪在450nm波长下测定吸光度(OD值),通过标准曲线计算样品中兔子雌二醇(E2)浓度。
试剂盒组成:
试剂盒组成 48孔配置 96孔配置 保存
说明书 1份 1份
封板膜 2片(48) 2片(96)
密封袋 1个 1个
酶标包被板 1×48 1×96 2-8℃保存
标准品:2700ng/L 0.5ml×1瓶 0.5ml×1瓶 2-8℃保存
标准品稀释液 1.5ml×1瓶 1.5ml×1瓶 2-8℃保存
酶标试剂 3 ml×1瓶 6 ml×1瓶 2-8℃保存
样品稀释液 3 ml×1瓶 6 ml×1瓶 2-8℃保存
显色剂A液 3 ml×1瓶 6 ml×1瓶 2-8℃保存
显色剂B液 3 ml×1瓶 6 ml×1瓶 2-8℃保存
终止液 3ml×1瓶 6ml×1瓶 2-8℃保存
浓缩洗涤液 (20ml×20倍)×1瓶 (20ml×30倍)×1瓶 2-8℃保存
注意事项:
1. 试剂盒从冷藏环境中取出应在室温平衡15-30分钟后方可使用,酶标包被板开封后如未用完,板条应装入密封袋中保存。
2. 浓洗涤液可能会有结晶析出,稀释时可在水浴中加温助溶,洗涤时不影响结果。
3. 各步加样均应使用加样器,并经常校对其准确性,以避免试验误差。一次加样时间最好控制在5分钟内,如标本数量多,推荐使用排枪加样。
雌二醇II标准操作程序SOP文件

ABCD医院
免疫实验室 文件编号:
ABCD-02-25
雌二醇II 版序:ABCD
页码:第1 页,共4 页
用途:
用免疫学方法定量测定人血清或血浆中雌二醇II的含量。电化学发光免疫测定试剂,适用于罗氏Elecsys2010免疫测定分析仪。
概述:
生物活性最强的雌激素是17β-雌二醇。主要由卵巢产生。睾丸和肾上腺皮质也产生少量的雌激素。妇女怀孕期,雌激素主要由胎盘产生。检测雌二醇可用于解释下丘脑-脑垂体-性腺调节功能紊乱、男子女性型乳房、产生雌激素型的卵巢和睾丸肿瘤和肾上腺皮质增生等。另外还可用于生育治疗中的疗效监测以及体外受孕中排卵时间的确定。
原理:
采用竞争法原理,整个过程18分钟完成。
· 第1步:35ml标本与生物素化的抗雌二醇抗体混匀,形成复合物,其数量取决于标本中待测物的浓度。
· 第2步:加入链霉亲和素包被的微粒和钌(Ru)标记的雌二醇衍生物。游离的、未结合生物素化抗体即与此衍生物结合,并且通过生物素、链酶亲和素之间的球上。让上述形成的复合物通过生物素与链霉亲和素间的反应结合到微粒上。
· 第3步:反应混和液吸到测量池中,微粒通过磁铁吸附到电极上,未结合的物质被清洗液洗去,电极加电压后产生化学发光,通过光电倍增管进行测定。
·检测结果由机器自动从标准曲线上查出。此曲线由仪器通过2点定标校正,由从试剂条形码扫描入仪器的原版标准曲线而得。
试剂:
M:链霉亲和素包被的微粒(透明瓶盖),1瓶,6.5ml。粒子浓度0.72mg/ml,生物素结合能力: 470ng生物素/mg粒子。含防腐剂。
R1:生物素化的兔抗雌二醇抗体(灰盖),1瓶,8ml。浓度45ng/l、甲二氢睾酮130ng/ml;MES缓冲液0.05mol/l,pH6.0。含防腐剂。
R2:Ru(bpy)32+标记的雌二醇-多肽(黑盖),1瓶,8ml。浓度2.75ng/ml;MES缓冲液0.05mol/l,pH6.0。含防腐剂。
狗雌二醇(Estradiol)ELISA Kit说明书
8th Edition, revised in October, 2018 (本试剂盒仅供体外研究使用,不用于临床诊断!) 狗雌二醇(Estradiol)使用说明书 Dog E2(Estradiol) ELISA Kit 产品货号:E-EL-0153c 96T 使用前请仔细阅读说明书。如果有任何问题,请通过以下方式联系我们: 销售部电话************,************技术部电话************电子邮箱(销售)******************** 电子邮箱(技术)************************** QQ客服800110755 网址 联系时请提供产品货号(见试剂盒标签),以便我们更高效地为您服务 Copyright ©2018-2020Elabscience Biotechnology Co. Ltd. All Rights Reserved 8th Edition, revised in October, 2018
2 用途 该试剂盒用于体外定量检测狗血清和血浆中E2浓度,其余样本类型检测请咨询技术支持。 灵敏度、检测范围、特异性和重复性 ●灵敏度:1.88pg/mL ●检测范围:3.12-200pg/mL ●特异性:可检测狗体内的E2 ,且与其它结构类似物无明显交叉反应。 ●重复性:板内,板间变异系数均<10%。 背景介绍 雌二醇是女性在妊娠期由卵巢、肾上腺以及胎盘分泌的一种雌激素。它是女性生殖期最重要的一种激素,不但是生殖和性功能必须的,而且对其他组织和器官也有重要影响。在女性体内,雌二醇主要作为阴道、输卵管、子宫内膜和子宫颈等生殖器官的生长激素, 促进子宫肌层的生长,此外,这种激素还能供养卵母细胞并促进排卵。与女性相比,男性体内雌二醇水平虽很低,但它在男性生命活动中也扮演着重要的角色。除人类和其他哺乳动物外,雌二醇也在大部分脊椎动物、甲壳动物、昆虫、鱼类等物种中被发现。雌二醇主要产生于卵巢的卵泡,但也在其他组织如睾丸、肾上腺、脂肪、肝脏、乳房和大脑等中产生, 是由胆固醇经过一系列的化学反应而形成的中间体。 检测原理 本试剂盒采用竞争ELISA法。将E2抗原包被于酶标板上,实验时样品或标准品中的E2与包被的E2竞争生物素标记的抗E2单抗上的结合位点,游离的成分被洗去。加入辣根过氧化物酶标记的亲和素,生物素与亲和素特异性结合而形成免疫复合物,游离的成分被洗去。加入显色底物(TMB),TMB在辣根过氧化物酶的催化下呈现蓝色,加终止液后变成黄色。在酶标仪450nm波长处测OD值,E2浓度与OD450值之间呈反比,通过绘制标准曲线计算出样品中E2的浓度。 8th Edition, revised in October, 2018
雌二醇检测
Formatted per NCCLS Document GP2-A3 Page 1 of 8 105293A
Copyright 1998 Beckman Instruments, Inc. 雌二醇
检测步骤
用ACCESS®免疫分析系统
定量检测血清雌二醇的浓度
内容表
原理 2
标本采集 2
试剂和仪器 3
定标 5
质量控制 5
检测步骤 5
检测结果 6
开始检测 6
检测注意事项 7
参考文献 8
Beckman Instruments, Inc. • Chaska, MN 55318
Formatted per NCCLS Document GP2-A3 Page 2 of 8 105293A
Copyright 1998 Beckman Instruments, Inc.
原理
检测原理
Access 雌二醇的检测是一种使用了延时加入酶结合物的竞争结合的酶免疫检测。样品和包被了羊抗兔抗体:兔抗雌二醇捕捉抗体的磁性颗粒,以及含蛋白的Tris 缓冲液一起被加入到反应管中,20min以后,加入雌二醇-碱性磷酸酶结合物。样品中的雌二醇与雌二醇-碱性磷酸酶结合物竞争结合有限的特异性雌二醇抗体的结合位点,最后抗原-抗体复合物通过捕捉抗体结合到磁性颗粒表面。而后,反应管被传送到磁性分离区域进行多次冲洗,去处未和固相结合的其它成分。最后在反应管中加入化学发光底物(Lumi-Phos* 530),
该反应所产生的光子并被光电比色计所检测。光子的产量与样品中的雌二醇的浓度呈反比,最后,对照仪器中储存的多点定标曲线中所描述的光量子与标准品雌二醇的对应关系而计算出样品中的雌二醇浓度。
概述
雌二醇是一种分子量为272.3道尔顿的天然雌性激素。血循环中大多数的雌二醇与蛋白质结合,大约有1~3%的雌二醇以游离(未结合)形式存在与血清中。在非孕期的妇女中,雌二醇由卵巢和黄体分泌。肾上腺和睾丸(男性)也能分泌少量的雌二醇。月经期的雌二醇的水平最低,在卵泡期的早期开始上升,并在卵泡期的晚期先于hLH(人体黄体生成素)出现一个高峰,开始进入排卵期,hLH出现高峰时,雌二醇的水平在黄体期再次升高。雌二醇和孕激素刺激子宫内膜的增生,为受精卵的种植作准备。如果未受孕,黄体分泌的雌二醇和孕激素分泌减少,开始进入月经期。
雌二醇检测标准
雌二醇检测标准
一、范围
本标准规定了雌二醇的检测方法、结果表述、检测报告及注意事项等内容。本标准适用于雌二醇的定量检测,包括血液、尿液、组织等样本。
二、规范性引用文件
本标准引用了下列文件或其中的条款。凡是注明日期的引用文件,仅注日期的版本适用于本标准。凡是未注日期的引用文件,其最新版本(包括所有的修改单)适用于本标准。
三、术语和定义
雌二醇(Estradiol):是一种天然雌激素,主要由卵巢黄体分泌,具有维持女性生殖健康、促进女性性征发育等作用。
四、缩略语
以下缩略语适用于本标准:
* EIA:酶免疫分析法(Enzyme Immunoassay)
* ELISA:酶联免疫吸附分析法(Enzyme-Linked Immunosorbent
Assay)
* GC-MS:气相色谱-质谱联用法(Gas
Chromatography-Mass
Spectrometry)
* HPLC:高效液相色谱法(High Performance
Liquid
Chromatography)
五、检测方法 1. 适用范围
本部分规定了酶联免疫吸附法测定雌二醇的方法。
2. 原理
基于抗原抗体反应的竞争性抑制原理,用已知浓度的雌二醇-β-D-葡萄苷酶结合物与标本中的雌二醇竞争有限的抗体结合位点。在酶反应后,测定每一份反应溶液所剩余的酶量,酶量的减少程度与标本中的雌二醇浓度成正比。计算待测样品中雌二醇的浓度。
3. 试剂和材料
3.1 试剂盒由以下部分组成:
a)
酶标记物:由包被有抗雌二醇抗体的微孔板、已知浓度的雌二醇-β-D-葡萄苷酶结合物、酶标记雌二醇抗体的结合物组成;
b) 样品稀释液和洗涤缓冲液;
c) 底物:N-亚硝基去氧鸟氨酸和4-氨基安替比林;
d) 终止液。
3.2 仪器:酶标仪。
3.3 其他:蒸馏水或去离子水。
4. 操作步骤
4.1 加样:分别将50μl的标准品、质控品和待测样品加入相应的微孔板中。然后加入25μl酶标记物,轻轻震荡混匀后盖好盖子,室温孵育30分钟。
雌二醇检测试剂注册审查指导原则(2022年第35号)
— 1 — 附件7
雌二醇检测试剂注册审查指导原则
本指导原则旨在指导注册申请人对雌二醇检测试剂注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。
本指导原则是对雌二醇检测试剂的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供注册申请人和技术审评人员使用的指导文件,不涉及注册审批等行政事项,亦不作为法规强制执行,如有能够满足法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。
一、 适用范围
本指导原则适用于以化学发光免疫分析为原理用于体外定量测定血清/血浆样本中的雌二醇含量的试剂盒。包括以微孔板、管、磁微粒、微珠和塑料珠等为载体的化学发光免疫分析测定试剂盒。 — 2 —
本指导原则不适用于:
1.用胶体金或其他方法标记的定性或半定量测定雌二醇的试剂(如试纸条、生物芯片等);
2.色谱法原理的雌二醇检测试剂。
二、注册审查要点
(一)监管信息
1.产品名称
产品名称一般由三部分组成。第一部分:被测物名称;第二部分:用途,如测定试剂盒;第三部分:方法或者原理,如化学发光免疫分析法等。
2.分类依据
根据《体外诊断试剂分类子目录》,雌二醇检测试剂管理类别为二类,分类编码为6840。
3.注册单元划分
雌二醇检测试剂盒如包含不同的包装规格,不同规格间仅试剂组分装量或检测数有差异,原则上划分为同一注册单元;如包含不同的包装规格,不同规格间除试剂装量或检测数的差异外,适用于不同的仪器机型,原则上划分为同一注册单元。校准品、质控品可以与配合使用的雌二醇检测试剂合并申请注册,也可以单独申请注册。