
中国重症肌无力诊断和治疗指南2015
主堡控丝型盘查!!!!生!!旦筮堡鲞筮!!翅g!也』盟!!翌!,盟!!!坐!竺!Q!!,!!!:堡:盟!:!!
中国重症肌无力诊断和治疗指南2015
中华医学会神经病学分会神经免疫学组
中国免疫学会神经免疫学分会
重症肌无力(myastheniagravis,MG)是一种由乙酰胆碱受体(AChR)抗体介导、细胞免疫依赖、补
体参与,累及神经肌肉接头突触后膜,引起神经肌肉接头传递障碍,出现骨骼肌收缩无力的获得性自身
免疫性疾病。极少部分MG患者由肌肉特异性酪氨
酸激酶(musclespecifictyrosinekinase,MuSK)抗体、
低密度脂蛋白受体相关蛋白4(10w.density
lipoproteinreceptor—relatedprotein4,LRP4)抗体介
导。其主要临床表现为骨骼肌无力、易疲劳,活动后
加重,休息和应用胆碱酯酶抑制剂后症状明显缓解、
减轻。年平均发病率为(8.0~20.0)/10万人…。
MG在各个年龄阶段均可发病。在40岁之前,女性发病率高于男性;40~50岁男女发病率相当;50岁
之后,男性发病率略高于女性。
临床表现和分类
一、临床表现患者全身骨骼肌均可受累。但在发病早期可单独出现眼外肌、咽喉肌或肢体肌肉无力;脑神经支配
的肌肉较脊神经支配的肌肉更易受累。经常从一组
肌群无力开始,逐渐累及其他肌群,直到全身肌无
力。部分患者短期内出现全身肌肉收缩无力,甚至
发生肌无力危象。
骨骼肌无力表现为波动性和易疲劳性,晨轻暮
重,活动后加重、休息后可减轻。眼外肌无力所致对
称或非对称性上睑下垂和(或)双眼复视是MG最常见的首发症状,见于80%以上的患者旧o;还可出
现交替性上睑下垂、双侧上睑下垂、眼球活动障碍
等。瞳孑L大小正常,对光反应正常。面肌受累可致
鼓腮漏气、眼睑闭合不全、鼻唇沟变浅、苦笑或呈肌
病面容。咀嚼肌受累可致咀嚼困难。咽喉肌受累出
DOI:10.3760/cma.j.issn.1006-7876.2015.11.002通信作者:李柱一,710038西安,第四军医大学唐都医院神经内科,Email:lizhuyi@fmmu.edu.cn;胡学强,510630广州,中山大学附属第三医院神经内科,Email:huxueqiangqm@aliyun.conl.指南.
现构音障碍、吞咽困难、鼻音、饮水呛咳及声音嘶哑
等。颈肌受累,以屈肌为著,出现头颈活动障碍、抬
头困难或不能。肢体各组肌群均可出现肌无力症
状,以近端为著。呼吸肌无力可致呼吸困难、无力,部分患者可出现肌无力危象,需行人工辅助呼
吸‘3引。
二、临床分类
根据改良的Osserman分型分为:
1.I型:眼肌型,病变仅局限于眼外肌,2年之内其他肌群不受累。
2.Ⅱ型:全身型,有一组以上肌群受累。包括:
ⅡA型:轻度全身型,四肢肌群轻度受累,伴或不伴
眼外肌受累,通常无咀嚼、吞咽和构音障碍,生活能
自理;ⅡB型:中度全身型,四肢肌群中度受累,伴或
不伴眼外肌受累,通常有咀嚼、吞咽和构音障碍,生
活自理困难。
3.Ⅲ型:重度激进型,起病急、进展快,发病数周或数月内累及咽喉肌;半年内累及呼吸肌,伴或不伴
眼外肌受累,生活不能自理。
4.Ⅳ型:迟发重度型,隐袭起病,缓慢进展。2
年内逐渐进展,由I、ⅡA、ⅡB型进展而来,累及呼
吸肌。5.V型:肌萎缩型,起病半年内可出现骨骼肌萎
缩、无力。
实验室检查
一、甲基硫酸新斯的明试验
成人肌肉注射1.0~1.5mg,如有过量反应,可予以肌肉注射阿托品0.5mg,以消除其M胆碱样不良反应;儿童可按0.02~0.03mg/kg,最大用药剂量不超过1.0mg。注射前可参照MG临床绝对评分
标准。选取肌无力症状最明显的肌群,记录1次肌力,注射后每10分钟记录1次,持续记录60min。记录改善最显著时的单项绝对分数,依照公式计算
相对评分作为试验结果判定值。相对评分=(试验
前该项记录评分一注射后每次记录评分)/试验前
万方数据生堡韭丝型苤壹!!!!生!!爿笙塑鲞箜!!塑£ji!』塑!!塑!:塑!!!里鲤!!Q!!:!!!.塑:盟!:U
该项记录评分×100%,作为试验结果判定值。其中≤25%为阴性,>25%至<60%为可疑阳性,≥
60%为阳性。6。。如检测结果为阴性,不能排除MG
的诊断。
二、肌电图检查
1.低频重复神经电刺激(RNS):指采用低频
(2~5Hz)超强重复电刺激神经干,在相应肌肉记
录复合肌肉动作电位。常规检测的神经包括面神
经、副神经、腋神经和尺神经。持续时间为3S,结果判断用第4或5波与第l波的波幅相比较,波幅衰
竭10%以上为阳性,称为波幅递减。服用胆碱酯酶
抑制剂的MG患者需停药12~18h后做此项检查,
但需要充分考虑病情。与突触前膜病变鉴别时需要
进行高频RNS(10~20Hz)检测,结果判断主要依
据波幅递增的程度(递增100%以上为异常,称为波
幅递增)。
2.单纤维肌电图(SFEMG):使用特殊的单纤维
针电极通过测定“颤抖”(Jitter)研究神经.肌肉传递
功能,“颤抖”通常15~35Ixs;超过55¨s为“颤抖
增宽”,一块肌肉记录20个“颤抖”中有2个或2个
以上大于55仙s则为异常。检测过程中出现阻滞(block)也判定为异常。SFEMG并非常规的检测手
段,但敏感性高。SFEMG不受胆碱酯酶抑制剂影响。主要用于眼肌型MG或临床怀疑MG但RNS
未见异常的患者。
三、相关血清抗体的检测
1.骨骼肌AChR抗体:为诊断MG的特异性抗
体,50%~60%的单纯眼肌型MG患者血中可检测
到AChR抗体;85%~90%的全身型MG患者血中
可检测到AChR抗体,结合肌无力病史,如抗体检测
结果阳性则可以确立MG诊断。如检测结果为阴
性,不能排除MG诊断。2.MuSK抗体:在部分AChR抗体阴性的全身型MG患者血中可检测到抗MuSK抗体,其余患者
可能存在抗LRP4抗体以及某些神经肌肉接头未知
抗原的其他抗体,或因抗体水平和(或)亲和力过低
而无法被现有技术手段检测到。抗MuSK抗体阳性
率欧美国家患者较亚洲国家患者高。
3.抗横纹肌抗体:包括抗titin抗体、抗RyR抗体等。此类抗体在伴有胸腺瘤、病情较重的晚发型
MG或对常规治疗不敏感的MG患者中阳性率较
高,但对MG诊断无直接帮助,可以作为提示和筛查胸腺瘤的标志物。抗横纹肌抗体阳性则可能提示
MG患者伴有胸腺肿瘤。四、胸腺影像学检查
20%~25%的MG患者伴有胸腺肿瘤,约80%的MG患者伴有胸腺异常;20%~25%胸腺肿瘤患
者可出现MG症状一。。纵隔CT检出胸腺肿瘤的阳
性率可达94%,部分MG患者的胸腺肿瘤需行增强
CT扫描或核磁共振检查才能被发现。
诊断与鉴别诊断
一、诊断依据1.临床表现:某些特定的横纹肌群肌无力呈斑
片状分布,表现出波动性和易疲劳性;肌无力症状晨
轻暮重,持续活动后加重,休息后缓解、好转。通常以眼外肌受累最常见。
2.药理学表现:新斯的明试验阳性。
3.RNS检查低频刺激波幅递减10%以上;
SFEMG测定的“颤抖”增宽、伴或不伴有阻滞。4.抗体:多数全身型MG患者血中可检测到
AChR抗体,或在极少部分MG患者中可检测到抗
MuSK抗体、抗LRP4抗体。
在具有MG典型临床特征的基础上,具备药理学特征和(或)神经电生理学特征,临床上则可诊断
为MG。有条件的单位可检测患者血清AChR抗体
等,有助于进一步明确诊断。需除外其他疾病。
二、鉴别诊断1.眼肌型MG的鉴别诊断:@Miller—Fisher综合
征:属于吉兰.巴雷综合征变异型,表现为急性眼外
肌麻痹;共济失调和腱反射或消失;肌电图示神经传导速度减慢;脑脊液有蛋白一细胞分离现象,在部分
患者可检测到抗人神经节苷脂GQlb抗体。②慢性
进行性眼外肌麻痹:属于线粒体脑肌病,表现为双侧
进展性无波动性眼睑下垂、眼外肌麻痹,可伴近端肢
体无力。肌电图示肌源性损害,少数患者可伴有周
围神经传导速度减慢。血乳酸轻度增高,肌肉活体组织检查(简称活检)和基因检测有助于诊断。③
眼咽型肌营养不良:属于进行性肌营养不良,表现为无波动性的眼睑下垂,斜视明显,但无复视。肌电图
示肌源性损害。血清肌酶轻度增高,肌肉活检和基
因检测有助于诊断。④眶内占位病变:眶内肿瘤、脓
肿或炎性假瘤等所致,表现为眼外肌麻痹并伴结膜
充血、眼球突出、眼睑水肿。眼眶MRI、CT或超声检
查有助于诊断。⑤Graves眼病:属于自身免疫性甲状腺病,表现为自限性眼外肌无力、眼睑退缩,不伴
眼睑下垂。眼眶CT显示眼外肌肿胀,甲状腺功能
亢进或减退,抗促甲状腺激素受体抗体阳性或滴度
万方数据史堡益丝型苤查!Q!!生!!旦筮塑鲞筮!!塑垦生!』盟!!塑!:盟!!!塑!旦!!!!:!尘:塑:塑!:!!
高于界值。@Meige综合征:属于锥体外系疾病,表
现为单侧或双侧眼睑痉挛、眼裂变小,伴有面、下颌和舌肌非节律性强直性痉挛。服用多巴胺受体拮抗
剂或局部注射A型肉毒毒素治疗有效。
2.全身型MG的鉴别诊断:①吉兰.巴雷综合
征:免疫介导的急性炎性周围神经病,表现为弛缓性
肢体肌无力,腱反射减低或消失。肌电图示运动神
经传导潜伏期延长、传导速度减慢、阻滞、异常波形离散等。脑脊液有蛋白一细胞分离现象。②慢性炎
性脱髓鞘性多发性神经病:免疫介导的慢性感觉运动周围神经病,表现为弛缓性肢体无力,套式感觉减
退,腱反射减低或消失。肌电图示运动或感觉神经
传导速度减慢、波幅降低和传导阻滞。脑脊液有蛋
白.细胞分离现象,周围神经活检有助于诊断。③
Lambert—Eaton综合征:免疫介导的累及神经肌肉接
头突触前膜电压依赖性钙通道疾病,表现为肢体近
端无力、易疲劳,短暂用力后肌力增强,持续收缩后病态疲劳伴有自主神经症状(口干、体位性低血压、胃肠道运动迟缓、瞳孑L扩大等)。肌电图示低频
RNS可见波幅递减,高频RNS可见波幅明显递增。多继发于小细胞肺癌,也可并发于其他恶性肿瘤。
④进行性脊肌萎缩:属于运动神经元病的亚型,表现
为弛缓性肢体无力和萎缩、肌束震颤、腱反射减低或
消失。肌电图呈典型神经源性改变。静息状态下可见纤颤电位、正锐波,有时可见束颤电位,轻收缩时
运动单位电位时限增宽、波幅增高、多相波增加,最
大用力收缩时运动单位电位减少,呈单纯相或混合相。神经传导速度正常或接近正常范围,感觉神经
传导速度正常。⑤多发性肌炎:多种原因导致的骨骼肌间质性炎性病变,表现为进行性加重的弛缓性
肢体无力和疼痛。肌电图示肌源性损害。心肌酶显
著升高、肌肉活检有助于诊断。糖皮质激素治疗有效。⑥肉毒中毒:为肉毒杆菌毒素累及神经肌肉接
头突触前膜所致,表现为眼外肌麻痹、瞳孔扩大和对
光反射迟钝,吞咽、构音、咀嚼无力,肢体对称性弛缓
性瘫痪,可累及呼吸肌,可伴有Lambert.Eaton综合征样的自主神经症状。肌电图示低频RNS无明显
递减,高频RNS可使波幅增高或无反应,取决于中毒程度。对食物可进行肉毒杆菌分离及毒素鉴定。
⑦代谢性肌病:肌肉代谢酶、脂质代谢或线粒体受损
所致肌肉疾病,表现为弛缓性肢体无力,不能耐受疲劳,腱反射减低或消失,伴有其他器官受损。肌电图示肌源性损害。心肌酶正常或轻微升高、肌肉活检
和基因检测有助于诊断。一般治疗
一、胆碱酯酶抑制剂治疗
此类药物是治疗所有类型MG的一线药物,用
于改善临床症状,特别是新近诊断患者的初始治疗,并可作为单药长期治疗轻型MG患者。8o。不宜单独
长期使用胆碱酯酶抑制剂,其剂量应个体化,一般应
一文搞定常见重症肌无力严重程度量表

一文搞定常见重症肌无力严重程度量表
肌无力肌肉量表(MMS)
该量表由Gajdos等人研制,于1997年正式发表于神经病学年鉴杂志[4]。需要注意的是,与其它量表相比,该量表无呼吸肌相关评估内容。
条目数:9个
总分:0~100分
病情评估:得分越高提示病情越轻
重症肌无力绝对和相对评分法(ARS-MG)
该量表为我国许贤豪教授设计,于1997年发表[5],现被用于《重症肌无力诊断和治疗中国专家共识》2012版,以及《中国重症肌无力诊断和治疗指南》2015版。量表分为绝对评分和相对评分两部分,其中相对评分为通过公式计算得出。
条目数:8个
总分:0~60分
病情评估:得分越高提示病情越重
量表简评
目前已有多种工具用于评价MG的严重程度,根据高翔等人的研究[6],上述4种严重程度量表信度和效度良好,均能可靠有效地评价MG的严重程度。
不同的量表特点和优势也有所差异,ARS-MG为我国自主设计,更适用于我国患者群体,但国外的量表同样有值得借鉴之处,临床上可根据评价内容、量表详略程度及使用目的做出选择。在MG的量表研制方面,国内仍然有待进一步研究,期待未来能够诞生出更加适合于中国国情的量表[7]。
相关共识及指南下载:
《重症肌无力诊断和治疗中国专家共识》2012版
《中国重症肌无力诊断和治疗指南》2015版
参考文献:
[1] Penn A S, Sanders D B, Jaretzki A, et al. Myasthenia gravis: recommendations for clinical
research standards[J]. Annals of Thoracic Surgery, 2000, 55(1):16-23.
[2] 马铮, 蒋耀光, 王如文,等. 重症肌无力协会临床分型及定量评分的应用体会[J]. 中华胸心血管外科杂志, 2004, 20(2):89-92.
中国重症肌无力诊断和治疗指南(2020版)

中国重症肌无力诊断和治疗指南(2020版)
中国重症肌无力诊断和治疗指南(2020版)
引言:
重症肌无力是一种慢性、进展性的自身免疫性疾病,患病率逐年增加。为了提高重症肌无力的诊断和治疗水平,中国医疗专家经过多次研讨和讨论,综合国内外最新研究成果,制定了2020版的中国重症肌无力诊断和治疗指南,以指导医生进行准确的诊断和科学的治疗。
一、诊断标准:
1. 病史:重症肌无力的患者常有进行性肌无力症状,疲劳易感和活动后恢复缓慢等特点。
2. 体格检查:重症肌无力患者差异较大,但大多会出现眼肌麻痹和泪液分泌减少等眼部表现,以及颈肌无力和呼吸肌无力等全身表现。
3. 神经肌肉传导检查:针对神经肌肉传导方面的检查项目,包括神经肌肉传导速度、肌肉动作电位和运动单位电活动等。
4. 免疫学检查:通过抗乙酰胆碱受体抗体、MuSK抗体和Lrp4抗体等自身抗体的检测,可以帮助确定诊断。
二、治疗原则:
1. 发病初期的治疗:在确诊后的早期,应立即给予对症治疗,抗乙酰胆碱酯酶药物是最常用的治疗方法,如新斯的明和吡拉西坦等。此外,合理的运动和心理支持对于患者恢复也十分重要。
2. 疾病稳定期的治疗:在疾病进入稳定期后,除继续维持治疗控制病情外,还需考虑减少激素使用以避免副作用。此时,免疫抑制剂的应用可以取得较好的疗效,包括环孢素A、硫唑嘌呤和甲氨蝶呤等。
3. 疾病进展期的治疗:若患者在维持治疗后,仍然存在严重的肌肉无力和呼吸肌无力等症状,可能需要考虑开展其他治疗方法,如免疫吸附、静脉免疫球蛋白等。
4. 并发症的治疗:重症肌无力可伴随多种并发症,如肺部感染和呼吸衰竭等。因此,及时诊断并治疗这些并发症,对提高患者生活质量至关重要。
三、其他治疗手段:
1. 物理治疗:包括物理疗法、功能锻炼等,可以改善患者的肢体活动能力和肌力。
2. 急救处理:对于突然发生呼吸窘迫等急性病情的重症肌无力患者,应立即进行气管插管、机械通气和选择性免疫吸附等治疗,以保证生命安全。
《重症肌无力外科治疗中国临床专家共识》解读

专家共识解读《重症肌无力外科治疗中国临床专家共识》解读刘宝东作者单位:100053 北京,首都医科大学宣武医院胸外科作者简介:刘宝东,医学博士,主任医师,教授,硕士研究生导师,研究方向:微创胸外科和胸部肿瘤外科等。E⁃mail:liubaodongxw@aliyun.com 刘宝东,医学博士。首都医科大学宣武医院胸外科主任医师,教授,硕士研究生导师。中国医药教育学会肺癌医学教育委员会副主任委员,中国医疗保健国际交流促进会胸外科分会委员,中国医疗保健国际交流促进会肺癌防治分会常委,国家卫生健康委能力建设和继续教育肺癌专业委员会委员,国家肿瘤微创治疗技术创新战略联盟肺癌消融委员会副主任委员,中国抗癌协会肿瘤消融治疗专业委员会常委,中国医师协会肿瘤消融治疗技术专家组成员,北京胸外科专业委员会肺癌学组委员,北京医师协会介入放射专业医师分会常务理事,国家自然科学基金项目评议人,北京市科委生物医药和医疗卫生领域评审专家,北京市高级职称评审专家,教育部学位中心评审专家。承担首都临床特色应用研究、国家自然科学基金、国家重点研发计划等多项课题,发表论文80余篇,其中SCI论文20篇。牵头制定了《影像引导射频消融治疗肺部肿瘤专家共识(2014版、2018版)》、Expertconsensusonimage⁃guidedradiofrequencyablationofpulmonarytumors:2015and2018editions、《肺部小结节术前辅助定位技术专家共识(2019版)》、Expertconsensusworkshopreport:guidelinesforpreoperativeassistedlocalizationofsmallpulmonarynodules和《重症肌无力外科治疗中国临床专家共识》。参与制定了《热消融治疗原发性和转移性肺部肿瘤专家共识(2014版、2017版)》、《热消融治疗肺部亚实性结节专家共识(2021年版)》、《影像引导下热消融治疗原发性和转移性肺部肿瘤临床实践指南(2021年版)》、Clinicalpracticeguidelinesonimage⁃guidedthermalablationofprimaryandmetastaticlungtumors(2022edition)、《多原发早期肺癌诊疗专家共识》、《2022纵隔及胸壁肿瘤围手术期及全程化综合诊治中国专家共识》。主译《微创胸外科手术学图谱》(北京大学医学出版社,2014年),主编《肺癌射频消融治疗技术》(人民卫生出版社,2019年)和《CT引导下肺部肿瘤热消融图谱》(中南大学出版社,2019年)。获实用新型专利8项。 [摘要] 《重症肌无力外科治疗中国临床专家共识》于2022年发表。该文围绕重症肌无力的临床分型、手术基础、术前准备、手术适应证、手术方式和疗效评价等方面进行了解读。 [关键词] 重症肌无力; 外科治疗; 专家共识; 解读 [中图分类号] R7461 [文献标识码] A [文章编号] 1674-3806(2023)06-0531-05 doi:10.3969/j.issn.1674-3806.2023.06.01ChineseClinicalExpertConsensusonSurgicalTreatmentofMyastheniaGravis:aninterpretation LIUBao⁃dong.DepartmentofThoracicSurgery,XuanwuHospital,CapitalMedicalUniversity,Beijing100053,China [Abstract] ChineseClinicalExpertConsensusonSurgicalTreatmentofMyastheniaGraviswaspublishedin2022.Thispaperfocusesontheclinicalclassification,surgicalbasis,preoperativepreparation,surgicalindications,surgicalmethodsandtherapeuticevaluationofmyastheniagravis. [Keywords] Myastheniagravis; Surgicaltreatment; Expertconsensus; Interpretation 重症肌无力(myastheniagravis,MG)是一种由乙酰胆碱受体抗体(acetylcholinereceptorantibody,AchR⁃Ab)介导,细胞免疫依赖,补体参与,累及神经肌肉接头突触后膜,引起神经肌肉接头传递障碍,出现骨骼肌收缩无力的获得性自身免疫性疾病。已知80%以上的MG患者表现为胸腺增生或胸腺瘤,其中15%~30%为胸腺瘤[1⁃2]。基于MG与胸腺异常的密切关系,Blalock等[3]于1936年5月26日为1例·135· 中国临床新医学 2023年 6月 第16卷 第6期
重症肌无力试题
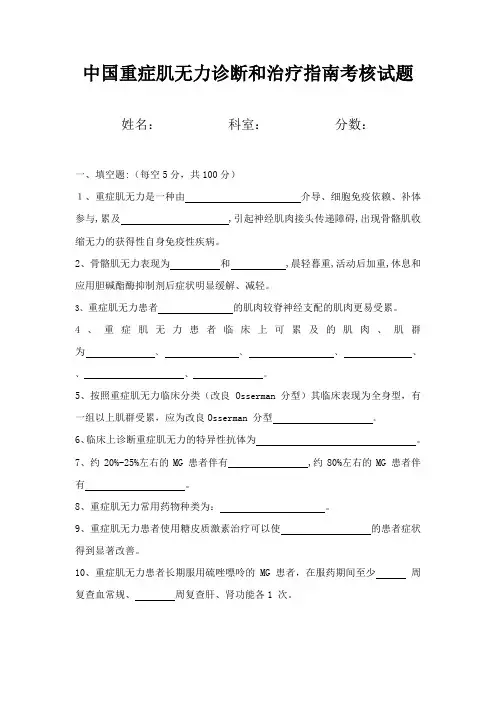
中国重症肌无力诊断和治疗指南考核试题
姓名: 科室: 分数:
一、填空题:(每空5分,共100分)
1、重症肌无力是一种由 介导、细胞免疫依赖、补体参与,累及 ,引起神经肌肉接头传递障碍,出现骨骼肌收缩无力的获得性自身免疫性疾病。
2、骨骼肌无力表现为 和 ,晨轻暮重,活动后加重,休息和应用胆碱酯酶抑制剂后症状明显缓解、减轻。
3、重症肌无力患者 的肌肉较脊神经支配的肌肉更易受累。
4、重症肌无力患者临床上可累及的肌肉、肌群为 、 、 、 、
、 、 。
5、按照重症肌无力临床分类(改良Osserman 分型)其临床表现为全身型,有一组以上肌群受累,应为改良Osserman 分型 。
6、临床上诊断重症肌无力的特异性抗体为 。
7、约20%-25%左右的MG 患者伴有 ,约80%左右的MG
患者伴有 。
8、重症肌无力常用药物种类为: 。
9、重症肌无力患者使用糖皮质激素治疗可以使 的患者症状得到显著改善。
10、重症肌无力患者长期服用硫唑嘌呤的MG 患者,在服药期间至少
周复查血常规、 周复查肝、肾功能各1 次。
重症肌无力合并胸腺病变患者血清乙酰胆碱受体抗体、肌联蛋白抗体和肌肉特异性酪氨酸激酶抗体的检测意义
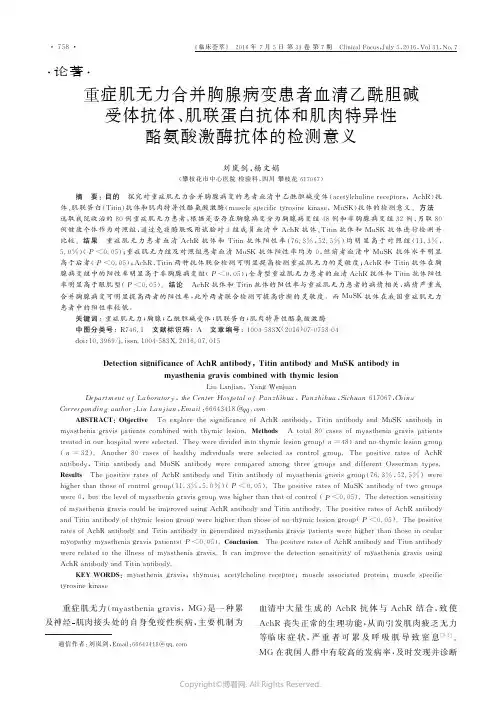
·论著·
通信作者:刘岚剑,Email:66643418@重症肌无力合并胸腺病变患者血清乙酰胆碱受体抗体、肌联蛋白抗体和肌肉特异性酪氨酸激酶抗体的检测意义刘岚剑,杨文娟(攀枝花市中心医院检验科,四川攀枝花617067) 摘 要:目的 探究对重症肌无力合并胸腺病变的患者血清中乙酰胆碱受体(acetylcholinereceptors,AchR)抗体、肌联蛋白(Titin)抗体和肌肉特异性酪氨酸激酶(musclespecifictyrosinekinase,MuSK)抗体的检测意义。方法 选取我院收治的80例重症肌无力患者,根据是否存在胸腺病变分为胸腺病变组48例和非胸腺病变组32例,另取80例健康个体作为对照组,通过免疫酶联吸附试验对3组成员血清中AchR抗体、Titin抗体和MuSK抗体进行检测并比较。结果 重症肌无力患者血清AchR抗体和Titin抗体阳性率(76.3%,52.5%)均明显高于对照组(11.3%,5.0%)(P<0.05);重症肌无力组及对照组患者血清MuSK抗体阳性率均为0,但前者血清中MuSK抗体水平明显高于后者(P<0.05);AchR,Titin两种抗体联合检测可明显提高检测重症肌无力的灵敏度;AchR和Titin抗体在胸腺病变组中的阳性率明显高于非胸腺病变组(P<0.05);全身型重症肌无力患者的血清AchR抗体和Titin抗体阳性率明显高于眼肌型(P<0.05)。结论 AchR抗体和Titin抗体的阳性率与重症肌无力患者的病情相关,病情严重或合并胸腺病变可明显提高两者的阳性率,此外两者联合检测可提高诊断的灵敏度。而MuSK抗体在我国重症肌无力患者中的阳性率较低。关键词:重症肌无力;胸腺;乙酰胆碱受体;肌联蛋白;肌肉特异性酪氨酸激酶中图分类号:R746.1 文献标识码:A 文章编号:1004-583X(2016)07-0758-04doi:10.3969/j.issn.1004-583X.2016.07.015DetectionsignificanceofAchRantibody,TitinantibodyandMuSKantibodyinmyastheniagraviscombinedwiththymiclesionLiuLanjian,YangWenjuanDepartmentofLaboratory,theCenterHospitalofPanzhihua,Panzhihua,Sichuan617067,ChinaCorrespondingauthor:LiuLanjian,Email:66643418@ABSTRACT:Objective ToexplorethesignificanceofAchRantibody,TitinantibodyandMuSKantibodyinmyastheniagravispatientscombinedwiththymiclesion.Methods Atotal80casesofmyastheniagravispatientstreatedinourhospitalwereselected.Theyweredividedintothymiclesiongroup(n=48)andno-thymiclesiongroup(n=32).Another80casesofhealthyindividualswereselectedascontrolgroup.ThepositiveratesofAchRantibody,TitinantibodyandMuSKantibodywerecomparedamongthreegroupsanddifferentOssermantypes.Results ThepositiveratesofAchRantibodyandTitinantibodyofmyastheniagravisgroup(76.3%,52.5%)werehigherthanthoseofcontrolgroup(11.3%,5.0%)(P<0.05).ThepositiveratesofMuSKantibodyoftwogroupswere0,butthelevelofmyastheniagravisgroupwashigherthanthatofcontrol(P<0.05).ThedetectionsensitivityofmyastheniagraviscouldbeimprovedusingAchRantibodyandTitinantibody.ThepositiveratesofAchRantibodyandTitinantibodyofthymiclesiongroupwerehigherthanthoseofno-thymiclesiongroup(P<0.05).ThepositiveratesofAchRantibodyandTitinantibodyingeneralizedmyastheniagravispatientswerehigherthanthoseinocularmyopathymyastheniagravispatients(P<0.05).Conclusion ThepositiveratesofAchRantibodyandTitinantibodywererelatedtotheillnessofmyastheniagravis.ItcanimprovethedetectionsensitivityofmyastheniagravisusingAchRantibodyandTitinantibody.KEYWORDS:myastheniagravis;thymus;acetylcholinereceptor;muscleassociatedprotein;musclespecifictyrosinekinase 重症肌无力(myastheniagravis,MG)是一种累及神经肌肉接头处的自身免疫性疾病,主要机制为血清中大量生成的AchR抗体与AchR结合,致使AchR丧失正常的生理功能,从而引发肌肉疲乏无力等临床症状,严重者可累及呼吸肌导致窒息[1-2]。MG在我国人群中有较高的发病率,及时发现并诊断·857·《临床荟萃》 2016年7月5日第31卷第7期 ClinicalFocus,July5,2016,Vol31,No.7
痿病(重症肌无力)中医临床路径
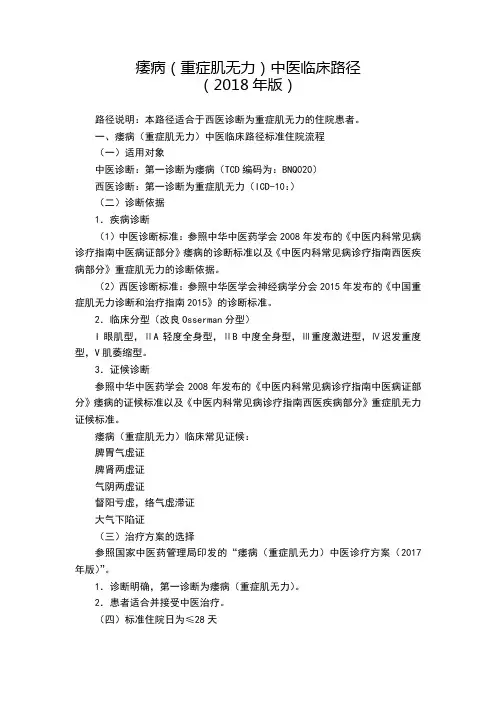
痿病(重症肌无力)中医临床路径 (2018年版)
路径说明:本路径适合于西医诊断为重症肌无力的住院患者。
一、痿病(重症肌无力)中医临床路径标准住院流程
(一)适用对象
中医诊断:第一诊断为痿病(TCD编码为:BNQ020)
西医诊断:第一诊断为重症肌无力(ICD-10:)
(二)诊断依据
1.疾病诊断
(1)中医诊断标准:参照中华中医药学会2008年发布的《中医内科常见病诊疗指南中医病证部分》痿病的诊断标准以及《中医内科常见病诊疗指南西医疾病部分》重症肌无力的诊断依据。
(2)西医诊断标准:参照中华医学会神经病学分会2015年发布的《中国重症肌无力诊断和治疗指南2015》的诊断标准。
2.临床分型(改良Osserman分型)
I眼肌型,ⅡA轻度全身型,ⅡB中度全身型,Ⅲ重度激进型,Ⅳ迟发重度型,V肌萎缩型。
3.证候诊断
参照中华中医药学会2008年发布的《中医内科常见病诊疗指南中医病证部分》痿病的证候标准以及《中医内科常见病诊疗指南西医疾病部分》重症肌无力证候标准。
痿病(重症肌无力)临床常见证候:
脾胃气虚证
脾肾两虚证
气阴两虚证
督阳亏虚,络气虚滞证
大气下陷证
(三)治疗方案的选择
参照国家中医药管理局印发的“痿病(重症肌无力)中医诊疗方案(2017年版)”。
1.诊断明确,第一诊断为痿病(重症肌无力)。
2.患者适合并接受中医治疗。
(四)标准住院日为≤28天 (五)进入路径标准
1.第一诊断必须符合痿病(重症肌无力)的患者。
2.处于肌无力危象期;伴有严重的感染;伴发恶性肿瘤的重症肌无力,不进入本路径。
3.患者同时具有其他疾病,但在住院期间不需要特殊处理,也不影响第一诊断的临床路径流程实施时,可进入本路径。
(六)中医证候学观察
通过四诊收集舌脉证特点,确定不同的证候类型。动态观察目睑下垂、肢体痿软、吞咽呼吸无力等主要证候变化,观察与脾胃、肾相关的纳差便溏、腰膝酸软、头晕耳鸣、畏寒肢冷等证候变化,与气虚、阴虚相关的神疲乏力、少气懒言、自汗等证候的变化,与督脉、络脉相关的眼球转动迟滞、颈脊无力、肌肉瘦削等证候变化,对主要证候及部分次要证候予以量化评分、判断疗效。
糖皮质激素联合胎盘多肽注射液治疗重症肌无力患者的临床疗效及安全性
糖皮质激素联合胎盘多肽注射液治疗重症肌无力患者的临床疗效及安全性
衣丽华
【摘 要】目的::探究重症肌无力患者行糖皮质激素与胎盘多肽注射液联合治疗的临床效果及安全性。方法:选取110例重症肌无力患者临床资料进行回顾性分析,根据治疗时所用不同治疗方案分为对照组和观察组。对照组患者48例,给予行单纯糖皮质激素治疗;观察组患者62例,给予行糖皮质激素与胎盘多肽注射液联合治疗。对两组患者的临床疗效及安全性进行对比。结果:观察组患者的相对积分和T细胞转化率均比对照组优;治疗后,两组患者的肌无力绝对积分均有所改善,观察组患者的改善幅度比对照组显著(P<0.05);治疗后,两组患者的免疫指标值对比均无明显差异(P>0.05);观察组患者的总不良反应率4.84%,比对照组22.92%低(P<0.05)。结论:重症肌无力患者行糖皮质激素与胎盘多肽注射液联合治疗效果显著,能够提高T细胞转化率,减轻患者肌群受累程度,且减少不良反应发生,具有临床推广价值。
【期刊名称】《中国民康医学》
【年(卷),期】2016(028)019
【总页数】3页(P19-21)
【关键词】重症肌无力;胎盘多肽注射液;糖皮质激素;临床疗效
【作 者】衣丽华
【作者单位】阜新矿业集团总医院神经内科,辽宁 阜新 123000 【正文语种】中 文
【中图分类】R746.1
重症肌无力为一种自身免疫疾病,主要发病机制为T细胞介导细胞免疫和乙酰胆碱类受体介导体液免疫,因此免疫抑制剂使用为治疗关键[1,2]。对于重症肌无力,临床一般以激素治疗为主,但糖皮质激素无法从根本上改变重症肌无力免疫病理性过程,若长期且大剂量应用易使病情反复,临床寻求一种有效治疗方法对改善患者预后至关重要[3,4]。为取得良好治疗效果,并为临床提供借鉴,本研究针对重症肌无力患者分别行单纯糖皮质激素治疗和联合胎盘多肽注射液治疗效果进行回顾性分析,现作如下报告。
1.1 一般资料 选取阜新矿业集团总医院2015年2月-2016年2月收治的110例重症肌无力患者临床资料进行回顾性分析,所有患者均自愿签署知情同意书,经伦理委员会批准,将伴严重肾、肝功能异常与胸腺瘤者排除,且均和重症肌无力相关诊断标准相符合[5]。根据治疗时所用不同治疗方案分成对照组(48例)和观察组(62例)。对照组患者,男女比例28:20,年龄34~55岁,平均(43.20±1.35)岁,病程1~3年,平均(1.65±0.32)年;观察组患者,男女比例32:30,年龄33~55岁,平均(43.18±1.33)岁,病程1~4年,平均(1.68±0.34)年;两组患者的基线资料比较无明显差异(P>0.05)。
中国重症肌无力诊断和治疗指南
中国重症肌无力诊断和治疗指南
一、本文概述
《中国重症肌无力诊断和治疗指南》是一份权威的医学指南,旨在为医生和医疗工作者提供关于重症肌无力(Myasthenia Gravis, MG)的标准化诊断和治疗建议。重症肌无力是一种由自身免疫系统异常引起的神经-肌肉接头传递障碍性疾病,临床表现为部分或全身骨骼肌无力和易疲劳。本指南的编写目的是确保患者能够得到及时、准确和个性化的医疗服务,改善其生活质量,降低疾病对社会和家庭的影响。
本指南涵盖了重症肌无力的流行病学、发病机制、临床表现、诊断方法、治疗策略以及疾病管理等方面的内容。通过全面系统地介绍重症肌无力的最新研究进展和临床实践经验,本指南旨在为医生提供科学、规范、实用的治疗建议,以促进重症肌无力患者的康复。本指南也为政策制定者、医学教育工作者和科研人员提供了有价值的参考信息,有助于推动我国重症肌无力诊疗水平的提高。
本指南的制定遵循了科学、规范、实用的原则,充分借鉴了国内外相关指南和研究成果,结合我国实际情况,形成了具有中国特色的重症肌无力诊断和治疗方案。我们希望本指南能够为广大医生和医疗工作者提供有益的帮助,共同推动我国重症肌无力诊疗事业的发展。
二、重症肌无力的病因与病理生理机制
重症肌无力(Myasthenia Gravis,MG)是一种慢性自身免疫性疾病,主要表现为神经-肌肉接头的传递功能障碍。其病因复杂,涉及遗传、免疫、环境等多因素。遗传因素在MG的发病中起着重要作用,许多研究已经证实,MG与主要组织相容性复合体(MHC)基因、乙酰胆碱受体(AChR)基因、补体基因、T细胞受体基因、免疫球蛋白基因以及细胞因子基因等相关。
在病理生理机制方面,MG主要是由于患者体内产生了针对乙酰胆碱受体(AChR)的自身抗体,导致神经-肌肉接头的突触后膜乙酰胆碱受体数量减少或功能受损,进而影响了神经冲动的传递,使骨骼肌发生易疲劳现象。MG患者体内还可能存在针对肌肉特异性激酶(MuSK)和低密度脂蛋白受体相关蛋白4(LRP4)的自身抗体,这些抗体同样可以影响神经-肌肉接头的功能。
中国重症肌无力诊断和治疗指南.
主堡控丝型盘查!!!!生!!旦筮堡鲞筮!!翅g!也』盟!!翌!,盟!!!坐!竺!Q!!,!!!:堡:盟!:!!
中国重症肌无力诊断和治疗指南2015
中华医学会神经病学分会神经免疫学组
中国免疫学会神经免疫学分会
重症肌无力(myastheniagravis,MG)是一种由乙酰胆碱受体(AChR)抗体介导、细胞免疫依赖、补
体参与,累及神经肌肉接头突触后膜,引起神经肌肉接头传递障碍,出现骨骼肌收缩无力的获得性自身
免疫性疾病。极少部分MG患者由肌肉特异性酪氨
酸激酶(musclespecifictyrosinekinase,MuSK)抗体、
低密度脂蛋白受体相关蛋白4(10w.density
lipoproteinreceptor—relatedprotein4,LRP4)抗体介
导。其主要临床表现为骨骼肌无力、易疲劳,活动后
加重,休息和应用胆碱酯酶抑制剂后症状明显缓解、
减轻。年平均发病率为(8.0~20.0)/10万人…。
MG在各个年龄阶段均可发病。在40岁之前,女性发病率高于男性;40~50岁男女发病率相当;50岁
之后,男性发病率略高于女性。
临床表现和分类
一、临床表现患者全身骨骼肌均可受累。但在发病早期可单独出现眼外肌、咽喉肌或肢体肌肉无力;脑神经支配
的肌肉较脊神经支配的肌肉更易受累。经常从一组
肌群无力开始,逐渐累及其他肌群,直到全身肌无
力。部分患者短期内出现全身肌肉收缩无力,甚至
发生肌无力危象。
骨骼肌无力表现为波动性和易疲劳性,晨轻暮
重,活动后加重、休息后可减轻。眼外肌无力所致对
称或非对称性上睑下垂和(或)双眼复视是MG最常见的首发症状,见于80%以上的患者旧o;还可出
现交替性上睑下垂、双侧上睑下垂、眼球活动障碍
等。瞳孑L大小正常,对光反应正常。面肌受累可致
鼓腮漏气、眼睑闭合不全、鼻唇沟变浅、苦笑或呈肌
病面容。咀嚼肌受累可致咀嚼困难。咽喉肌受累出
DOI:10.3760/cma.j.issn.1006-7876.2015.11.002通信作者:李柱一,710038西安,第四军医大学唐都医院神经内科,Email:lizhuyi@fmmu.edu.cn;胡学强,510630广州,中山大学附属第三医院神经内科,Email:huxueqiangqm@aliyun.conl.指南.